 Laue
Przewodnik — Nauka
Ten przewodnik jest przeznaczony dla krystalografów, fizyków, chemików i mineralogów. Bez owijania w bawełnę przypomina ramy teoretyczne, a potem dokładnie mówi, co oblicza silnik Laue: konwencje, modele, ich ograniczenia i źródła. Wzory są tu domyślnie rozwinięte.
Dokumenty, konwencje i dokładność
W Laue
Dokument .laue to czytelny plik JSON, którego schemat jest opublikowany. Jest taki sam na Macu, iPadzie i PC. Silnik (LaueCore) liczy w dokładnych liczbach wymiernych wszystko, co dotyczy symetrii: operacje, położenia, współrzędne Wyckoffa. Do geometrii, dyfrakcji i udokładniania przechodzi na liczby zmiennoprzecinkowe. Współrzędna wpisana jako 1/3 pozostaje 1/3; wartość dziesiętna bliska prostemu ułamkowi (0.33333) jest do niego sprowadzana przy imporcie pliku.
Konwencje są zgodne z International Tables for Crystallography, tom A: komórki konwencjonalne, 530 ustawień opisanych symbolem Halla, litery Wyckoffa i zorientowane symbole symetrii położenia. Silnik jest weryfikowany zestawem danych referencyjnych: operacje 530 ustawień, położenia Wyckoffa, wygaszenia i dyfraktogramy proszkowe znanych struktur.
Zastosowanie Nauka w ustawieniach podaje symbole międzynarodowe i orbifoldowe oraz wysuwa dyfrakcję na pierwszy plan.
Sieć, baza i tensor metryczny
Teoria
Sieć jest opisana, z dokładnością do izometrii, przez swój tensor metryczny . Zawiera on wszystko, co nie zależy od orientacji: odległości, kąty, objętość. Sieć odwrotna ma metrykę . Zmiana bazy przekształca współrzędne przez , a metrykę przez . Wskaźniki Millera przekształcają się jak baza, przez ; współrzędne – kontragredientnie.
Czternaście typów Bravais wynika z klasyfikacji sieci według holoedrii (grupy punktowej sieci) i centrowania. Komórkę konwencjonalną wybiera się tak, by baza była dopasowana do tej holoedrii. Wektory centrowania (I: ½,½,½; F: ½,½,0 i permutacje; C: ½,½,0; R w osiach heksagonalnych: ⅔,⅓,⅓ i ⅓,⅔,⅔) należą do grupy translacji.
Wzory
W Laue
Sekcja Komórka pokazuje tylko parametry swobodne układu krystalograficznego grupy; pozostałe są z nich wyprowadzane. Objętość, odległości i wiązania liczone są przez . Ustawienie grupy określa bazę: dla grupy jednoskośnej wybór osi wyróżnionej (b lub c) i komórki (1, 2, 3); dla grupy romboedrycznej osie heksagonalne (H) lub romboedryczne (R). Laue nie redukuje komórki (brak redukcji Niggliego): komórka jest tą z wybranego ustawienia.
Grupy punktowe i klasy Lauego
Teoria
Część liniowa operacji, która nie zmienia sieci, jest w bazie tej sieci macierzą całkowitą o wyznaczniku ±1. Jej ślad jest więc całkowity, skąd ograniczenie krystalograficzne: tylko krotności 1, 2, 3, 4 i 6. Skończone podgrupy , które je spełniają, tworzą 32 klasy geometryczne. Jedenaście z nich ma środek symetrii: są to klasy Lauego, do których sprowadza się każdy obraz dyfrakcyjny przy braku rozpraszania anomalnego (prawo Friedla).
Zasada Neumanna wymaga, by każdy tensor własności fizycznej był niezmienniczy względem grupy punktowej. Na przykład piezoelektryczność, tensor polarny rzędu 3, znika w 11 klasach centrosymetrycznych i w klasie 432; piroelektryczność istnieje tylko w 10 klasach polarnych.
Wzory
Rzut stereograficzny kierunku o odległości biegunowej i azymucie na płaszczyznę równikową koła o promieniu :
W Laue
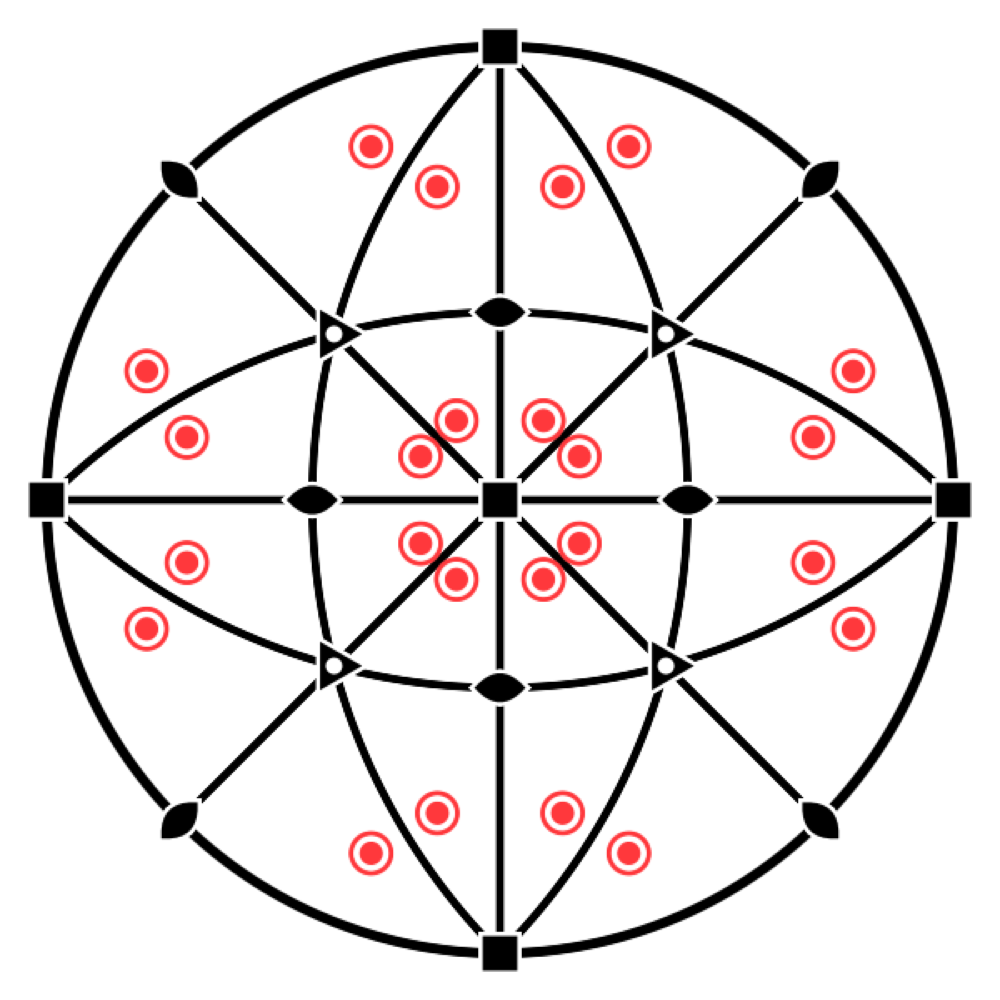
Stereogram pokazuje grupę punktową z jej elementami i orbitę kierunku ogólnego (bieguny z półkuli północnej jako punkty, z południowej jako okręgi). Gdy zaznaczone jest położenie, pokazuje jego grupę symetrii położenia, zorientowaną w komórce. Klasa krystalograficzna jest podana w notacji Hermanna–Mauguina, wraz z układem.
Grupy przestrzenne, Seitz i Hall
Teoria
Grupa przestrzenna to dyskretna podgrupa grupy euklidesowej, której podgrupa translacji jest siecią. Iloraz jest izomorficzny z grupą punktową . reprezentuje się przez reprezentantów warstw albo przez rozszerzone macierze 4 × 4. Wewnętrzna część translacji operacji rzędu odróżnia oś śrubową lub płaszczyznę poślizgu od osi obrotu lub płaszczyzny zwierciadlanej: oblicza się ją, sumując potęgi operacji. Reszta to część położeniowa, która ustala położenie elementu.
230 typów grup przestrzennych to klasy równoważności względem afinicznych zmian układu odniesienia zachowujących orientację: 219 typów afinicznych, w tym 11 par enancjomorficznych (P4₁/P4₃, P3₁21/P3₂21…). Symbol Hermanna–Mauguina nazywa typ i jego kierunki symetrii. Symbol Halla (Hall, 1981) podaje jawnie zbiór generatorów w danym układzie odniesienia, a więc jednoznacznie wskazuje ustawienie.
Wzory
Część wewnętrzna (poślizgowa lub śrubowa) operacji rzędu i część położeniowa:
Punkty stałe dają położenie elementu: .
W Laue
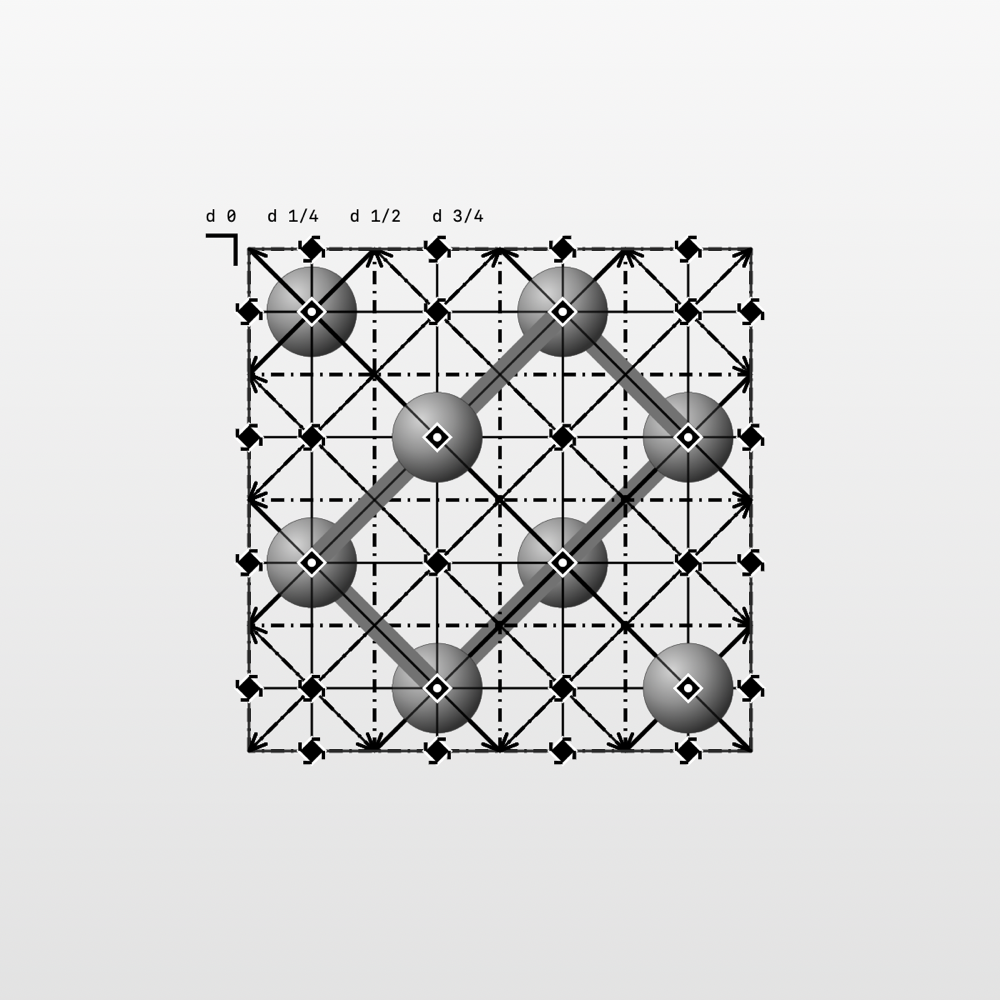
Pole grupy przyjmuje numer, krótki lub pełny symbol HM, ustawienie (227:1, 14:b2) albo symbol Halla (Hall: -P 2ybc). Każde z 530 ustawień jest budowane z jego symbolu Halla. Elementy symetrii są obiektami geometrycznymi w sensie Tables: oś lub płaszczyzna ze wszystkimi operacjami, które ją dzielą, wyznaczona przez powyższy rozkład. Są rysowane symbolami graficznymi z tomu A, a Rzut z Tables odtwarza jego diagramy wraz z wysokościami płaszczyzn. Filtr Krotności wyodrębnia osie danej krotności.
Symbole z Tables
Co mówią Tables
Diagramy w tomie A International Tables przedstawiają każdy element symetrii symbolem graficznym (część 1.4 wydania z 2006 roku, rozdział 2.1 wydania z 2016 roku: symbole są te same). Laue rysuje te symbole w widoku 3D, w rzucie z Tables, na stereogramach i w parkietażach; rysunki w tych tabelach pochodzą z tej samej biblioteki co aplikacja. Notacja jest taka jak w Tables, z elementami częściowymi w nawiasach; translacja własna jest podana jako ułamek najkrótszej translacji sieci wzdłuż osi lub kierunku poślizgu.
Osie prostopadłe do rysunku, punkty symetrii
| Symbol | Element | Notacja | Translacja własna |
|---|---|---|---|
 | Oś obrotu rzędu 2; punkt obrotu rzędu 2 w płaszczyźnie | 2 | — |
 | Oś śrubowa 2₁ | 2₁ | |
 | Oś obrotu rzędu 3; punkt obrotu rzędu 3 w płaszczyźnie | 3 | — |
 | Oś śrubowa 3₁ | 3₁ | |
 | Oś śrubowa 3₂ | 3₂ | |
 | Oś obrotu rzędu 4; punkt obrotu rzędu 4 w płaszczyźnie | 4 (2) | — |
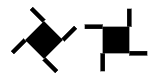 | Oś śrubowa 4₁ | 4₁ (2₁) | |
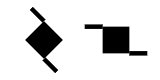 | Oś śrubowa 4₂ | 4₂ (2) | |
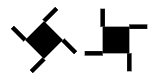 | Oś śrubowa 4₃ | 4₃ (2₁) | |
 | Oś obrotu rzędu 6; punkt obrotu rzędu 6 w płaszczyźnie | 6 (3, 2) | — |
 | Oś śrubowa 6₁ | 6₁ (3₁, 2₁) | |
 | Oś śrubowa 6₂ | 6₂ (3₂, 2) | |
 | Oś śrubowa 6₃ | 6₃ (3, 2₁) | |
 | Oś śrubowa 6₄ | 6₄ (3₁, 2) | |
 | Oś śrubowa 6₅ | 6₅ (3₂, 2₁) | |
 | Środek inwersji | — | |
 | Oś inwersyjna 3̄ | (3, ) | — |
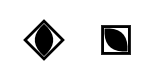 | Oś inwersyjna 4̄ | (2) | — |
 | Oś inwersyjna 6̄ | — | |
 | Oś rzędu 2 ze środkiem inwersji | 2/m () | — |
 | Oś śrubowa 2₁ ze środkiem inwersji | 2₁/m () | |
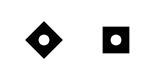 | Oś rzędu 4 ze środkiem inwersji | 4/m (, 2, ) | — |
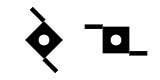 | Oś śrubowa 4₂ ze środkiem inwersji | 4₂/m (, 2, ) | |
 | Oś rzędu 6 ze środkiem inwersji | 6/m (, , 3, 2, ) | — |
 | Oś śrubowa 6₃ ze środkiem inwersji | 6₃/m (, , 3, 2₁, ) |
Ogonki osi śrubowej przedłużają jej boki. Oś nₖ ma ich n/NWD(n, k): 4₂ dwa, 6₂ i 6₄ trzy, 6₃ dwa, na wzór zawartych w nich elementów częściowych 2, 3₂, 3₁ i 2₁. Ich kierunek odwraca się między osiami enancjomorficznymi: 3₁ i 3₂, 4₁ i 4₃, 6₁ i 6₅, 6₂ i 6₄. Symbol osi rzędu 4 rysuje się jako romb albo z bokami równoległymi do krawędzi komórki. Środek inwersji leżący na osi daje symbol n/m, oznaczony białą kropką; na osi 4₂ lub 6₃ punkty 4̄ i 6̄ nie są oznaczane.
Osie rzędu 2 leżące w płaszczyźnie rysunku
| Symbol | Element | Notacja | Translacja własna |
|---|---|---|---|
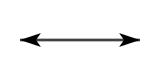 | Oś obrotu rzędu 2 | 2 | — |
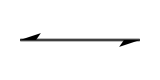 | Oś śrubowa 2₁ | 2₁ |
Płaszczyzny prostopadłe do rysunku, linie symetrii
| Symbol | Element | Notacja | Translacja własna |
|---|---|---|---|
 | Płaszczyzna zwierciadlana; linia odbicia w płaszczyźnie | m | — |
 | Płaszczyzna ślizgowa „osiowa”, poślizg w płaszczyźnie rysunku; linia ślizgowa w płaszczyźnie | a, b lub c; g | translacji wzdłuż linii |
 | Płaszczyzna ślizgowa „osiowa”, poślizg w stronę obserwatora | a, b lub c | translacji prostopadłej do rysunku |
 | Płaszczyzna ślizgowa „podwójna” (komórki centrowane) | e | dwa poślizgi: wzdłuż linii i prostopadle do rysunku |
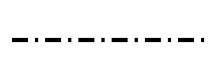 | Płaszczyzna ślizgowa „diagonalna” | n | jeden poślizg o dwóch składowych, wzdłuż linii i prostopadle |
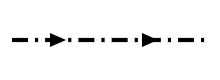 | Płaszczyzna ślizgowa „diamentowa” (para płaszczyzn, komórki centrowane) | d | wzdłuż linii i prostopadle; strzałka pokazuje kierunek na rysunku, dla którego składowa prostopadła jest dodatnia |
Dla a, b, c i n rodzaj linii zależy od kierunku poślizgu względem rysunku, a nie od litery: ta sama linia kropkowana jest płaszczyzną c w jednym opisie, a płaszczyzną n w innym (R3̄c w osiach heksagonalnych lub romboedrycznych).
Płaszczyzny równoległe do rysunku
| Symbol | Element | Notacja | Translacja własna |
|---|---|---|---|
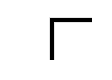 | Płaszczyzna zwierciadlana | m | — |
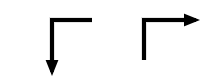 | Płaszczyzna ślizgowa „osiowa” | a, b lub c | translacji w kierunku strzałki |
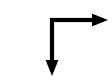 | Płaszczyzna ślizgowa „podwójna” (komórki centrowane) | e | w kierunku jednej lub drugiej strzałki |
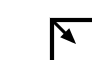 | Płaszczyzna ślizgowa „diagonalna” | n | w kierunku strzałki |
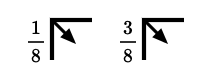 | Płaszczyzna ślizgowa „diamentowa” (para płaszczyzn, komórki centrowane) | d | w kierunku strzałki, czyli ćwierć przekątnej komórki centrowanej na ścianach |
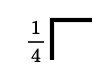 | Płaszczyzna zwierciadlana na wysokościach i | m | — |
Symbole te umieszcza się w lewym górnym rogu diagramu, z ramionami wzdłuż krawędzi komórki. Ułamek h oznacza parę płaszczyzn na wysokościach h i h + ½; bez ułamka płaszczyzny leżą na wysokościach 0 i ½.
W Laue
Rzut z Tables patrzy na komórkę od strony, w którą wskazuje wybrany kierunek, tak jak diagramy: wzdłuż c oś a biegnie w dół, a b w prawo, a oś śrubowa skręca w tym samym kierunku co w Tables. Przytrzymaj chwilę wskaźnik nad elementem: dymek podaje jego nazwę, kierunek, położenie () i translację własną; jeśli kilka elementów się nakłada, wymienia je wszystkie.
Orbity, symetria położenia i położenia Wyckoffa
Teoria
Stabilizator punktu (jego symetria położenia) jest skończony, izomorficzny z podgrupą . Położenie Wyckoffa to zbiór punktów, których stabilizatory są sprzężone w . Jest to suma orbit, sparametryzowana przez 0 do 3 współrzędnych swobodnych. Jego krotność w komórce konwencjonalnej wynosi . Litery idą w kolejności Tables, od najbardziej symetrycznego (a) do położenia ogólnego.
Wybór litery dla struktury jest określony tylko z dokładnością do automorfizmu: normalizator euklidesowy permutuje niektóre położenia (na przykład 4a i 4b w Fm-3m). Dwa opisy, które różnią się w ten sposób, przedstawiają tę samą strukturę.
Wzory
gdzie to liczba węzłów komórki konwencjonalnej (1 dla P, 2 dla A, B, C i I, 3 dla R w osiach heksagonalnych, 4 dla F).
W Laue
Położenia Wyckoffa są obliczane przez silnik na podstawie operacji: stabilizatory, sprzężenie, podprzestrzenie afiniczne (punkty, proste, płaszczyzny) modulo sieć. Ich litery i zorientowane symbole pochodzą z tablicy referencyjnej. Inspektor położenia podaje jego położenie Wyckoffa, krotność i zorientowaną grupę położenia (.3m, 4m.m). Przesuwany w widoku atom przyciąga się do napotkanych podprzestrzeni szczególnych, a Zostań w zmusza go do przesuwania się wzdłuż własnej. Współrzędne pozostają dokładne.
Pierwiastki, skład i gęstość
Teoria
Zawartość komórki daje wzór, liczbę jednostek wzorowych i gęstość obliczoną, pierwszy sprawdzian struktury. Promienie kowalencyjne dają oczekiwaną długość wiązania, sumę promieni obu atomów, przydatną do wykrywania wiązań w nieznanej strukturze.
Wzory
W Laue
Układ okresowy obejmuje pierwiastki od 1 do 103, z masą, konfiguracją elektronową, elektroujemnością Paulinga, promieniem kowalencyjnym (Cordero i in., 2008) i typowymi stopniami utlenienia (dane z pymatgen). Wzór zapisywany jest według elektrododatniości, a w notacji Hilla, gdy struktura zawiera węgiel. Rysowane wiązania łączą atomy, których odległość jest bliska sumie promieni kowalencyjnych; dwa jony tego samego znaku nigdy nie są łączone. Wiązania wychodzące poza komórki (krótkie odcinki) są domyślnie ukryte; wyłączenie opcji Ukryj wiązania wychodzące poza komórki czyni je widocznymi, dla pełnej koordynacji.
Wielościany koordynacyjne: wierzchołkami są sąsiedzi związani z atomem centralnym (to samo kryterium co dla rysowanych wiązań, aż do atomów o jedną komórkę poza obszarem) i bardziej od niego elektroujemni; wielościan jest ich otoczką wypukłą, a jego współpłaszczyznowe trójkąty łączy się w jedną ścianę (kwadraty sześcianu fluorytu). Centra domyślne: pierwiastki, których wielościany mają od czterech do ośmiu wierzchołków; stąd Ti, a nie Sr w SrTiO₃ (Sr ma dwanaście O), V, a nie C w węgliku. Ściany są sortowane według głębokości razem z atomami i wiązaniami.
Formaty struktur
W Laue
Menu Struktura czyta i zapisuje kilka formatów.
- CIF (core CIF): grupa jest rozpoznawana najpierw po zbiorze operacji
_space_group_symop_operation_xyz(lub_symmetry_equiv_pos_as_xyz), porównanym z 530 ustawieniami. W ich braku Laue czyta symbol Halla, a potem symbol HM. Współrzędne bliskie ułamkowi o małym mianowniku są do niego sprowadzane, a atomy przenoszone na swoje położenie szczególne. - SHELX (
.ins,.res):LATTiSYMM, CELL, atomy. - POSCAR (VASP): wszystkie atomy komórki, bez symetrii. Laue szuka grupy przestrzennej, której orbity odtwarzają atomy, i zachowuje jeden atom na orbitę. Komórka prymitywna sieci centrowanej jest czytana bez zmian, w mniejszej grupie.
- Tylko do zapisu: rozszerzony XYZ (ASE, Ovito), PDB (CRYST1) i CGD, sieć czytana przez Systre i RCSR do nazwania topologii.
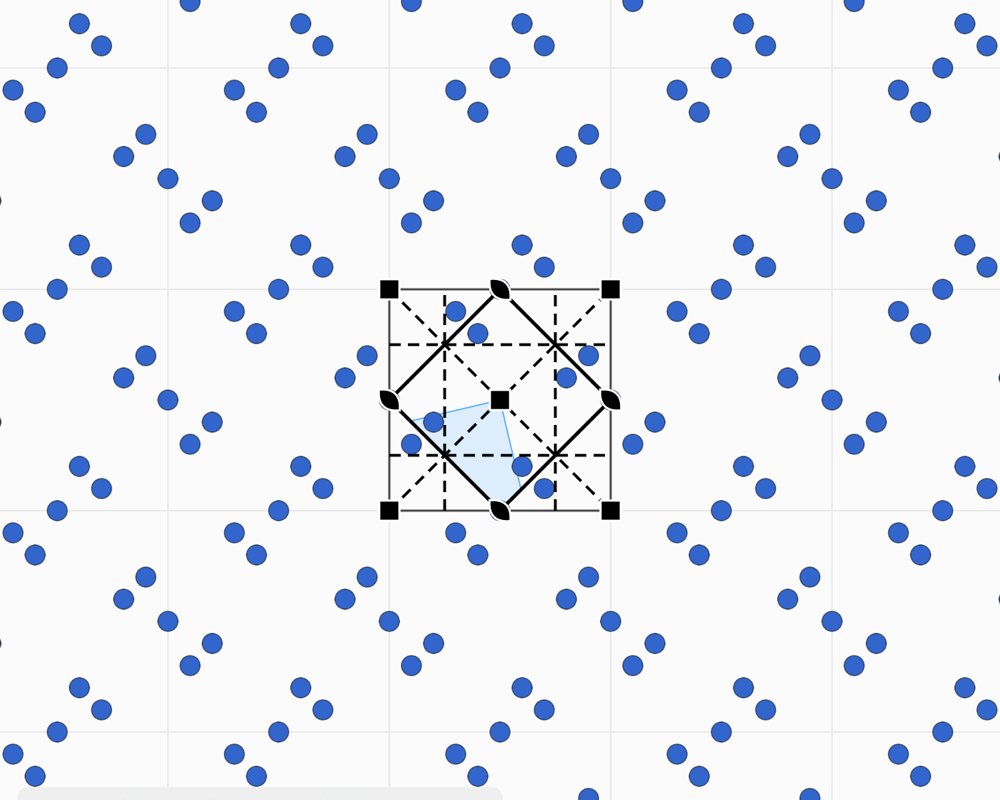
Grupy płaskie, orbifoldy i grupy dwubarwne
Teoria
17 grup płaskich to grupy przestrzenne wymiaru 2: 5 sieci Bravais, 10 klas punktowych. Conway i Thurston opisują je przez topologię ilorazu , orbifoldu. Jego notacja wylicza środki obrotu (cyfry), lustra (*), narożniki luster, poślizgi (×) i rączki (∘). Magic theorem podaje warunek, by orbifold był euklidesowy: suma kosztów wynosi dokładnie 2.
Grupy dwubarwne (czarno-białe, czyli Szubnikowa) to pary , w których ma indeks 2 w : operacje z zamieniają kolory. Na płaszczyźnie jest ich 46. Relacje grupa–podgrupa o tej samej komórce (podgrupy translationengleiche) łączą grupy przez utratę elementów symetrii.
Wzory
Koszty w notacji orbifoldowej: 2 dla ∘, 1 dla × i dla *, dla środka obrotu rzędu poza lustrem, dla narożnika luster rzędu .
W Laue
Pracownia płaszczyzny wyświetla grupy w symbolu międzynarodowym i orbifoldowym. Pokazuje obszar podstawowy, operacje i położenia Wyckoffa na płaszczyźnie, a także podgrupy i nadgrupy o tej samej komórce. Dwa kolory wybiera podgrupę o indeksie 2; operacje zamieniające kolory są rysowane na czerwono. Zakres ogranicza rysunek do bloku n × m komórek, licząc od komórki początkowej (dla fryzu: n komórek), przyciętego na krawędzi, do rycin i eksportów. Umieszczone motywy zachowują się jak atomy w pracowni Kryształ: przyciągają się do położeń szczególnych, a ich krotność i symetria położenia są sprawdzane.
Grupy fryzów
Teoria
Siedem grup fryzów to dyskretne podgrupy izometrii płaszczyzny, które nie zmieniają pewnej prostej i których translacje tworzą . Oznacza się je tu symbolem czteroznakowym (p1, p1m1, p11m, p11g, p2, p2mm, p2mg), orbifoldowym (∞∞, *∞∞, ∞*, ∞×, 22∞, *22∞, 2*∞) oraz nazwami Conwaya.
W Laue
Przełącznik Parkietaż | Fryz | Rozeta daje dostęp do fryzów. Pas jest rysowany na wysokość b.
Grupy rozet
Teoria
Skończone podgrupy to grupy cykliczne i dwuścienne (twierdzenie Leonarda). Ich rząd nie jest ograniczony. Są to grupy punktowe płaszczyzny; dziesięć z nich, które są krystalograficzne (n = 1, 2, 3, 4, 6), to klasy grup płaskich.
W Laue
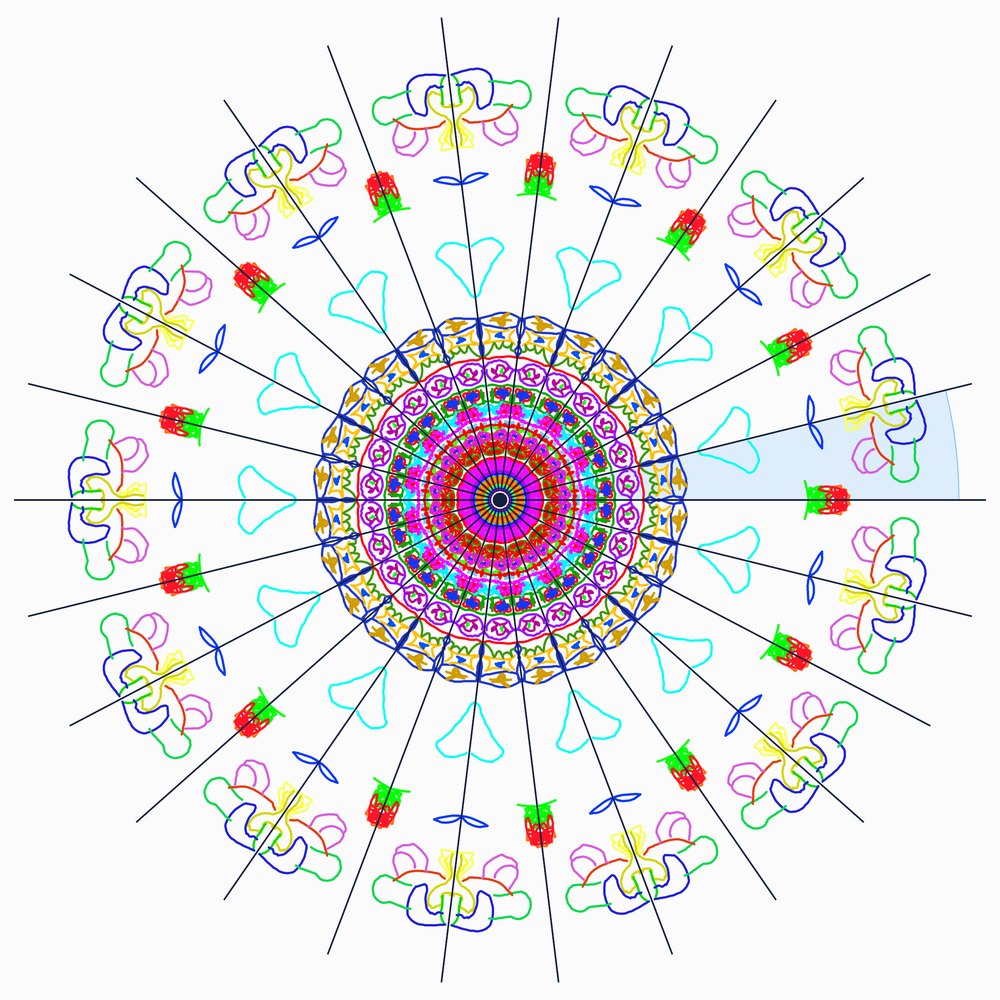
Dokument rozety ma grupę „rozeta Cn” lub „rozeta Dn”, z n od 1 do 24. Jest ona wyświetlana w notacji Schoenfliesa, Hermanna–Mauguina (8mm, 5m) i orbifoldowej (8•, *8•). Położenia są we współrzędnych kartezjańskich, a promień figury wynosi 1. Sprawdzenia (kopie, symetria położenia, liczba motywów) są takie same jak w pozostałych pracowniach.
Kinematyczna teoria dyfrakcji
Teoria
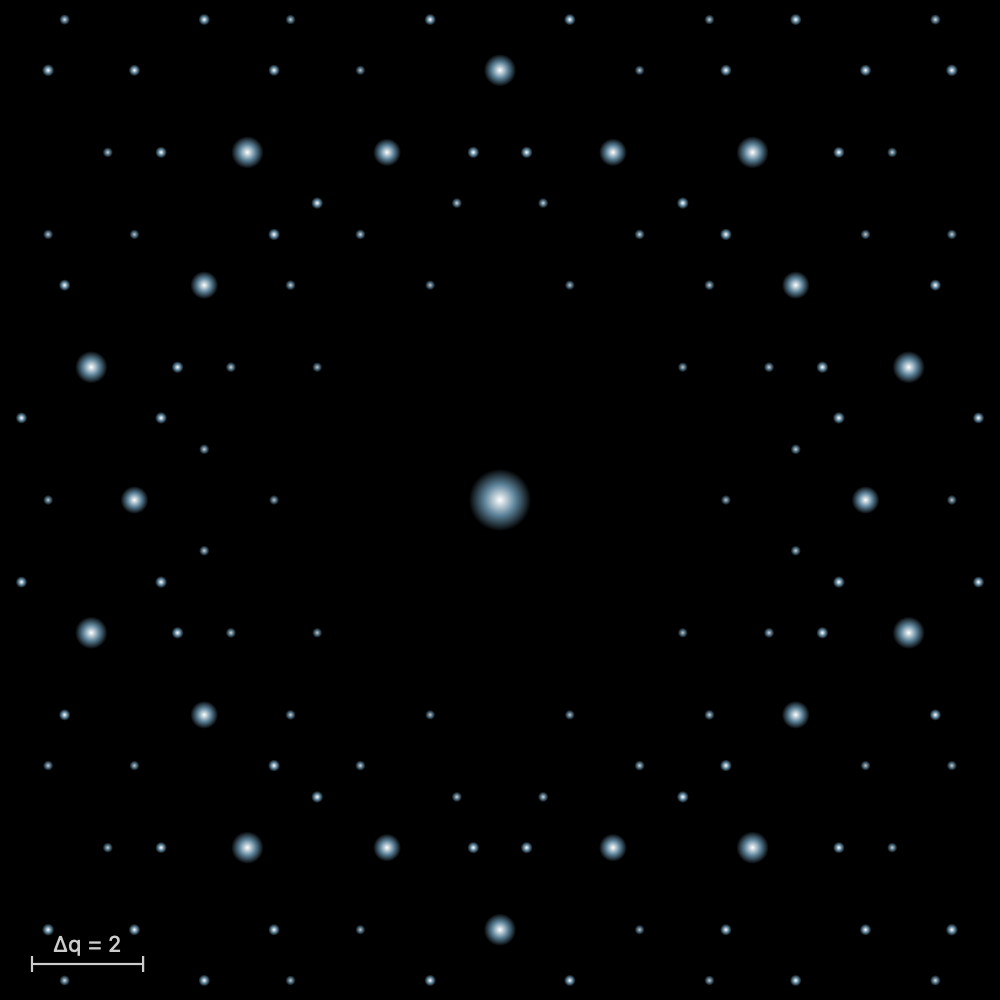
W przybliżeniu Borna (rozpraszanie pojedyncze) rozproszona amplituda jest transformatą Fouriera gęstości rozpraszającej. Dla kryształu gęstość ta jest splotem sieci z zawartością komórki: amplituda jest niezerowa tylko w węzłach sieci odwrotnej i wynosi tam czynnik struktury. Atomowy czynnik rozpraszania , gdzie , maleje z kątem dla promieni X (chmura elektronowa); dla neutronów jest stały (koherentna długość rozpraszania ). Izotropowe drgania termiczne dodają czynnik Debye’a–Wallera.
Wygaszenia systematyczne pochodzą od operacji o niezerowej translacji. Dla centrowania jest mnożony przez . Dla operacji wygaszone są refleksy, dla których i . Warunki te, integralne, strefowe i seryjne, wskazują zbiór zgodnych grup, a nie jedną grupę.
Pomiar daje i traci fazy. Synteza Fouriera ich wymaga; funkcja Pattersona, autokorelacja gęstości, obywa się bez nich i pokazuje wektory międzyatomowe. Metody bezpośrednie i charge flipping odzyskują fazy z samych natężeń; Laue ich nie implementuje.
Wzory
W Laue
Dla wzorów płaskich Laue oblicza po wszystkich rozpraszaczach komórki, z normalizacją . Refleksy wygaszone przez symetrię są oznaczone pierścieniem, a podana jest klasa Lauego. Powiększony widok (powiększenie do ×64, przeliczenie widocznego obszaru) eksportuje się do wektorowego PDF i do CSV. Synteza Fouriera odtwarza wzór z fazami prawdziwymi, zerowymi lub losowymi, a mapa Pattersona pokazuje wektory między motywami.
Kwazikryształy i zbiory modelowe
Teoria
Zbiór modelowy (Meyer) otrzymuje się metodą cięcia i rzutu. Wychodzi się od sieci w położeniu niewymiernym i zachowuje punkty, których rzut prostopadły wpada do okna . Jeśli brzeg ma miarę zero, widmo dyfrakcyjne jest czysto punktowe. Piki leżą w rzutach równoległych sieci dualnej, z amplitudą równą transformacie Fouriera okna. Moduł Fouriera ma rząd większy niż wymiar: do zindeksowania obrazu Penrose’a potrzeba 4 wskaźników całkowitych.
Penrose pochodzi z (okna pięciokątne), Ammann-Beenker z (okno ośmiokątne). Metoda multisiatek de Bruijna jest dualna do cięcia: jedna płytka na każde przecięcie dwóch rodzin prostych. Jednorodne przesunięcie okna (fazonowy stopień swobody) daje parkietaż lokalnie nieodróżnialny, z dokładnością do przeskoków płytek. Inflacja Penrose’a ma współczynnik , inflacja Ammanna-Beenkera .
Punkty widoczne sieci, o współrzędnych względnie pierwszych, tworzą zbiór słabo modelowy. Nie jest on zbiorem Delone (ma dowolnie duże dziury), ale jego dyfrakcja jest czysto punktowa (Baake, Moody i Pleasants, 2000).
Wzory
Punkty -wolne (: punkty widoczne), gęstość i natężenia Bragga w punktach o mianowniku wolnym od -tych potęg:
W Laue
Pracownia buduje trzy parkietaże metodą multisiatek (5, 4 i 6 rodzin prostych), a parkietaż Penrose’a także przez inflację. Suwaki Fazon przesuwają siatki, a Przestrzeń prostopadła pokazuje obraz każdego wierzchołka w . Dyfrakcja jest liczona na wierzchołkach: piki Bragga albo mapa natężenia w skali logarytmicznej. Dekoracje (łuki Penrose’a, plecionki girih, wstęgi de Bruijna) i edytor płytek służą ornamentyce; nie zmieniają dyfrakcji wierzchołków.
Metoda Lauego
Teoria i model
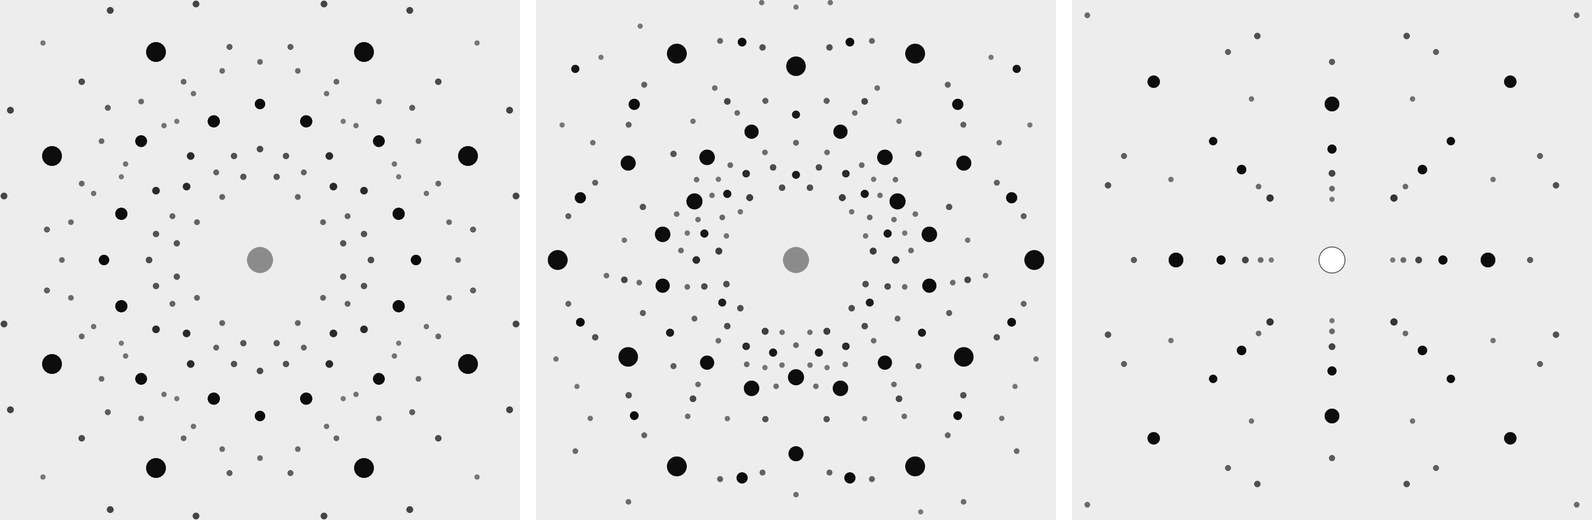
Nieruchomy monokryształ jest oświetlany promieniowaniem białym, od do . W konstrukcji Ewalda wszystkie sfery o promieniu zawarte między tymi granicami są obecne jednocześnie. Każdy węzeł sieci odwrotnej leżący między najmniejszą a największą sferą ugina falę o tej długości, której sfera przez niego przechodzi. Kierunek ugięcia zależy tylko od kierunku : harmoniczne nakładają się w jednej plamce, z . Płaszczyzny strefy o osi uginają promieniowanie na stożku o osi . Na płaskiej kliszy stożek ten kreśli elipsę w geometrii transmisyjnej i hiperbolę w geometrii odbiciowej.
Prawo Friedla czyni lauegram centrosymetrycznym pod względem natężeń, z pominięciem rozpraszania anomalnego. Jego symetria to podgrupa klasy Lauego, która zachowuje kierunek wiązki: 4mm wzdłuż [001] dla , 3m wzdłuż c dla . Metoda identyfikuje w ten sposób jedną z jedenastu klas Lauego i daje orientację, ale nie natężenia bezwzględne: każda plamka miesza kilka długości fali i kilka harmonicznych.
Model w Laue zakłada płaskie widmo w paśmie i wiązkę niespolaryzowaną, bez absorpcji, ekstynkcji i mozaikowości: plamki są punktowe. Natężenie plamki jest sumą, po jej harmonicznych obecnych w paśmie, pomnożonego przez czynnik polaryzacji i czynnik Lorentza metody Lauego, . Natężenia są normowane do najsilniejszej plamki.
Problem odwrotny daje orientację. Plamka w na kliszy w odległości wyznacza kierunek promienia ugiętego. Normalna płaszczyzn odbijających jest równoległa do , ponieważ . Jej rzuty na , i są proporcjonalne do , , , gdyż . Dostępny jest tylko kierunek : , a więc i , pozostają nieznane. Aby przypisać wskaźniki, porównuje się kąty między normalnymi, obliczone za pomocą tensora metrycznego sieci odwrotnej, z kątami modelu. Dwie plamki ze wskaźnikami wystarczają potem do wyznaczenia macierzy orientacji (Busing i Levy, 1967). W geometrii odbiciowej kąty odczytuje się tradycyjnie z siatki Greningera.
Wzory
W Laue
Wiązka jest skierowana zgodnie z widokiem, od 0,25 do 2,5 Å. Laue oblicza raz dla każdej struktury wszystkie płaszczyzny o względnie pierwszych wskaźnikach , z dla każdej harmonicznej spełniającej . Czynniki rozpraszania pochodzą od Waasmaiera i Kirfela, z = 0,5 Ų. Refleks wygaszony przez symetrię liczy się jako zero. Obrót widoku przelicza tylko geometrię. Klisza jest płaska, o boku 100 mm, w odległości = 40 mm; plamki słabsze niż 10−3 najsilniejszej są pomijane. Testy sprawdzają symetrię 4mm NaCl wzdłuż [001] w obu geometriach, symetrię 3m (a nie 6mm) kwarcu wzdłuż c, prawo Bragga dla każdej harmonicznej i położenie . W powiększeniu ustawia się promieniowanie (promienie X, λmin = 12,398/kV Å według Duane’a–Hunta; albo neutrony, z koherentnymi długościami rozpraszania i bez czynnika polaryzacji), λmax i D; wskazanie plamki pokazuje hkl, harmoniczne z ich λ, 2θ, d i natężenie, a tabela plamek eksportuje się do CSV. Układ odniesienia kliszy to układ widoku: patrząc wzdłuż [u v w], górą jest c (albo b wzdłuż c), a prawą stroną góra × (−n̂). Tutor zadaje na tym modelu trzy pytania: o symetrię lauegramu wzdłuż osi (podgrupę klasy Lauego, która zachowuje wiązkę), o odchylenie 2θ plamki i o wskaźniki plamki w (x, y).
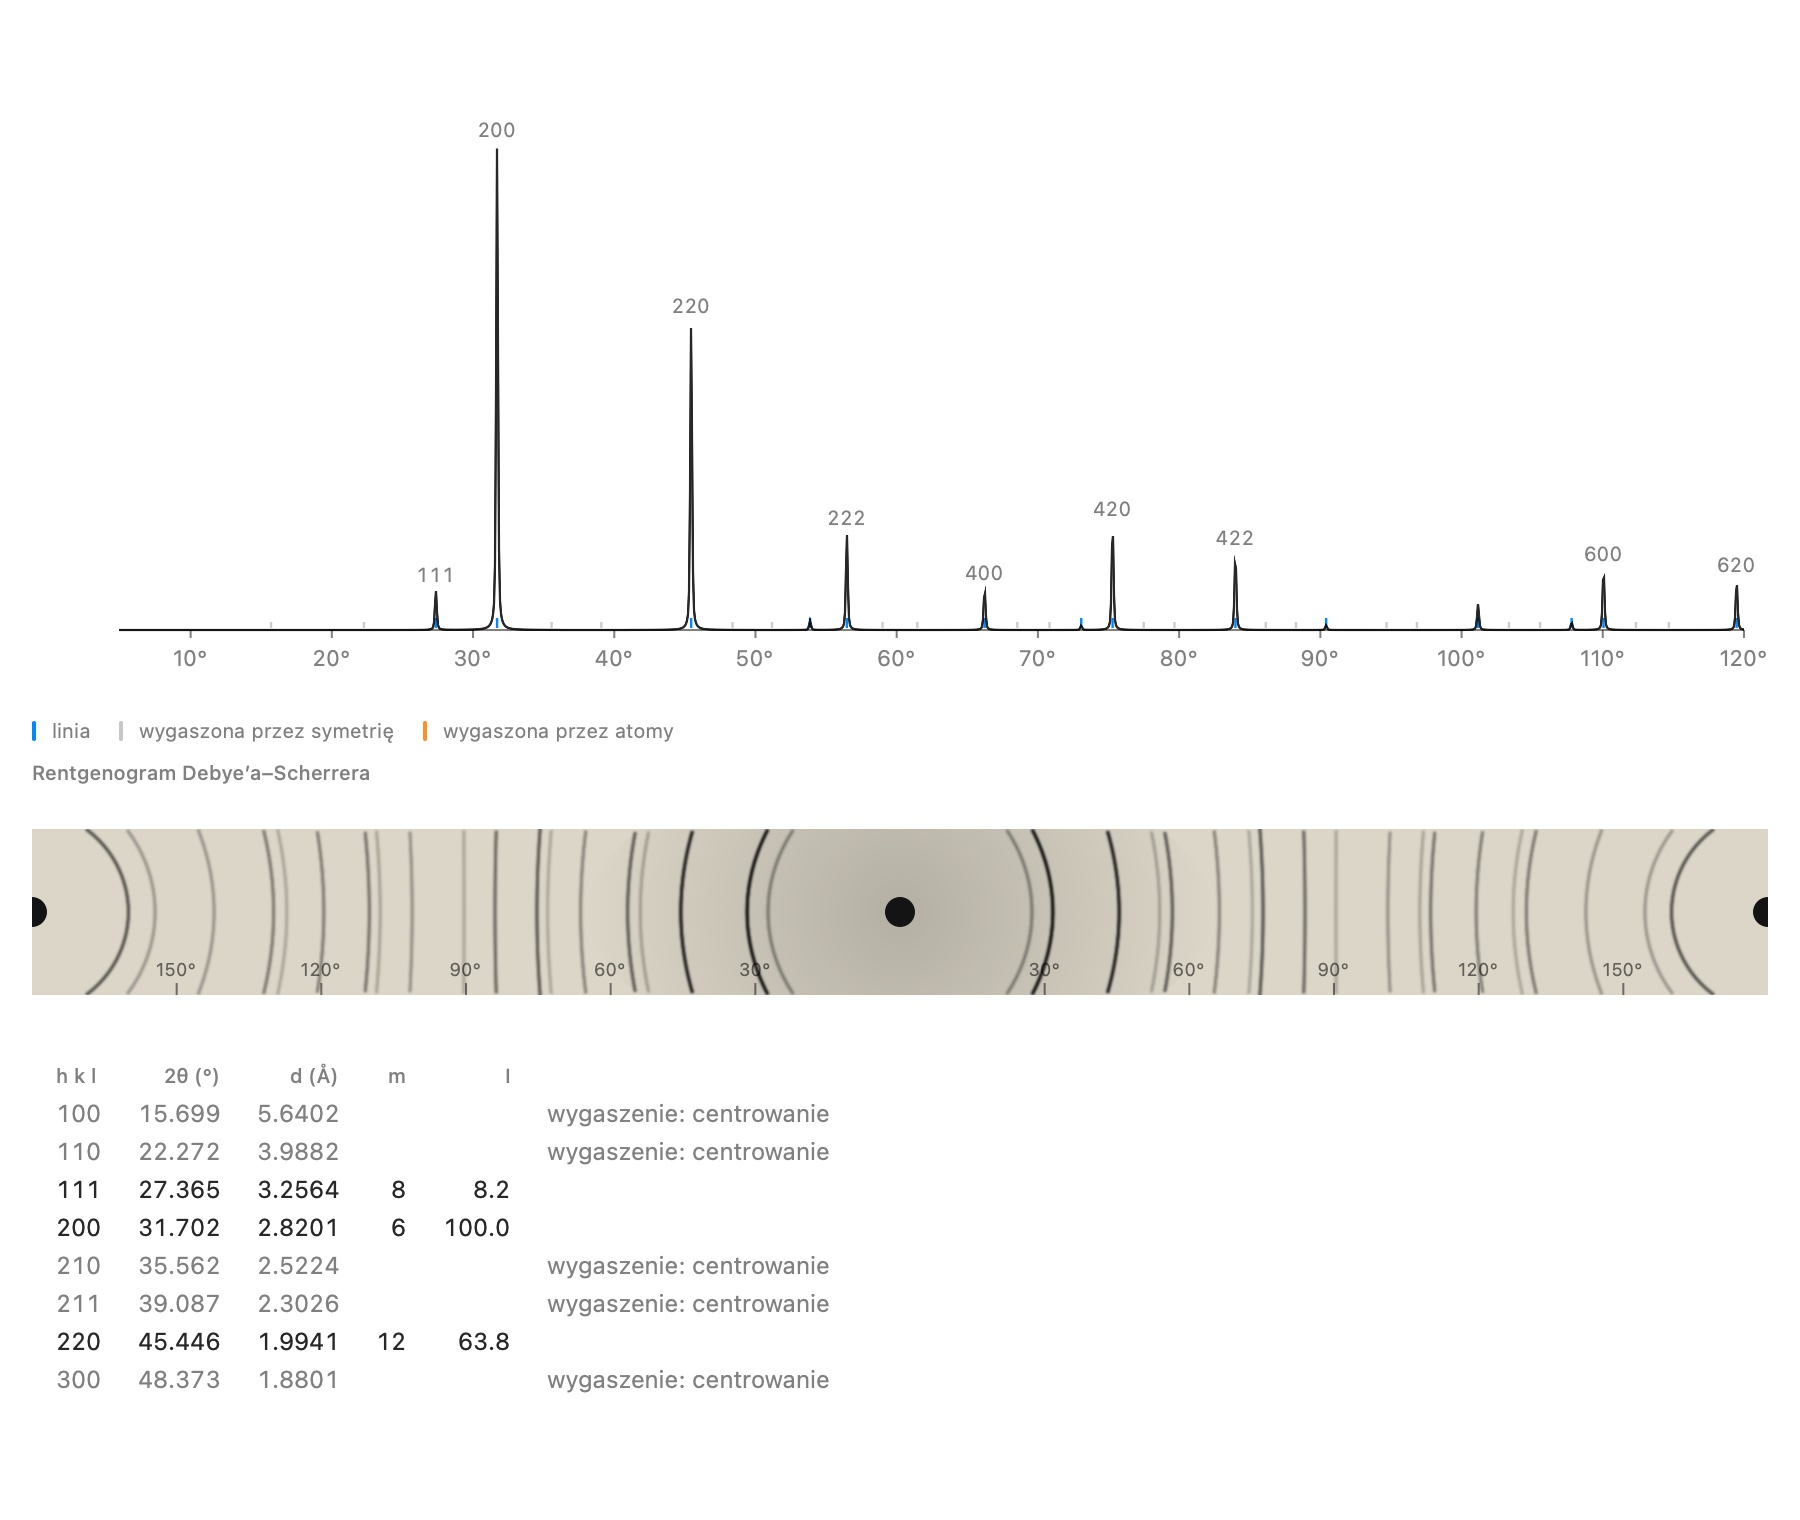
Obliczony dyfraktogram proszkowy
Teoria i model
Dla idealnego proszku (orientacje losowe, krystality bez ekstynkcji i bez absorpcji różnicowej) natężenie integralne linii jest sumą refleksów o tym samym . Mnoży się je przez czynnik Lorentza i polaryzacji dla wiązki niespolaryzowanej. Laue nie stosuje czynnika monochromatora i nie modeluje ani tekstury (orientacji preferowanej), ani absorpcji, ani ekstynkcji. Linia łączy refleksy o tym samym , równoważne przez symetrię lub nakładające się przypadkowo; jej krotność to liczba obecnych refleksów. Dublet Kα₂ jest dodawany ze stosunkiem natężeń 0,5.
Wzory
W Laue
Dyfraktogram pod widokiem jest przeliczany przy każdej zmianie. Powiększona przeglądarka ustawia promieniowanie (Kα₁ anod Cu, Co, Mo, Cr i Ag, dowolna długość fali lub neutrony), długość fali, Kα₂, globalne , szerokość i 2θmax. Tabela linii podaje dla każdego zerowego refleksu, czy jest wygaszony przez symetrię (centrowanie, oś śrubowa, poślizg), czy zeruje się przypadkowo przez położenia atomów (222 diamentu). Identyczne punkty przyjmuje bez spadku: zostaje tylko czynnik geometryczny sieci i położeń.
Dopasowanie profilu do pomiaru
Model
Laue dopasowuje część profilową udokładniania metodą Rietvelda. Natężenia integralne pochodzą ze struktury dokumentu: położenia atomów i nie są udokładniane. Parametry swobodne to skala, zero, przesunięcie próbki (geometria Bragga–Brentano), tło, szerokości, współczynnik mieszania, asymetria i komórka. Minimalizacja jest typu Levenberga–Marquardta, w dwóch przebiegach, z wagami (, gdy nie podano odchylenia standardowego).
Wzory
gdzie , , to zero, a przesunięcie próbki.
Asymetria według Bérara i Baldinozziego (1993), z , , :
Tło Czebyszewa na mierzonym zakresie, :
Współczynniki zgodności:
W Laue
Czytane formaty: .xy, .xye, .dat i CSV (2θ, I, σ), proszkowy CIF (_pd_meas_*) i GSAS (STD, ESD). Zaznacza się parametry do uwolnienia i ogranicza zakres 2θ, a potem Udokładnij uruchamia dopasowanie w tle. Wynik podaje , , i komórkę; Zastosuj komórkę przenosi ją do dokumentu. Walidacja: rzeczywisty pomiar NIST SRM 660 (LaB₆, Cu Kα₁ + Kα₂, samouczki GSAS-II), dopasowany od 40 do 125°; certyfikowana komórka zostaje odtworzona z dokładnością 3 × 10⁻⁴ Å.
Wyszukiwanie pików i indeksowanie
Teoria
Indeksowanie szuka dodatnio określonej formy kwadratowej , która odtwarza obserwowane przy wskaźnikach całkowitych. Układy o jednym lub dwóch parametrach rozwiązuje się przez dozwolone postacie: sumy trzech kwadratów poza dla układu regularnego, sumy dwóch kwadratów dla tetragonalnego, liczby Löschiana dla heksagonalnego. Jakość mierzy się przez (de Wolff, 1968).
Wzory
W Laue
Piki to maksima wygładzonego natężenia, co najmniej 6 σ ponad tłem. Pierwszych 20 jest indeksowanych w układach regularnym, tetragonalnym, heksagonalnym i rombowym (bez poszukiwań jednoskośnych ani trójskośnych). Tolerancja wynosi 0,03° na każde 2θ, poszerzana o 0,15° w trakcie poszukiwań, by dopuścić przesunięcie zera. Krawędzie są ograniczone do 20 Å, a objętość do 2000 ų. Układ o niższej symetrii jest badany tylko wtedy, gdy układy bardziej symetryczne nie dają żadnej komórki z . Rozwiązania są uszeregowane według , a na początku stoją te, które indeksują wszystkie linie poza co najwyżej jedną. Dla wybranej komórki proponowane są rodziny grup przestrzennych zgodnych z brakującymi refleksami, od najbardziej do najmniej restrykcyjnych.
Struktury pasmowe i absorpcja
Strefa Brillouina i ścieżki
Strefa Brillouina to komórka Wignera–Seitza sieci odwrotnej, ograniczona płaszczyznami symetralnymi najkrótszych wektorów sieci odwrotnej. Laue idzie za Setyawanem i Curtarolo (2010): dla każdego typu sieci oraz jego wariantów zależnych od stosunków parametrów (BCT1 i 2, ORCF1 do 3, RHL1 i 2…) ustalają oni punkty wysokiej symetrii, ich nazwy i zwyczajową ścieżkę. Linie noszą zwyczajowe nazwy (Δ, Λ, Σ, Z, Q, S…). Dla układów jednoskośnego i trójskośnego ścieżka jest uproszczona: Γ i środki trzech najkrótszych wektorów sieci odwrotnej.
Trzy modele
- Pusta sieć. : fale płaskie złożone do strefy.
- Pseudopotencjał empiryczny Cohena i Bergstressera (1966), dla czternastu półprzewodników o strukturze diamentu lub blendy cynkowej. Symetryczne i antysymetryczne czynniki postaci bierze się przy . Baza fal płaskich, , jest dobierana dla każdego k, a diagonalizację wykonuje LAPACK. Si: przerwa skośna 0,82 eV (zmierzona 1,12 eV), minimum pasma przewodnictwa w 85 % odcinka Γ–X. GaAs: przerwa prosta 1,43 eV (1,42 eV).
- Kryształ wirtualny (Nordheim, 1931), dla stopów, których związki są w tabeli: czynniki postaci V_S i V_A są średnią czynników związków, ważoną iloczynami udziałów w obu pozycjach (In₁₋ₓGaₓAs: (1 − x) InAs + x GaAs; dla stopu poczwórnego jego cztery związki podwójne), i tak samo μ sprzężenia spin–orbita. Komórka podąża za prawem Vegarda między parametrami zmierzonymi w temperaturze pokojowej (Madelung, 2004). Kontrole: przejście od doliny Δ do doliny L w Si₁₋ₓGeₓ około x = 0,93 (zmierzone 0,85; Braunstein, Moore i Herman, 1958); od Γ do X w GaAs₁₋ₓPₓ około x = 0,36 (zmierzone 0,45); In₀.₅₃Ga₀.₄₇As, 0,91 eV wobec zmierzonych 0,75 eV. Ograniczenia: nieporządek jest pomijany, stąd zbyt słabe ugięcie przerwy (dają je „specjalne quasi-losowe” superkomórki; Zunger i in., 1990); jeden zestaw fononów; w tabeli brak AlAs, więc AlₓGa₁₋ₓAs ma tylko prawo Vegarda i ciasne wiązanie.
- Ciasne wiązanie z uniwersalnymi parametrami Harrisona (1999). Każdy atom ma orbitale s i p, a metale przejściowe także d, o energiach atomowych Manna. Przeskoki wynoszą między s i p, z i dla d, i są rozdzielane według tablicy Slatera i Kostera (1954). Najbliżsi sąsiedzi liczą się w całości, potem powłoki aż do podwójnej tej odległości, tłumione czynnikiem , gdzie . Liczba elektronów walencyjnych wynika z grupy. Obsadzenie na siatce 16³ rozróżnia metal, półmetal (pasma bliżej siebie niż 0,1 eV) i izolator. Bez całek nakładania, bez przesunięcia Madelunga i bez spinu: przerwy kryształów jonowych i tlenków wychodzą zbyt szerokie (NaCl: 9,0 eV zamiast 8,5; SrTiO₃: 5,3 eV zamiast 3,2).
Gęstość stanów i optyka
Gęstość stanów oblicza się na siatce 16³ zredukowanej przez grupę punktową i odwrócenie czasu, wygładzonej funkcjami Gaussa. Część urojona funkcji dielektrycznej pochodzi z elementów macierzowych pędu między pasmami walencyjnymi i pasmami przewodnictwa; w ciasnym wiązaniu są to elementy Peierlsa, . Całkuje się ją metodą czworościanów (Blöchl, Jepsen i Andersen, 1994), z lokalnym zagęszczeniem przy krawędzi. Siatka jest zagęszczana od 12³ do 28³ aż do zbieżności: ε₁(0) z dokładnością do 1 %, ε₂ do 3 % jej maksimum, krawędź do 0,03 eV. ε₁ wynika z relacji Kramersa–Kroniga, a z niej n, κ, α i R. Wykres Tauca dopasowuje prostą do dla przerwy prostej i do dla skośnej, między krawędzią − 0,05 a krawędzią + 0,4 eV. Nożyce podnoszą pasma przewodnictwa o wielkość Δ, a elementy macierzowe są poprawiane tak, jak proponują Levine i Allan (1989). Krzem: ε₁(0) = 11,2 (zmierzone 11,7).
Wzory
W jednostkach Gaussa, z czynnikiem 2 od spinu:
Nożyce (Levine i Allan):
Sprzężenie spin–orbita
Spin elektronu sprzęga się z jego momentem orbitalnym: w Γ wierzchołek pasma walencyjnego o charakterze p rozszczepia się na Γ₈ (j = 3/2, cztery stany) i Γ₇ (j = 1/2, dwa stany), leżące niżej o Δ₀, od 0,044 eV w Si do 0,95 eV w CdTe; w L rozszczepienie Δ₁ wynosi około dwóch trzecich Δ₀. Bazą stają się spinory: każde pasmo mieści już tylko jeden elektron, a pasm jest dwa razy więcej. W pseudopotencjale człon Weisza, w postaci Chelikowsky'ego i Cohena (1976), ma siłę μ dopasowaną do zmierzonego Δ₀; przewiduje on Δ₁ bez dalszego dopasowania (GaAs 0,21 eV przy zmierzonych 0,22, InSb 0,50 przy 0,50). W ciasnym wiązaniu każdy atom otrzymuje λ L·S na orbitalach p, z λ proporcjonalnym do stałej ζ_np wolnego atomu, wziętej z jego zmierzonej struktury subtelnej (baza NIST); jeden czynnik, 1,54, dopasowany do trzynastu półprzewodników, daje Δ₀ z dokładnością do 15 %.
Wzory
Powierzchnia Fermiego
Dla metalu w ciasnym wiązaniu (poziom Fermiego ustalony przez zliczenie elektronów na siatce 16³) lub dla elektronów swobodnych (, gdzie n to elektrony walencyjne s i p na jednostkę objętości: 1 dla Cu, Ag, Au i metali alkalicznych, 2 dla Mg, Zn i żelaza, 3 dla Al…) pasma oblicza się na sześciennej siatce 31³ punktów, która pokrywa strefę. Każdy mały sześcian dzieli się na sześć czworościanów, w których E jest interpolowana liniowo: powierzchnia E = E_F jest w nich trójkątem lub czworokątem (marching tetrahedra, bez przypadków niejednoznacznych). Każdy punkt przecięcia jest doprecyzowywany na samym paśmie dwoma krokami metody regula falsi; trójkąty są przycinane na ścianach strefy (Sutherland–Hodgman) i zorientowane zgodnie z gradientem E, w stronę stanów pustych. Obsadzoną część każdego pasma zlicza się na siatce 20³ prymitywnej komórki sieci odwrotnej, której objętość jest dokładnie równa objętości strefy. Sprawdziany: sfera swobodna miedzi ma promień k_F = 1,36 Å⁻¹ i pole 4πk_F²; jej obsadzone pasma mieszczą jeden elektron, pasma glinu trzy, pasma miedzi w ciasnym wiązaniu jedenaście, z dokładnością do 1 %; w ciasnym wiązaniu powierzchnia miedzi dotyka ośmiu ścian {111}, w punktach L.
W Laue
Struktura pasmowa (na karcie Właściwości) umieszcza mały wykres obok widoku. Powiększona przeglądarka pokazuje przestrzennie strefę, pasma z przerwą i jej rodzajem, gęstość stanów oraz, dla półprzewodnika lub izolatora, kartę Absorpcja (ε₁ i ε₂, n i κ, α, R, Tauc). Metodę można wybrać: pseudopotencjał, gdy kryształ jest w tablicy, ciasne wiązanie dla każdego kryształu, który ma atomy, pusta sieć zawsze. Przełącznik Sprzężenie spin–orbita dodaje spin do dwóch pierwszych. Zmierzona przerwa ustawia nożyce na wartość z Madelunga (2004). Pasma, gęstość stanów i widmo eksportuje się do CSV, wykresy do PNG lub PDF. Te same obliczenia można wykonać z wiersza poleceń (laue bands, laue optics), a ich wyniki służą jako odniesienie dla wersji na Windows.
Nożyce przesuwają widmo w całości, ε₂(E) → ε₂(E − Δ), jak wynika z poprawki Levine'a i Allana: przejścia są szeregowane raz, bez nożyc, a każde położenie suwaka tylko je przesuwa i ponownie liczy całkę Kramersa–Kroniga. W ciasnym wiązaniu wszystkie puste pasma (do 16) wchodzą do widma, liczonego co najmniej do krawędzi + 6 eV (inaczej do 10 eV); zagęszczanie wokół krawędzi jest ograniczane, gdy jej minima zajmują ponad 5 % strefy (płaskie pasma, jak w kalcycie), a powyżej ćwierci pomijane. Obliczenie pokazuje, na jakiej jest siatce, i można je zatrzymać.
Widmo jest tensorem: każde przejście zapisuje Re(q_a q_b*) jako sześć składowych, uśrednianych potem po obrotach grupy punktowej (J̄ = Σ_R R J Rᵀ / |G|, dokładnie także z czworościanami); osie główne to osie ε₁(0) − 1 ∝ Σ J/E³, a Polaryzacja rzutuje na jedną z nich przed nożycami i Kramersem–Kronigiem, bez nowego obliczenia. Współczynniki przy 589 nm z modelu Dipole punktowe (polaryzowalności Tessmana, Kahna i Shockleya, pole lokalne przez sumy Ewalda) i z modelu Pasma, z poprawką przerwy porównano z pomiarami dla trzynastu kryształów: dipole w granicach 4 % dla izolatorów jonowych o przerwie co najmniej 5 eV, pasma o 2 do 7 % za nisko dla półprzewodników i o około 20 % dla rutylu i SrTiO₃ (baza minimalna, bez pola lokalnego). Wynikająca z tego reguła oznacza model Zalecany: dipole, gdy wszystkie jony są w tablicy, a przerwa sięga 5 eV, w przeciwnym razie pasma; na wszystkich trzynastu wybiera bliższy. Pasma dają poprawny znak nₑ − nₒ w pięciu kryształach jednoosiowych, dipole w dwóch. Wypróbowano wewnątrzatomowe człony dipolowe (Pedersen et al. 2001): z uniwersalnymi parametrami Harrisona oddalają każdy kryształ od pomiaru, więc pozostają wyłączone. Z wiersza poleceń: laue indices.
Dyspersja: każda zmierzona krzywa to opublikowany wzór (Sellmeier i formy pokrewne z bazy refractiveindex.info, współczynniki bez zmian), który odtwarza współczynnik z tabeli z dokładnością 0,002 przy 589,3 nm. V_d = (n_d − 1)/(n_F − n_C) przy liniach 587,6, 486,1 i 656,3 nm. Dipole punktowe dają tylko jeden współczynnik, więc ich dyspersja to pojedynczy oscylator Wemple’a i DiDomenico, n² − 1 = E_d E₀/(E₀² − E²), przechodzący przez ten współczynnik przy E₀ dopasowanym do krzywej pasm; pokazany wzór Sellmeiera to to samo zapisane inaczej (B = E_d/E₀, C = (hc/E₀)²). Na trzynastu kryształach V_d mieści się w 20 % dla 11 promieni z 14; CsCl, promień zwyczajny kalcytu i ZnS odbiegają o 30–41 %. Oscylator dopasowany do pomiaru i do pasm mówi, czego brakuje pasmom: E₀ z dokładnością 8 % dla 11 promieni z 16, ale siła E_d o 37 do 61 % za słaba w kryształach jonowych i tlenkach tytanu — to ona zostawia rutyl i SrTiO₃ 20 % poniżej pomiaru. Empiryczna reguła Wemple’a E_d = β N_c Z_a N_e, wypróbowana jako trzeci model, naprawia promień zwyczajny rutylu, ale przekracza SrTiO₃ o 18 % i odwraca znak dwójłomności w trzech kryształach jednoosiowych: nie jest proponowana. W wierszu poleceń: laue dispersion.
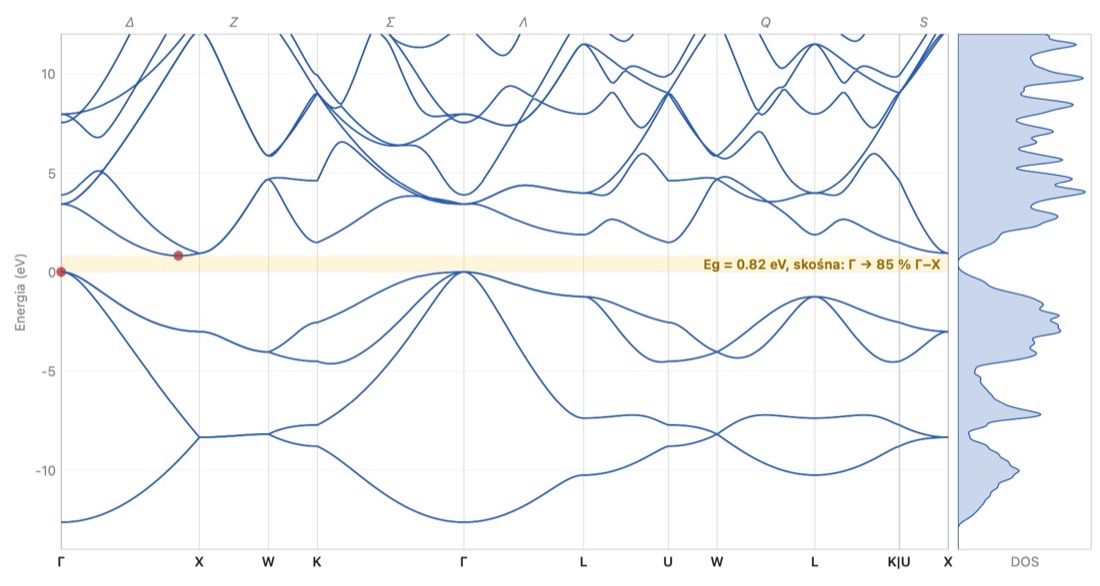
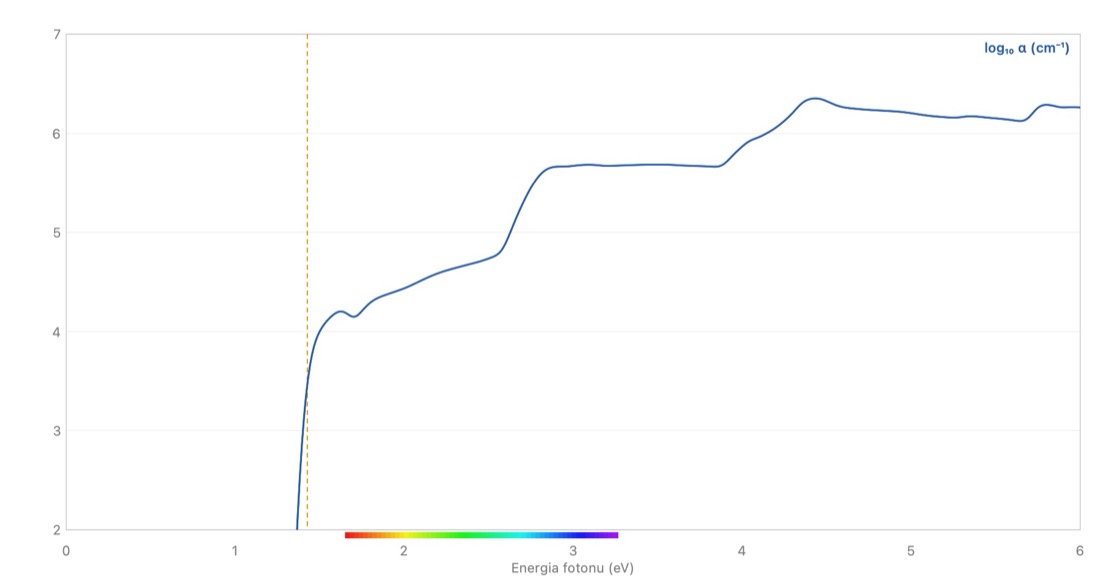
Rozmiar przeglądarki można zmieniać, a każdy z jej wykresów można powiększyć: przeciągnięcie ramki z ⌥ powiększa zaznaczony obszar (płaska ramka powiększa tylko jedną oś), przeciąganie bez ⌥ lub przewijanie dwoma palcami przesuwa powiększony wykres, kółko myszy przybliża pod wskaźnikiem, a uszczypnięcie wokół środka, ⌥ z przewijaniem lub przyciski + i − w rogu powiększają tylko w pionie, a dwukrotne kliknięcie lub przycisk w rogu przywraca cały wykres; na iPadzie palec przesuwa, a uszczypnięcie przybliża. Gęstość stanów podąża za osią energii pasm.
Fonony: model sprężyn
Model
Laue oblicza drgania w przybliżeniu harmonicznym Borna–von Kármána. Energia jest sumą wyrazów , niezmienniczych względem translacji: akustyczna reguła sum jest więc spełniona z konstrukcji. Postać jest taka jak u Keatinga (1966): sprężyna rozciągania α na każdym wiązaniu i sprężyna zginania β na każdym kącie między dwoma wiązaniami tego samego atomu.
- Keating, parametry Martina (1970), dopasowane do stałych sprężystości, dla Si, Ge, GaP, GaAs, GaSb, AlAs, AlSb, InP, InAs i InSb (czterech sąsiadów). Si: 16,5 THz w Γ (zmierzone 15,5); w X LA = LO 12,9 (12,3) i TO 14,5 (13,9). Gałęzie TA wychodzą za wysoko w X i L (7,7 THz zamiast 4,5), co jest znaną wadą modelu.
- Uniwersalne sprężyny dla każdego innego kryształu, na pierwszej sferze sąsiadów (do 1,2 raza najkrótszej odległości między dwoma atomami metalu): zależnie od charakteru wiązania. Kowalencyjne: = 48,5 N/m, = 2,35 Å, = 4, β = 0,28 α. Metaliczne: skalibrowane na maksimum miedzi w X (7,25 THz), bez zginania; dwa kationy kryształu jonowego nie są ze sobą związane.
- Sztywne jony (Kellermann, 1940), gdy wiązanie jest jonowe (elektroujemności różniące się co najmniej o 1,7): ładunki formalne (anion na swoim zwykłym stopniu utlenienia, kationy na najwyższym, sprowadzone do obojętności), siły kulombowskie sumowane metodą Ewalda i odpychanie Borna–Mayera między najbliższymi sąsiadami, radialne i styczne; λ wyznacza równowaga kryształu przy jednorodnym rozszerzeniu, a ρ = 0,3036 Å skalibrowano na modzie TO NaCl w Γ (4,92 THz). Wyraz jest ekranowany przez ε∞ (zmierzone dla typowych kryształów, w pozostałych przypadkach 2,5); w Γ jego granica zależy od kierunku, z którego nadchodzi ścieżka. NaCl: LO 7,4 THz (zmierzone 7,9); CaF₂: TO 7,6 (7,7), LO 12,9 (14,0); CsCl: TO 2,9 (3,0). Regularny SrTiO₃ jest niestabilny w R: to obrót oktaedrów, który czyni go tetragonalnym poniżej 105 K. Ładunki formalne zawyżają najwyższe mody tlenków.
- Półprzewodniki polarne Martina (GaAs, InP…): jedynie wyraz dipolowy, z ładunkiem efektywnym Borna i ε∞ (GaAs: 2,07 i 10,9; LO − TO = 0,56 THz, zmierzone 0,53).
- Warstwy (atom, którego wszystkie wiązania leżą w jednej płaszczyźnie): wyraz przeciw zginaniu poza płaszczyznę, C = 0,586 α, oraz sprężyny 0,911 N/m do najbliższych atomów sąsiednich warstw, skalibrowane na graficie (pozapłaszczyznowy B2g, 26,1 THz; ścinanie E2g, 1,26 THz).
Wzory
Keating w konwencji Martina (, ) oraz macierz dynamiczna:
W Laue
Karta Fonony przeglądarki rysuje 3N gałęzi wzdłuż ścieżki Setyawana i Curtarolo oraz gęstość stanów drgań (siatka 16³ zredukowana przez symetrię, trzy mody na atom), w THz, cm⁻¹ lub meV. Dla uniwersalnych sprężyn i sztywnych jonów suwak mnoży wszystkie sztywności krótkiego zasięgu. Mod niestabilny jest rysowany poniżej zera. laue phonons podaje też ładunki, ε∞, λ i granicę LO w Γ wzdłuż [100]. Gałęzie i gęstość eksportuje się do CSV; laue phonons podaje częstotliwości w punktach strefy.
Światło: podczerwień, Raman i współczynniki załamania
Aktywności w Γ
Mody w Γ to wektory własne macierzy dynamicznej przy q = 0 (bez członu nieanalitycznego: częstotliwości TO). Mody zdegenerowane, z dokładnością do 10⁻⁶, tworzą podprzestrzenie W. Ich aktywność wynika z charakterów, bez tablicy grupy: operacje grupy przestrzennej działają na przemieszczenia przez Γ(g) (obrót kartezjański i permutacja atomów komórki prymitywnej), a liczy się krotność reprezentacji wektorowej (dipol: podczerwień) i jej kwadratu symetrycznego (polaryzowalność: Raman). Walidacja: Si F2g tylko Raman, NaCl F1u tylko podczerwień, CaF₂ po jednym modzie każdego rodzaju, GaAs F2 oba, korund 7 modów ramanowskich i 6 podczerwonych (Porto i Krishnan, 1967), wzajemne wykluczanie we wszystkich kryształach centrosymetrycznych.
Podczerwień
Siła oscylatora modu wynika z jego ładunku efektywnego , z ładunkami Borna: formalnymi dla sztywnych jonów, tablicowymi dla półprzewodników Martina. Współczynnik odbicia oblicza się przy padaniu prostopadłym, z tłumieniem γ = 0,02 ω_TO. NaCl: ε(0) = 5,3 (zmierzone 5,9), pasmo reststrahlen od 164 do 246 cm⁻¹ (od 164 do 264). Korund: ε(0) = 9,8 prostopadle do c i 11,3 równolegle (zmierzone 9,4 i 11,6).
Wzory
Współczynniki załamania w zakresie widzialnym: dipole punktowe
Każdy jon ma polaryzowalność elektronową α (Tessman, Kahn i Shockley, 1953; Pauling, 1927; polaryzowalność O²⁻, 1,30 ų, skalibrowano na zwyczajnym współczynniku załamania kalcytu). Pole działające na jon to pole makroskopowe plus pole wszystkich pozostałych dipoli, sumowane metodą Ewalda bez członu q = 0 (który zawiera pole Lorentza); rozwiązuje się , a następnie . NaCl: 1,542 (1,544); CaF₂: 1,404 (1,434); kalcyt: nₒ 1,658, nₑ 1,54 (1,486), ujemna dwójłomność odtworzona w dwóch trzecich; korund 1,72 (1,76); kwarc 1,51 (1,55). Model zawodzi dla tytanianów (1,7 zamiast 2,4–2,9): ich wiązania są zbyt kowalencyjne jak na dipole punktowe. Klasa optyczna wynika z układu krystalograficznego.
Centra barwne
Centrum barwne nie zmienia symetrii, z którą liczy Laue: dodaje jedynie pasma absorpcji o kształcie gaussowskim w energii. Cr³⁺ (d³) w położeniu oktaedrycznym podlega diagramowi Tanabe–Sugano, z Dq i B zmierzonymi dla rubinu (1810 i 650 cm⁻¹) i szmaragdu (1610 i 780 cm⁻¹), gdzie indziej Dq ∝ R⁻⁵ względem rubinu; szerokości 0,33 eV (⁴T₂) i 0,60 eV (⁴T₁). Rubin: 2,24 i 3,07 eV (zmierzone 2,23 i 3,05). Centrum F: prawo Mollwo i Iveya, d to odległość do najbliższego kationu; NaCl 2,61 eV (2,65), KCl 2,15 (2,3), szerokość 0,18 E. Pasma tablicowe (Burns, 1993; Nassau, 2001): Fe²⁺–Ti⁴⁺ szafiru, Fe²⁺ akwamarynu, NV⁻ diamentu, Fe³⁺. Odmiany kwarcu (Rossman, 1994): ametyst, centrum [FeO₄]⁰ przy 545 i 357 nm; kwarc dymny, centrum [AlO₄]⁰ około 450 i 620 nm, z absorpcją rosnącą w stronę ultrafioletu; cytryn, przeniesienie ładunku O → Fe³⁺ około 375 nm, którego ogon pochłania błękit; kwarc różowy, szerokie pasmo około 500 nm. Każde pasmo ma podaną długość fali w menu, obok poziomów w przeglądarce pasm i jako znacznik na krzywej absorpcji. Barwa: transmisja , funkcje dopasowania barw CIE 1931 w przybliżeniu analitycznym Wymana, Sloana i Shirleya (2013), ciało doskonale czarne w 6504 K dla D65, sRGB zrównoważone na biel.
Wzory
Pozostałe jony metali przejściowych podlegają tym samym diagramom w postaci zamkniętej, z Dq i B dopasowanymi do zmierzonych pasm: pasm jonu uwodnionego [M(H₂O)₆]ⁿ⁺ (Lever, 1984), gdy brak lepszych danych, a pasm w korundzie, gdy je zmierzono (McClure, 1962). d¹ i d⁶ (Ti³⁺, Fe²⁺) oraz d⁹ (Cu²⁺) mają tylko jedno pasmo dozwolone spinowo, przy 10 Dq, które efekt Jahna–Tellera rozszczepia na dwa: Ti³⁺ w korundzie, 18 450 i 20 300 cm⁻¹ (542 i 493 nm). Stanem podstawowym d² (V³⁺) jest ³T₁(F), zmieszany z ³T₁(P): w korundzie (Dq 1870, B 620 cm⁻¹) 17 400 i 25 400 cm⁻¹, wobec zmierzonych 17 400 i 25 200. W położeniu z czterema sąsiadami pole wynosi 4/9 pola oktaedru, a jon o n elektronach podlega diagramowi oktaedru dla 10 − n: Co²⁺ (d⁷) w tetraedrze zachowuje się jak d³, a jego ν₃ w okolicy 17 200 cm⁻¹ (582 nm) daje błękit kobaltowy. Przeniesiony do oktaedru (Dq × 9/4) ten sam zestaw parametrów przewiduje pasma [Co(H₂O)₆]²⁺: 8000 i 19 000 cm⁻¹, wobec zmierzonych 8100 i 19 400. Jony d⁵ (Mn²⁺, Fe³⁺) nie mają pasma dozwolonego spinowo; nie ma ich wśród jonów.
Dichroizm. W krysztale jednoosiowym absorpcja zależy od polaryzacji. Dla rubinu Laue przyjmuje pasma zmierzone przez Cronemeyera (1966): E ⊥ c przy 558 i 412 nm, E ∥ c przy 543 i 398 nm, wraz z ich przekrojami czynnymi (22,8 i 22,5 × 10⁻²⁰ cm² wobec 7,2 i 38,1). W szafirze niebieskim pasmo Fe²⁺–Ti⁴⁺ przesuwa się z 580 nm (E ⊥ c) do 700 nm (E ∥ c), a jego szerokość wynosi około 250 nm (Dubinsky et al., 2020); źródło nie podaje jego przekroju czynnego dla E ∥ c, który przyjęto jako równy. Ustawiona gęstość optyczna pozostaje gęstością dla światła niespolaryzowanego, średnią obu: rubin wychodzi purpurowoczerwony dla E ⊥ c i pomarańczowoczerwony dla E ∥ c, szafir fioletowoniebieski i niebieskozielony, jak w dichroskopie.
Stężenie. Przy przekroju czynnym σ zmierzonym w maksimum dla E ⊥ c (korund: Cr³⁺ 1,62 × 10⁻¹⁹ cm² przy 560 nm, V³⁺ 1,0 × 10⁻¹⁹ cm² przy 580 nm, Fe²⁺–Ti⁴⁺ 1,94 × 10⁻¹⁸ cm² przy 580 nm; Dubinsky et al., 2020) gęstość optyczna na grubości odniesienia d = 5 mm daje gęstość liczbową n centrów, odniesioną do liczby atomów na cm³ kryształu. Rubin o gęstości optycznej 2 zawiera więc około 800 ppma chromu. Dla Fe²⁺–Ti⁴⁺ σ jest przekrojem czynnym par na atom żelaza, przy około 4700 ppma żelaza: maleje, gdy żelaza jest mniej, a stężenie jest tylko rzędem wielkości.
Wzory
W Laue
Karta Podczerwień i Raman przeglądarki podaje tablicę modów, współczynnik odbicia (E ⊥ c i E ‖ c dla kryształu jednoosiowego), klasę optyczną, współczynniki załamania, ε∞ i ε(0). W wierszu poleceń: laue infrared. Ograniczenia: kalcyt pozostaje niestabilny na brzegu strefy, a beryl nie utrzymuje się z tymi sztywnymi jonami; aktywność ich modów w Γ pozostaje jednak poprawna.
Centra barwne z dokumentu widać również w przeglądarce pasm. Ich poziomy, płaskie, bo centrum jest zlokalizowane, rysuje się w przerwie, z jedną strzałką na każde przejście, a ich piki dodaje się do gęstości stanów w powiększeniu: rzeczywista waga centrum to jego stężenie, kilka milionowych. Odstęp między poziomami to energia przejść; ich położenie w przerwie jest umowne, a nie obliczone. Poziom 2p centrum F leży 0,15 eV poniżej pasm przewodnictwa (głębokość termiczna podana przez Motta i Gurneya dla KCl), a 1s o niżej; dla Cr³⁺ i pasm tablicowych poziom podstawowy jest tam, gdzie ustawi go suwak, domyślnie w środku przerwy. Stany Cr³⁺ (⁴A₂, ⁴T₂, ⁴T₁) to termy wieloelektronowe, rysowane jako poziomy. Dla Cr³⁺ rysowany jest też poziom ²E, przy zmierzonej energii linii R₁ (694,3 nm w rubinie, 683,0 nm w szmaragdzie, gdzie indziej wartość dla rubinu): pompowanie do ⁴T₂ i ⁴T₁ opada bez emisji światła do ²E (falista strzałka), stanu metastabilnego o czasie życia około 3 ms, w którym gromadzą się jony i z którego wychodzi linia R do ⁴A₂ (czerwona strzałka), linia lasera rubinowego Maimana (1960). Przejście ⁴A₂ → ²E zmienia spin: tysiąc razy słabsze od pasm ⁴T, nie wchodzi do absorpcji. Na karcie Absorpcja ich pasma dodają się poniżej krawędzi: przy d = 5 mm, grubości oszlifowanego kamienia, następnie , a ε₂ zwiększa się o 2nκ; ε₁ nie jest poprawiane, bo udział centrów w ε₂ jest rzędu 10⁻⁵. Skala α schodzi wtedy do 0,1 cm⁻¹.
Efekt Zeemana linii R rubinu, pole B wzdłuż c. Stan podstawowy ⁴A₂ (S = 3/2) rozszczepia się jako , g∥ = 1,9817 i 2D = −11,493 GHz, z dubletem ±3/2 najniżej (Sewani et al., 2020); poziomy Ē (linia R₁) i 2Ā (R₂, 29 cm⁻¹ wyżej) rozszczepiają się każdy na dwa, ±½ g μ_B B, z |g∥(Ē)| = 2,44 i g∥(2Ā) = 1,46 (Gen et al., 2020). Dozwolone składowe i ich względne natężenia pochodzą od Sugano i Tanabe (1958), z tabeli Gen et al.; linie σ są około siedmiu razy silniejsze od π, według ich doświadczalnego oszacowania. Przesunięcia są podane w cm⁻¹ od każdej linii, μ_B = 0,4669 cm⁻¹/T; w zerowym polu każda linia jest już podwójna, z odstępem 0,38 cm⁻¹ (2D).
Temperatura: termodynamika sieci
Przybliżenie harmoniczne: mody z sekcji Fonony (te same sprężyny, sztywność 1) na siatce punktów q obejmującej całą strefę Brillouina, wyśrodkowanej w Γ, aby zachować symetrię kryształu (12³ q do 4 atomów prymitywnych, 8³ do 16, 6³ powyżej), z wyłączeniem samego Γ: mody akustyczne nie mają tam częstotliwości, a mody optyczne kryształu jonowego zależą tam od kierunku, z którego się nadchodzi. Każdy mod jest oscylatorem kwantowym. Na atom: , , , x = hν/k_BT, sumy ważone przez 1/N_q i podzielone przez liczbę atomów. Mody niestabilne (urojona częstotliwość) są odrzucane i zliczane.
Temperatura Debye’a: w temperaturze T ta, dla której model Debye’a daje to samo C_v, , odwrócone metodą bisekcji; w wysokiej temperaturze (drugi moment). Przemieszczenia: , z wektorami własnymi macierzy dynamicznej ważonej masami. Dla dokładności przy niskich częstotliwościach coth y = 1/y + (coth y − 1/y): pierwszy wyraz, rzędu T/ω², jest sumowany dokładnie, drugi, regularny, w przedziałach częstotliwości (600). B = 8π²U_iso, uśrednione po atomach danego pierwiastka; pierwiastek nieobecny w fononach (drugi w położeniu stopowym) dostaje średnią z pozostałych. Współczynnik Lindemanna: najbardziej ruchliwego atomu podzielone przez najkrótszą odległość międzyatomową.
Testy: C_D → 3k_B i prawo T³, ; S = −∂F/∂T i U = F + TS; B ∝ T powyżej θ; tensor izotropowy w krysztale regularnym; brak modów niestabilnych w NaCl. Miedź: θ_D = 321 K w 30 K i 318 K w wysokiej temperaturze (zmierzone 343 K), B(300 K) = 0,48 Ų (0,55, Flinn et al., 1960); NaCl: θ_D = 274 K (321); CaF₂: B = 0,44 i 0,76 Ų dla Ca i F (0,47 i 0,68); krzem: 620 K w 30 K (645), mody poprzeczne Keatinga zbyt sztywne; diament: od 1910 do 1970 K (2230). Siatka jest sprowadzana do przedziału (−½, ½]: suma kulombowska kryształu jonowego jest okresowa tylko z dokładnością do swojego obcięcia, a q zapisane daleko od Γ wyszłoby niestabilne.
Ruchy cieplne (widok 3D): , wszystkie gałęzie w 64 wektorach q wylosowanych z siatki 8³ (mniej dla dużego widoku: najwyżej 300 000 atomów × modów na klatkę, a każde q liczy się wtedy odpowiednio więcej), losowe fazy φ_k, : uśrednione po czasie ⟨u_α u_β⟩ jest równe termodynamicznemu (sprawdzone z dokładnością do 1 % dla Cu i NaCl, na całej siatce). Czas spowolniony: najwyższa częstotliwość kryształu przy 1,2 Hz. Każdy atom widoku jest sprowadzany do atomu komórki prymitywnej i translacji R.
Stałe sprężystości: przy dużych długościach fali (q = 0,002 × 2π/a) trzy mody akustyczne wzdłuż n dają ρv² i kierunek przemieszczenia środka masy, a stąd macierz Christoffela Γ_ik(n) = C_ijkl n_j n_l; 21 stałych C_IJ (notacja Voigta, osie kartezjańskie) dopasowuje się metodą najmniejszych kwadratów do 40 kierunków na spirali. Są to stałe zrelaksowane: atomy komórki podążają za falą. Moduł ściśliwości: średnia Hilla z ograniczeń Voigta i Reussa. Rozszerzalność: quasi-harmoniczna relacja Grüneisena, , oraz komórka , gdzie U to energia drgań na atom; ta sama rozszerzalność wzdłuż wszystkich osi. γ jest zadane (domyślnie 2). Testy: krzem C₁₁ = 165,6, C₁₂ = 63,9, C₄₄ = 79,2 GPa (zmierzone 165,7, 63,9 i 79,6, do których Martin dopasował swoje sprężyny); NaCl B = 25,8 GPa (25); miedź, sprężyny centralne: relacja Cauchy’ego C₁₂ = C₄₄, B = 101 GPa (137).
Magnetyzm: pole średnie Weissa
Hamiltonian Heisenberga, każda para liczona raz, J > 0 ferromagnetyczne, plus efekt Zeemana; sprzężenia w meV według powłok sąsiadów magnetycznych (odległości rozróżniane z dokładnością do 1 mÅ, do dziesięciu powłok). Uporządkowanie jest kolinearne: położenie w górę lub w dół, pomnożone przez cos 2π k·r dla atomu w r, z k w połówkach wektorów sieci odwrotnej (0, ½, 1 na każdą oś). ½ podwaja komórkę magnetyczną wzdłuż osi; 1 odwraca atomy centrujące komórki centrowanej albo atom w środku komórki MnF₂. Uporządkowanie, w którym jakiś atom wypada na cos 2π k·r = 0, nie jest kolinearne i nie jest akceptowane. Spin domyślny: jon 3d w stanie wysokospinowym, ładunek kationów ustalony przez ładunek anionów, moment orbitalny wygaszony; metale Fe, Co, Ni: S = μ/2, gdzie μ zmierzone w 0 K (2,22, 1,72 i 0,606 μ_B).
Pole średnie: każde ⟨S_i⟩ jest wyznaczane w sposób samouzgodniony (funkcja Brillouina, iteracja z tłumieniem) dla atomów komórki magnetycznej, a J_ij sumowane po obrazach periodycznych. Temperatura przejścia dla wybranego uporządkowania wynika z problemu zlinearyzowanego, z jedną amplitudą na położenie i znakami tego uporządkowania (macierz symetryzowana, największa wartość własna z amplitudami jednakowego znaku). Największa wartość własna spośród wszystkich uporządkowań komórki mówi, czy inne pojawiłoby się wcześniej. χ∥ i χ⊥ otrzymuje się przez przyłożenie małego pola wzdłuż momentów i w poprzek nich; dla proszku (χ∥ + 2χ⊥)/3, w cm³ na mol atomów magnetycznych. Dla uporządkowanego ferromagnetyka χ⊥ nie jest określone bez anizotropii: pole jedynie obraca namagnesowanie. C(T) to pochodna energii wymiany. Walidacja: T_C = S(S+1) z J / 3k_B i θ = T_C (ferromagnetyk regularny przestrzennie centrowany), T_N = −θ i χ⊥ stałe poniżej T_N (antyferromagnetyk CsCl), skok C równy 5S(S+1)/(S² + (S+1)²) k_B, a T_N dla MnO zależne tylko od J₂.
Wzory
Przykłady, opublikowane sprzężenia sprowadzone do tej konwencji: MnO, J₁ = −0,77 i J₂ = −0,89 meV (Kohgi et al., 1972, neutrony), T_N 181 K w polu średnim wobec zmierzonych 117 K; NiO, J₁ = +1,37 i J₂ = −19,0 meV (Hutchings i Samuelsen, 1972), 882 K wobec 523 K; MnF₂, J₁ = +0,068, J₂ = −0,302 i J₃ = +0,004 meV (Morano et al., 2024), 87 K wobec 67 K. Dla MnO i MnF₂ wartości pochodzą ze zbioru Alaei et al. (2025), podzielone przez S². Żelazo α: dziesięć powłok obliczonych przez Pajdę et al. (2001), J = 2 J_P / S(S+1), odtwarza ich T_C z pola średniego, 1415 K, wobec zmierzonych 1044 K. Dziesiąta powłoka Pajdy (8 sąsiadów) dzieli odległość z 24 innymi, które Laue łączy w jedną powłokę: jej J ma tu więc wagę 8/32.
Monte-Carlo: spiny klasyczne o długości √(S(S+1)), dzięki czemu ich pole średnie ma tę samą T_C co model kwantowy; próbka L³ komórek magnetycznych z periodycznymi warunkami brzegowymi (L co najmniej 2 × zasięg sprzężeń + 1; dla ruchów cieplnych na żywo L podąża za widokiem: tyle komórek magnetycznych, ile pokazanych komórek; gdy widok jest wypełniony, trzy komórki kryształu albo, z modułem Przejścia fazowe, około 6000 spinów; dla krzywych około 1500 do 2000 spinów), każdy spin z jego rzeczywistymi sąsiadami i ich J. Algorytm Metropolisa: próbny obrót o amplitudzie dobranej tak, by akceptowana była mniej więcej połowa prób, przyjmowany z prawdopodobieństwem min(1, e^{−ΔE/k_BT}). Krzywe startują od wybranego uporządkowania przy 5 % T i idą w górę temperatury, a każda temperatura zaczyna od stanu końcowego poprzedniej (300 przebiegów sieci na równowagowanie, 700 na pomiar); przy chłodzeniu MnO wybrałby losowo jedną ze swoich czterech domen. Pomiary: energia, parametr porządku |Σ σ_i Ŝ_i|/N, ciepło właściwe N(⟨E²⟩ − ⟨E⟩²)/(k_BT)², podatność parametru porządku N(⟨m²⟩ − ⟨m⟩²)/k_BT. T_C wyznacza się w maksimum tej podatności: ciepło właściwe modelu Heisenberga ma tylko słabe maksimum (ujemny wykładnik α), ginące w szumie kilku tysięcy spinów. Walidacja: ferromagnetyk regularny przestrzennie centrowany, T_C = 0,77 wartości z pola średniego (k_BT_C = 2,054 J S(S+1), opublikowana wartość klasyczna), z dokładnością do 6 % na 8³ komórkach. W niskich temperaturach C dąży do k_B na spin, jak dla każdego spinu klasycznego: efekty kwantowe (C → 0) nie są tu uwzględnione.
Grupa magnetyczna: dla kolinearnego uporządkowania dokumentu Laue zachowuje te operacje (W, w) grupy przestrzennej, łącznie z translacjami komórki magnetycznej, które przeprowadzają każdy atom magnetyczny na atom o momencie θ det(W) W m, gdzie θ = +1 (operacja unitarna) lub −1 (z 1′); moment jest wektorem osiowym. Typ I bez 1′, III z 1′, ale bez translacji odwracającej, IV z antytranslacją {1′|t}. Grupę sprowadza się do bazy konwencjonalnej wyznaczonej z jej własnych osi (sieć jej translacji unitarnych, osie jej obrotów), a następnie porównuje ściśle, z dokładnością do zmiany osi i początku układu (siatka o kroku 1/8, 1/24 w osiach heksagonalnych), z grupami tablic tego samego typu i o tej samej liczbie operacji każdego rodzaju, z 1′ i bez. Tablice pochodzą z ISO-MAG (Stokes, Hatch i Campbell, wersja 1.4, 2022, według Litvina); każda z 1421 grup nieszarych, podana we własnym ustawieniu, zostaje odnaleziona. Momenty dozwolone w położeniu: podprzestrzeń punktów stałych macierzy θ det(W) W jego grupy symetrii położenia, czyli operacji, które pozostawiają atom na miejscu z dokładnością do translacji unitarnej.
Magnetyczna dyfrakcja neutronów (Halpern i Johnson, 1939): linie indeksowane w komórce magnetycznej, , p = 2,695 fm na μ_B, μ_j = gS, f_j to czynnik kształtu ⟨j₀⟩ jonu (Brown), a rozprasza tylko składowa prostopadła do Q: |F_M⊥|² = |F_M|² (1 − (Q̂·m̂)²). Dla neutronów niespolaryzowanych jądra i momenty sumują się w natężeniu; czynnik Lorentza 1/(sin²θ cos θ). MnO: najsilniejsza linia to (½ ½ ½), czysto magnetyczna; MnF₂: (1 0 0), zabroniona dla jąder, jest magnetyczna, a (0 0 1), równoległa do momentów, nie występuje.
Fale spinowe (Holstein i Primakoff, 1940), w pierwszym rzędzie względem 1/S: w prymitywnej komórce magnetycznej (atomy, które translacja zachowująca uporządkowanie przeprowadza jeden na drugi, liczą się tylko raz: żelazo regularne przestrzennie centrowane ma ich 1, z 32 atomów MnO w podwojonej komórce regularnej zostają 2), macierz bozonowa , A dla par równoległych, B dla antyrównoległych, , , po wiązaniach. Energie to dodatnie wartości własne ηM, η = diag(1, −1), otrzymywane metodą Colpy (1978): M = K†K (Cholesky), a następnie macierz hermitowska KηK†. Kontrole: ferromagnetyk regularny przestrzennie centrowany, ħω = S(J(0) − J(k)), zero w Γ (mod Goldstone'a); antyferromagnetyk typu CsCl, ħω = S z|J| √(1 − γ²), z dwukrotną degeneracją; z anizotropią D przerwa . Przy sprzężeniach z przykładów magnony MnF₂ sięgają 6–7 meV, a żelaza 257 meV. Gałęzie są rysowane w strefie kryształu: gałęzie antyferromagnetyka pojawiają się w niej złożone do jego strefy magnetycznej.
Anizotropia i namagnesowanie w polu. Człon anizotropii jednojonowej −D Σ (S_i·m̂)², gdzie m̂ to oś momentów, dodaje 2D⟨S_z⟩ do pola lokalnego każdego atomu oraz 2D do przekątnej zlinearyzowanego problemu temperatury uporządkowania. W polu B dla każdej wartości rozwiązywane są dwa stany: momenty utrzymane wzdłuż swojej osi oraz obrócone (pary antyrównoległe obrócone prostopadle do pola i odchylone ku niemu). Laue zachowuje ten o niższej energii swobodnej w polu średnim, na atom, z poprawką na podwójne liczenie; śledzenie tego samego stanu od pola do pola utrzymywałoby go jako metastabilny poza przejściem. Kontrola: MnF₂ z D = 0,02 meV, = 9,46 T, , ; obliczony skok wypada z dokładnością do 0,15 T, a nasycenie przy . Pomiar: 9,27 T w 4,2 K (Felcher i Kleb, 1996).
Dozwolone własności. Części liniowe W operacji, wraz z θ = ±1, tworzą magnetyczną grupę punktową. Dozwolony moment wypadkowy to podprzestrzeń punktów stałych macierzy θ det(W) W; tensor magnetoelektryczny (M = αE, E wektor biegunowy, parzysty względem odwrócenia czasu, M osiowy i nieparzysty) transformuje się jak α → θ det(W) W α Wᵀ, a jego dozwolone składowe to podprzestrzeń punktów stałych w tych dziewięciu wymiarach, zapisana parametrami a, b, c… w osiach kartezjańskich (x ∥ a, z ∥ c). Kontrole: Cr₂O₃ (−3′m′) α = diag(a, a, b) i moment wypadkowy zabroniony; MnF₂, MnO i NiO, które zachowują samą inwersję, bez efektu magnetoelektrycznego; żelazo α, moment wypadkowy wzdłuż jego momentów. Cr₂O₃: struktura i uporządkowanie według Browna, Forsytha i Tasseta (2002), T_N = 307 K; jego opublikowane sprzężenia różnią się o czynnik 2 zależnie od konwencji i nie są podane.
Przejścia fazowe (moduł)
Podgrupy maksymalne: podgrupy t pochodzą z grupy ilorazowej G/T, jako podgrupy maksymalne grupy punktowej wraz z translacjami, które domykają grupę; podgrupy k o indeksie od 2 do 4 pochodzą z niezmienniczych podsieci o tym samym indeksie (postaci normalne Hermite’a), z każdym wyborem translacji. Każda podgrupa jest identyfikowana z grupami z Tables, z dokładnością do zmiany osi i początku układu, po czym podgrupy są porządkowane według klas sprzężoności względem G, z liczbą podgrup sprzężonych i domenami: orientacje (indeks grupy punktowej) × translacje (indeks sieci). Walidacja: listy podgrup maksymalnych z International Tables, vol. A1, dla Pm-3m, Fm-3m, Im-3m, P4/mmm, P6/mmm i Fd-3m. Zejście zapisuje w dokumencie (pole parents) grupę macierzystą, jej komórkę, jej położenia, transformację P i początek układu p, które służą jako odniesienie dla dystorsji; odniesienie obejmuje cały łańcuch od najwyższej grupy macierzystej.
Mody symetrii: G działa na dużej komórce m × m × m, niezmienniczej względem G, zawierającej komórkę H; losowy operator przemienny z tym działaniem, Σ ρ(g) M ρ(g)ᵀ, ma jako podprzestrzenie własne podprzestrzenie nieprzywiedlne, grupowane w typy według ich charakterów. Wektor falowy odczytuje się z translacji i nazywa według punktów strefy (Γ, X, M, R, L, W, H, N, P), a reprezentacja otrzymuje nazwę Mullikena w Γ. Wymiar reprezentacji wynika ze wzoru na charaktery. Parametr porządku: typ, którego podgrupą izotropii jest H; niezmienniki trzeciego i czwartego stopnia z potęg symetrycznych, warunek Lifshitza z kwadratu antysymetrycznego. Mod miękki: fonony najwyższej grupy macierzystej w superkomórce, w środku strefy, do którego składają się Γ i punkty brzegowe, każdy mod własny rzutowany na typy. Landau–Devonshire: współczynniki Bella i Crossa (1984) dla BaTiO₃ (przejścia obliczone przy 392, 283 i 202 K, P = 0,265 C/m²) oraz Hauna et al. (1987, temperatury w °C) dla PbTiO₃ (766 K, 0,757 C/m²).
Porządek–nieporządek: podsieciami są położenia H pochodzące z położenia grupy macierzystej współdzielonego przez dwa pierwiastki, z_st to liczba najbliższych sąsiadów s w t. Pole średnie Bragga–Williamsa: μ metodą bisekcji, aby utrzymać skład, tłumiona iteracja od stanu uporządkowanego i od nieuporządkowanego, zachowywana jest niższa energia swobodna; V dobiera się tak, aby pole średnie porządkowało się w zadanej temperaturze (mosiądz β: V/k = T_c/2). Monte-Carlo Kawasakiego przy stałym składzie na L³ komórkach H (L = 8 dla dwóch podsieci, 6 dla większej liczby), od wysokich temperatur do niskich, każda startująca od poprzedniej, 200 przebiegów termalizacji i 3000 pomiarowych; dwa niezależne łańcuchy (osiem w wysokiej rozdzielczości, z dwukrotnie większą liczbą temperatur) łączą swoje momenty statystyczne. Pomiary: η, C/k na położenie, podatność N(⟨η²⟩ − ⟨η⟩²)V/kT, kumulant Bindera. Kontrole: mosiądz β ciągły, uporządkowanie Monte-Carlo w okolicy 0,79 T_c(BW), stosunek Isinga dla sieci regularnej przestrzennie centrowanej; Cu₃Au pierwszego rodzaju w polu średnim.
Napięcie interkalacji: gaz sieciowy na położeniu ruchliwego jonu, energie V₁ i V₂ dla dwóch najkrótszych odległości między kopiami położenia, Monte-Carlo w zespole wielkim kanonicznym (stałe μ) na 12 × 12 × 1 komórkach, 150 przebiegów termalizacji i 1500 pomiarowych dla każdej wartości μ; pomiary x, dx/dμ = N(⟨x²⟩ − ⟨x⟩²)/kT oraz uporządkowanie w rzędy w trzech punktach M; napięcie V = V₀ − (μ − μ½)/e. Wartości domyślne dla LiₓCoO₂ (V₁ = 120 meV, V₂ = 24 meV): uporządkowanie w rzędy przy x = ½ topnieje między 300 a 340 K (zmierzone w okolicy 330 K, Reimers i Dahn, 1992), stopień 0,1 V w 300 K. Model porządkuje się też przy ¼ i ¾ (2 × 2), czego LiₓCoO₂ nie wykazuje, i nie zawiera dwufazowego plateau między x = 0,75 a 0,93 (Van der Ven et al., 1998).
Wartości referencyjne online
Serwisy
- Wikidata, przez SPARQL: wzór z indeksami dolnymi (P274), znormalizowana gęstość (P2054, przeliczona na g/cm³) i współczynnik załamania (P1109), wraz z nazwą każdego elementu (kalcyt, aragonit…).
- refractiveindex.info (CC0): katalog (przechowywany w pamięci podręcznej przez tydzień), książka z półki „main” nosząca nazwę wzoru, najwyżej cztery strony, obliczone dla 589,3 nm wzorami Sellmeiera 1 i 2 lub przez interpolację tabeli; „(o)” i „(e)” dają nₒ i nₑ.
- AFLOW, przez AFLUX: te same pierwiastki, ta sama liczba pierwiastków i ta sama zrelaksowana grupa przestrzenna, przerwa energetyczna i gęstość z DFT (PBE), najwyżej cztery wpisy.
- Materials Project (klucz użytkownika, przechowywany w pęku kluczy): podsumowanie filtrowane według wzoru i grupy przestrzennej, dwa najbardziej stabilne wpisy; band_gap, density, e_electronic (ε∞), e_total (ε(0)), n.
Serwisy OPTIMADE (COD, OQMD, JARVIS, Alexandria…) nie są odpytywane: nie podają właściwości fizycznych, często nawet grupy przestrzennej, i mieszałyby polimorfy. Każdy serwis zawodzi osobno, nie zatrzymując pozostałych; zapytania są wysyłane tylko na żądanie.
Tutor
W Laue
Ćwiczenia są dokumentami podzielonymi na kroki. Silnik sprawdza symetrię, a nie zapisaną odpowiedź: położenie Wyckoffa (akceptowane jest każde położenie równoważne), krotność, symetrię położenia, liczbę atomów, grupę, rząd osi, stosunek liczby płytek, gęstość. Półka Ćwiczenia (Tutor) ma przełącznik odbiorców; po stronie Nauki ćwiczenia są uporządkowane według tematu: sieci i gęstości, grupy przestrzenne i klasy (kwarc, rutyl, blenda cynkowa, grafit), położenia Wyckoffa, budowanie struktur (CsCl, fluoryt, perowskit, blenda cynkowa, rutyl), dyfrakcja i wygaszenia, dyfraktogramy proszkowe (indeksowanie, d, 2θ, krotności linii), struktury pasmowe (krzem, arsenek galu, miedź), grupy płaskie, fryzy i kwazikryształy. Nowe pytania dotyczą klasy krystalograficznej, klasy Lauego, Z, gęstości, dhkl, 2θ (Cu Kα₁), krotności linii, zindeksowania pierwszych linii, liczby koordynacyjnej położenia, liczby elektronów walencyjnych, przerwy energetycznej, jej położenia w strefie Brillouina i długości fali progu absorpcji. Schemat ćwiczeń jest opublikowany: można pisać własne.
Eksport
W Laue
Ryciny (widoki 3D, stereogramy, rzuty z Tables, dyfrakcja, dyfraktogramy proszkowe) eksportuje się do wektorowego PDF, gotowe do artykułu. Dane eksportuje się do CSV (refleksy, linie) i do .xy (obliczony profil). Druk lub tkanina… eksportuje wzór płaski w fizycznym rozmiarze, z raportem bez szwów. Linie mają grubość i styl (ciągła, kreskowana, kropkowana, proszek: ziarna rozsiane wzdłuż linii przez generator pseudolosowy o stałym ziarnie, identyczne przy każdym otwarciu). SVG może mieć jedną warstwę na kolor, a DXF R12 jest w milimetrach, z jedną warstwą na kolor. Paleta eksportuje się do ASE, GPL i Procreate. Mandalę drukuje się według jej średnicy w centymetrach.
Druk 3D
Model
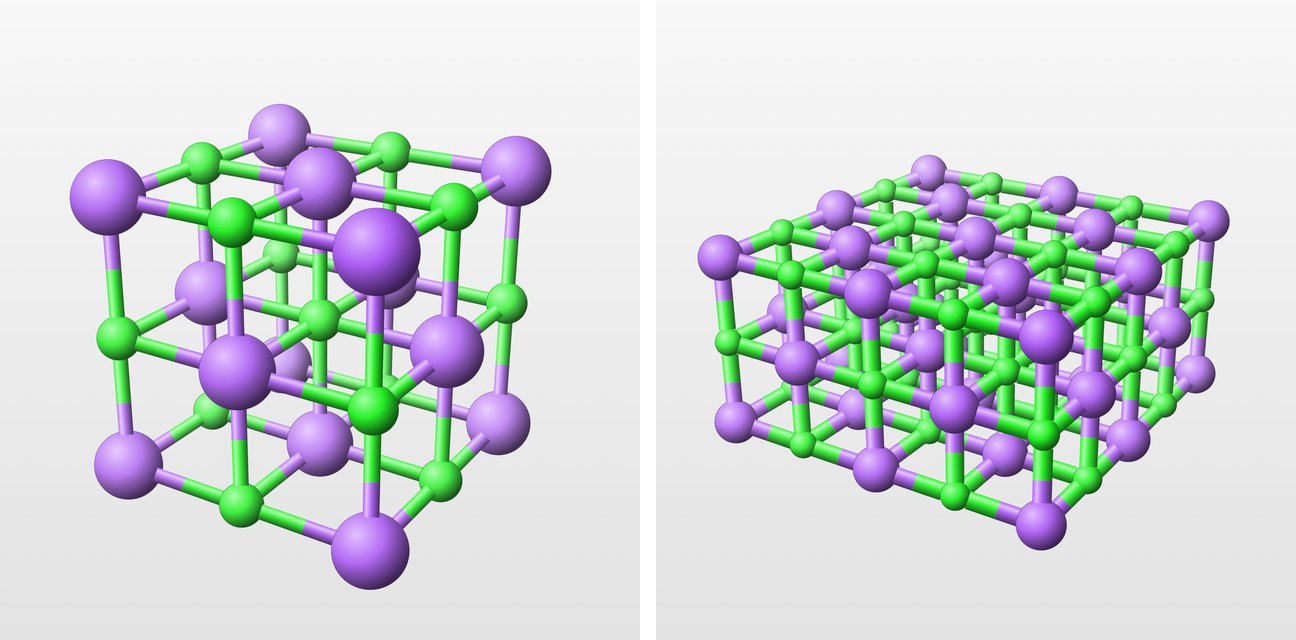
Drukowany obiekt to model z widoku, bez marginesu, dla wybranej liczby komórek wzdłuż a, b i c. Laue usuwa z niego krótkie odcinki (półwiązania do atomów spoza obiektu) oraz, o ile nie wybrano inaczej, atomy, których nie trzyma żadne wiązanie. Każdy atom staje się zamkniętą sferą UV (24 południki, 12 równoleżnikowych pasów). Każde wiązanie staje się dwoma zamkniętymi walcami o połowie długości, każdy w kolorze swojego atomu, które stykają się w środku. Wszystkie ściany są zorientowane na zewnątrz.
Bryły nachodzą na siebie, a Laue nie oblicza ich sumy boolowskiej: programy przygotowujące wydruk same łączą bryły jednej części. Skala sprowadza najdłuższy bok, z promieniami włącznie, do żądanego rozmiaru. Promień atomu wynosi , jak w widoku, nie mniej jednak niż 1,5 promienia wiązania. Obiekt jest wyśrodkowany i położony na stole drukarki ().
Laue nie generuje podpór: programy przygotowujące wydruk obliczają je lepiej (podpory drzewiaste lub organiczne, warstwy rozdzielające, materiał rozpuszczalny), zależnie od drukarki. Wyświetlana liczba części to liczba składowych spójnych grafu atomów i wiązań.
W Laue
STL jest binarny: 50 bajtów na trójkąt, w milimetrach, bez koloru. 3MF (specyfikacja Core opracowana przez 3MF Consortium) to archiwum OPC zawierające 3D/3dmodel.model, z unit="millimeter". Jest w nim jeden obiekt na pierwiastek, powiązany z materiałem bazowym, który niesie kolor pierwiastka, oraz obiekt nadrzędny złożony z komponentów: programy przygotowujące wydruk otwierają go jako jeden obiekt z wieloma częściami. Testy sprawdzają, że każda siatka jest zamknięta (każda krawędź przebyta raz w każdym kierunku), że objętość zorientowana jest dodatnia, a także rozmiar, ułożenie i brak krótkich odcinków.
Zapisane widoki i prezentacja
W Laue
Zapisz widok zachowuje w dokumencie orientację, powiększenie i ustawienia wyświetlania. Prezentuj pokazuje je po kolei, na seminarium lub wykład.
Źródła
- International Tables for Crystallography, vol. A, Space-group symmetry, 6th ed., M. I. Aroyo (ed.), IUCr/Wiley, 2016.
- S. R. Hall, „Space-group notation with an explicit origin”, Acta Cryst. A37, 517 (1981).
- C. Giacovazzo (ed.), Fundamentals of Crystallography, 3rd ed., Oxford University Press, 2011.
- D. Waasmaier, A. Kirfel, „New analytical scattering-factor functions for free atoms and ions”, Acta Cryst. A51, 416 (1995).
- B. Cordero i in., „Covalent radii revisited”, Dalton Trans., 2832 (2008).
- W. Friedrich, P. Knipping, M. Laue, „Interferenz-Erscheinungen bei Röntgenstrahlen”, Sitzungsber. Bayer. Akad. Wiss., 303 (1912).
- J. L. Amorós, M. J. Buerger, M. C. Amorós, The Laue Method, Academic Press, 1975.
- W. R. Busing, H. A. Levy, „Angle calculations for 3- and 4-circle X-ray and neutron diffractometers”, Acta Cryst. 22, 457 (1967).
- 3MF Consortium, 3MF Core Specification, wersja 1.3, 2022.
- V. K. Pecharsky, P. Y. Zavalij, Fundamentals of Powder Diffraction and Structural Characterization of Materials, 2nd ed., Springer, 2009.
- H. M. Rietveld, „A profile refinement method for nuclear and magnetic structures”, J. Appl. Cryst. 2, 65 (1969).
- G. Caglioti, A. Paoletti, F. P. Ricci, Nucl. Instrum. 3, 223 (1958).
- J.-F. Bérar, G. Baldinozzi, „Modeling of line-shape asymmetry in powder diffraction”, J. Appl. Cryst. 26, 128 (1993).
- P. M. de Wolff, „A simplified criterion for the reliability of a powder pattern indexing”, J. Appl. Cryst. 1, 108 (1968).
- M. L. Cohen, T. K. Bergstresser, „Band structures and pseudopotential form factors for fourteen semiconductors of the diamond and zinc-blende structures”, Phys. Rev. 141, 789 (1966).
- W. A. Harrison, Elementary Electronic Structure, World Scientific, 1999.
- J. C. Slater, G. F. Koster, „Simplified LCAO method for the periodic potential problem”, Phys. Rev. 94, 1498 (1954).
- W. Setyawan, S. Curtarolo, „High-throughput electronic band structure calculations: challenges and tools”, Comput. Mater. Sci. 49, 299 (2010).
- P. E. Blöchl, O. Jepsen, O. K. Andersen, „Improved tetrahedron method for Brillouin-zone integrations”, Phys. Rev. B 49, 16223 (1994).
- Z. H. Levine, D. C. Allan, „Linear optical response in silicon and germanium including self-energy effects”, Phys. Rev. Lett. 63, 1719 (1989).
- J. Tauc, R. Grigorovici, A. Vancu, „Optical properties and electronic structure of amorphous germanium”, Phys. Status Solidi 15, 627 (1966).
- P. N. Keating, „Effect of invariance requirements on the elastic strain energy of crystals with application to the diamond structure”, Phys. Rev. 145, 637 (1966).
- R. M. Martin, „Elastic properties of ZnS structure semiconductors”, Phys. Rev. B 1, 4005 (1970).
- G. Nilsson, G. Nelin, „Study of the homology between silicon and germanium by thermal-neutron spectrometry”, Phys. Rev. B 6, 3777 (1972).
- E. W. Kellermann, „Theory of the vibrations of the sodium chloride lattice”, Phil. Trans. R. Soc. Lond. A 238, 513 (1940).
- P. P. Ewald, „Die Berechnung optischer und elektrostatischer Gitterpotentiale”, Ann. Phys. 369, 253 (1921).
- W. L. Bragg, „The refractive indices of calcite and aragonite”, Proc. R. Soc. Lond. A 105, 370 (1924).
- R. H. Lyddane, R. G. Sachs, E. Teller, „On the polar vibrations of alkali halides”, Phys. Rev. 59, 673 (1941).
- J. R. Tessman, A. H. Kahn, W. Shockley, „Electronic polarizabilities of ions in crystals”, Phys. Rev. 92, 890 (1953).
- S. P. S. Porto, R. S. Krishnan, „Raman effect of corundum”, J. Chem. Phys. 47, 1009 (1967).
- Y. Tanabe, S. Sugano, „On the absorption spectra of complex ions”, J. Phys. Soc. Jpn. 9, 753 (1954).
- H. F. Ivey, „Spectral location of the absorption due to color centers in alkali halide crystals”, Phys. Rev. 72, 341 (1947).
- D. S. McClure, „Optical spectra of transition-metal ions in corundum”, J. Chem. Phys. 36, 2757 (1962).
- H. G. Cronemeyer, „Optical absorption characteristics of pink ruby”, J. Opt. Soc. Am. 56, 1703 (1966).
- E. V. Dubinsky, J. Stone-Sundberg, J. L. Emmett, „A quantitative description of the causes of color in corundum”, Gems & Gemology 56, 2 (2020).
- A. B. P. Lever, Inorganic Electronic Spectroscopy, 2nd ed., Elsevier, 1984.
- P. Weiss, „L'hypothèse du champ moléculaire et la propriété ferromagnétique”, J. Phys. Théor. Appl. 6, 661 (1907).
- C. G. Shull, J. S. Smart, „Detection of antiferromagnetism by neutron diffraction”, Phys. Rev. 76, 1256 (1949).
- M. Kohgi, Y. Ishikawa, Y. Endoh, „Inelastic neutron scattering study of spin waves in MnO”, Solid State Commun. 11, 391 (1972).
- M. T. Hutchings, E. J. Samuelsen, „Measurement of spin-wave dispersion in NiO by inelastic neutron scattering and its relation to magnetic properties”, Phys. Rev. B 6, 3447 (1972).
- V. C. Morano, Z. Maesen, S. E. Nikitin, J. Lass, D. G. Mazzone, O. Zaharko, „Absence of altermagnetic magnon band splitting in MnF₂”, arXiv:2412.03545 (2024).
- M. Pajda, J. Kudrnovský, I. Turek, V. Drchal, P. Bruno, „Ab initio calculations of exchange interactions, spin-wave stiffness constants, and Curie temperatures of Fe, Co, and Ni”, Phys. Rev. B 64, 174402 (2001).
- M. Alaei, Z. Mosleh, N. Rezaei, A. R. Oganov, „Experimental exchange interaction dataset for magnetic materials: spin waves to MC simulations”, arXiv:2504.15764 (2025).
- A. B. Pippard, „An experimental determination of the Fermi surface in copper”, Phil. Trans. R. Soc. Lond. A 250, 325 (1957).
- W. A. Harrison, „Electronic structure of polyvalent metals”, Phys. Rev. 118, 1190 (1960).
- N. W. Ashcroft, N. D. Mermin, Solid State Physics, Holt, Rinehart and Winston, 1976.
- D. B. Litvin, Magnetic Group Tables, IUCr, 2013.
- H. T. Stokes, D. M. Hatch, B. J. Campbell, ISO-MAG, ISOTROPY Software Suite, iso.byu.edu (wersja 1.4, 2022).
- O. Halpern, M. H. Johnson, „On the magnetic scattering of neutrons”, Phys. Rev. 55, 898 (1939).
- P. J. Brown, „Magnetic form factors”, International Tables for Crystallography, vol. C, § 4.4.5.
- T. Holstein, H. Primakoff, „Field dependence of the intrinsic domain magnetization of a ferromagnet”, Phys. Rev. 58, 1098 (1940).
- L. Nordheim, „Zur Elektronentheorie der Metalle. I”, Ann. Phys. 401, 607 (1931).
- R. Braunstein, A. R. Moore, F. Herman, „Intrinsic optical absorption in germanium-silicon alloys”, Phys. Rev. 109, 695 (1958).
- A. Zunger, S.-H. Wei, L. G. Ferreira, J. E. Bernard, „Special quasirandom structures”, Phys. Rev. Lett. 65, 353 (1990).
- J. H. P. Colpa, „Diagonalization of the quadratic boson Hamiltonian”, Physica A 93, 327 (1978).
- G. P. Felcher, R. Kleb, „Antiferromagnetic domains and the spin-flop transition of MnF2”, Europhys. Lett. 36, 455 (1996).
- I. E. Dzyaloshinskii, „On the magneto-electrical effect in antiferromagnets”, Sov. Phys. JETP 10, 628 (1960).
- D. N. Astrov, „The magnetoelectric effect in antiferromagnetics”, Sov. Phys. JETP 11, 708 (1960).
- P. J. Brown, J. B. Forsyth, F. Tasset, „A study of magnetoelectric domain formation in Cr2O3”, J. Phys.: Condens. Matter 14, 1957 (2002).
- S. Sugano, Y. Tanabe, „Absorption spectra of Cr3+ in Al2O3. Part A”, J. Phys. Soc. Jpn. 13, 880 (1958).
- V. K. Sewani et al., „Spin thermometry and spin relaxation of optically detected Cr3+ ions in ruby Al2O3”, Phys. Rev. B 102, 104114 (2020).
- M. Gen et al., „Crystal-field Paschen-Back effect on ruby in ultrahigh magnetic fields”, Phys. Rev. Research 2, 033257 (2020).
- R. G. Burns, Mineralogical Applications of Crystal Field Theory, 2nd ed., Cambridge University Press, 1993.
- K. Nassau, The Physics and Chemistry of Color, 2nd ed., Wiley, 2001.
- C. Wyman, P.-P. Sloan, P. Shirley, „Simple analytic approximations to the CIE XYZ color matching functions”, J. Comput. Graph. Tech. 2, 1 (2013).
- O. Madelung, Semiconductors: Data Handbook, 3rd ed., Springer, 2004.
- P. Y. Yu, M. Cardona, Fundamentals of Semiconductors, 4th ed., Springer, 2010.
- J. H. Conway, H. Burgiel, C. Goodman-Strauss, The Symmetries of Things, A K Peters, 2008.
- M. Baake, U. Grimm, Aperiodic Order, vol. 1, Cambridge University Press, 2013.
- N. G. de Bruijn, „Algebraic theory of Penrose's non-periodic tilings of the plane”, Indag. Math. 43, 39 (1981).
- M. Baake, R. V. Moody, P. A. B. Pleasants, „Diffraction from visible lattice points and k-th power free integers”, Discrete Math. 221, 3 (2000).
- D. Shechtman, I. Blech, D. Gratias, J. W. Cahn, Phys. Rev. Lett. 53, 1951 (1984).
- P. J. Lu, P. J. Steinhardt, „Decagonal and quasi-crystalline tilings in medieval Islamic architecture”, Science 315, 1106 (2007).