 Laue
Guida — Scienza
Questa guida si rivolge a cristallografi, fisici, chimici e mineralogisti. Richiama il quadro teorico senza giri di parole, poi dice con precisione che cosa calcola il motore di Laue: le convenzioni, i modelli, i loro limiti e i loro riferimenti. Le formule vi sono aperte per impostazione predefinita.
Documenti, convenzioni ed esattezza
In Laue
Un documento .laue è un file JSON leggibile il cui schema è pubblicato. È identico su Mac, iPad e PC. Il motore (LaueCore) calcola in razionali esatti tutto ciò che riguarda la simmetria: operazioni, posizioni, coordinate di Wyckoff. Passa ai numeri in virgola mobile per la geometria, la diffrazione e l'affinamento. Una coordinata digitata 1/3 resta 1/3; un valore decimale vicino a una frazione semplice (0.33333) vi viene ricondotto quando si importa un file.
Le convenzioni sono quelle delle International Tables for Crystallography, volume A: celle convenzionali, 530 impostazioni descritte dal loro simbolo di Hall, lettere di Wyckoff e simboli orientati della simmetria di sito. Il motore è verificato da una batteria di riferimenti: le operazioni delle 530 impostazioni, le posizioni di Wyckoff, le estinzioni e gli spettri di polveri di strutture note.
L'uso Scienza delle impostazioni dà i simboli internazionali e orbifold, e mette la diffrazione in primo piano.
Reticolo, base e tensore metrico
Teoria
Un reticolo è descritto, a meno di un'isometria, dal suo tensore metrico . Questo contiene tutto ciò che non dipende dall'orientazione: distanze, angoli, volume. Il reticolo reciproco ha metrica . Un cambiamento di base trasforma le coordinate con e la metrica con . Gli indici di Miller si trasformano come la base, con ; le coordinate in modo controgrediente.
I quattordici tipi di Bravais derivano dalla classificazione dei reticoli secondo la loro oloedria (gruppo puntuale del reticolo) e il loro centraggio. La cella convenzionale è scelta in modo che la base sia adattata a questa oloedria. I vettori di centraggio (I: ½,½,½; F: ½,½,0 e permutazioni; C: ½,½,0; R in assi esagonali: ⅔,⅓,⅓ e ⅓,⅔,⅔) fanno parte del gruppo delle traslazioni.
Le formule
In Laue
La sezione Cella espone soltanto i parametri liberi del sistema cristallino del gruppo; gli altri ne sono dedotti. Il volume, le distanze e i legami sono calcolati tramite . L'impostazione del gruppo fissa la base: per un gruppo monoclino, la scelta dell'asse unico (b o c) e della cella (1, 2, 3); per un gruppo romboedrico, gli assi esagonali (H) o romboedrici (R). Laue non riduce la cella (nessuna riduzione di Niggli): la cella è quella dell'impostazione scelta.
Gruppi puntuali e classi di Laue
Teoria
La parte lineare di un'operazione che lascia invariato un reticolo è, in una base di questo reticolo, una matrice intera di determinante ±1. La sua traccia è quindi intera, da cui la restrizione cristallografica: soltanto gli ordini 1, 2, 3, 4 e 6. I sottogruppi finiti di che la rispettano formano 32 classi geometriche. Undici di esse sono centrosimmetriche: sono le classi di Laue, alle quali si riconduce ogni figura di diffrazione, in assenza di diffusione anomala (legge di Friedel).
Il principio di Neumann impone che ogni tensore di proprietà fisica sia invariante sotto il gruppo puntuale. Per esempio: la piezoelettricità, tensore polare di rango 3, è nulla nelle 11 classi centrosimmetriche e nella classe 432; la piroelettricità esiste soltanto nelle 10 classi polari.
Le formule
Proiezione stereografica di una direzione di colatitudine e azimut , sul piano equatoriale del cerchio di raggio :
In Laue
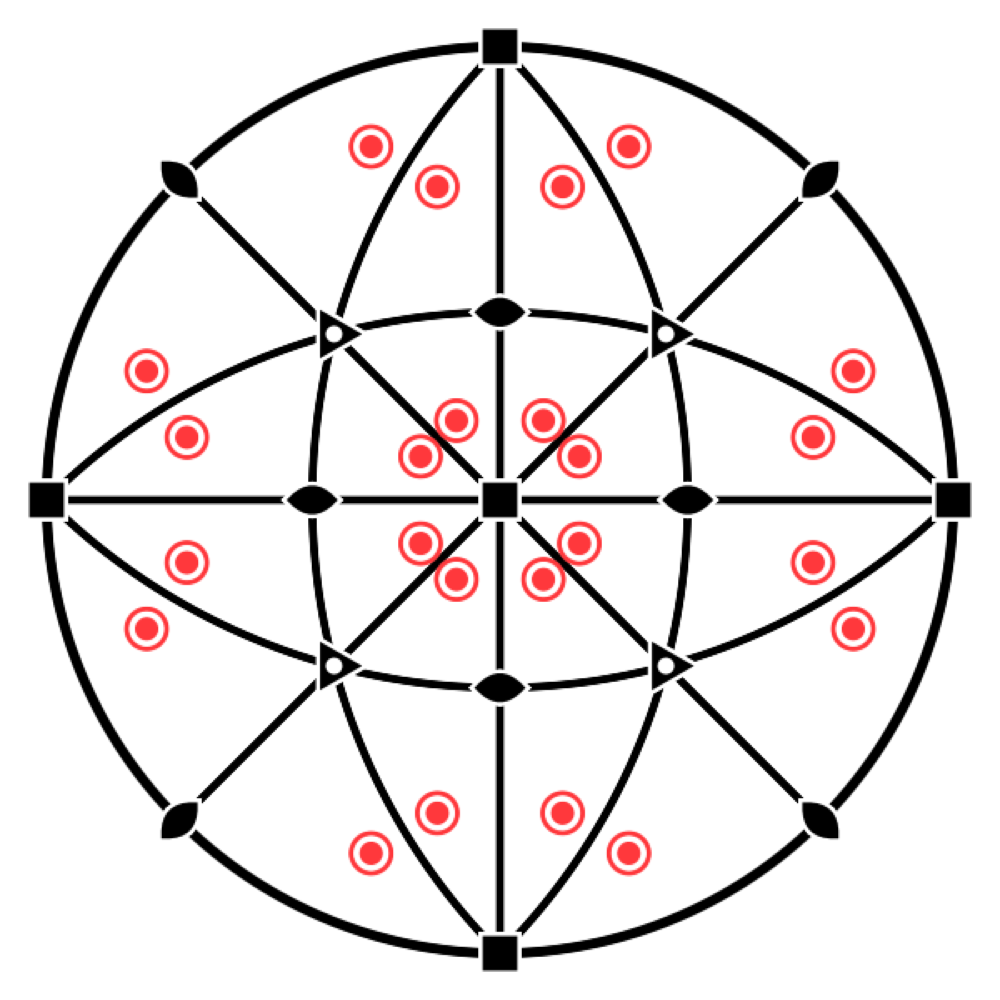
Lo Stereogramma mostra il gruppo puntuale con i suoi elementi e l'orbita di una direzione generale (poli dell'emisfero nord come punti, del sud come cerchi). Quando è selezionato un sito, mostra il suo gruppo di simmetria di sito, orientato nella cella. La classe cristallina è data in Hermann-Mauguin, con il sistema.
Gruppi spaziali, Seitz e Hall
Teoria
Un gruppo spaziale è un sottogruppo discreto del gruppo euclideo il cui sottogruppo delle traslazioni è un reticolo. Il quoziente è isomorfo al gruppo puntuale . Si rappresenta mediante rappresentanti di classi laterali , o mediante matrici aumentate 4 × 4. La parte intrinseca della traslazione di un'operazione di ordine distingue un asse elicoidale o un piano di slittamento da un asse o da uno specchio: la si calcola sommando le potenze dell'operazione. Il resto di è un termine di posizione, che fissa la localizzazione dell'elemento.
I 230 tipi di gruppi spaziali sono le classi di equivalenza rispetto ai cambiamenti di riferimento affini che conservano l'orientazione: 219 tipi affini, di cui 11 coppie enantiomorfe (P4₁/P4₃, P3₁21/P3₂21…). Il simbolo di Hermann-Mauguin nomina il tipo e le sue direzioni di simmetria. Il simbolo di Hall (Hall, 1981) dà esplicitamente un insieme di generatori in un riferimento dato, e designa quindi un'impostazione senza ambiguità.
Le formule
Parte intrinseca (di slittamento o elicoidale) di un'operazione di ordine , e termine di posizione:
I punti fissi di danno la posizione dell'elemento: .
In Laue
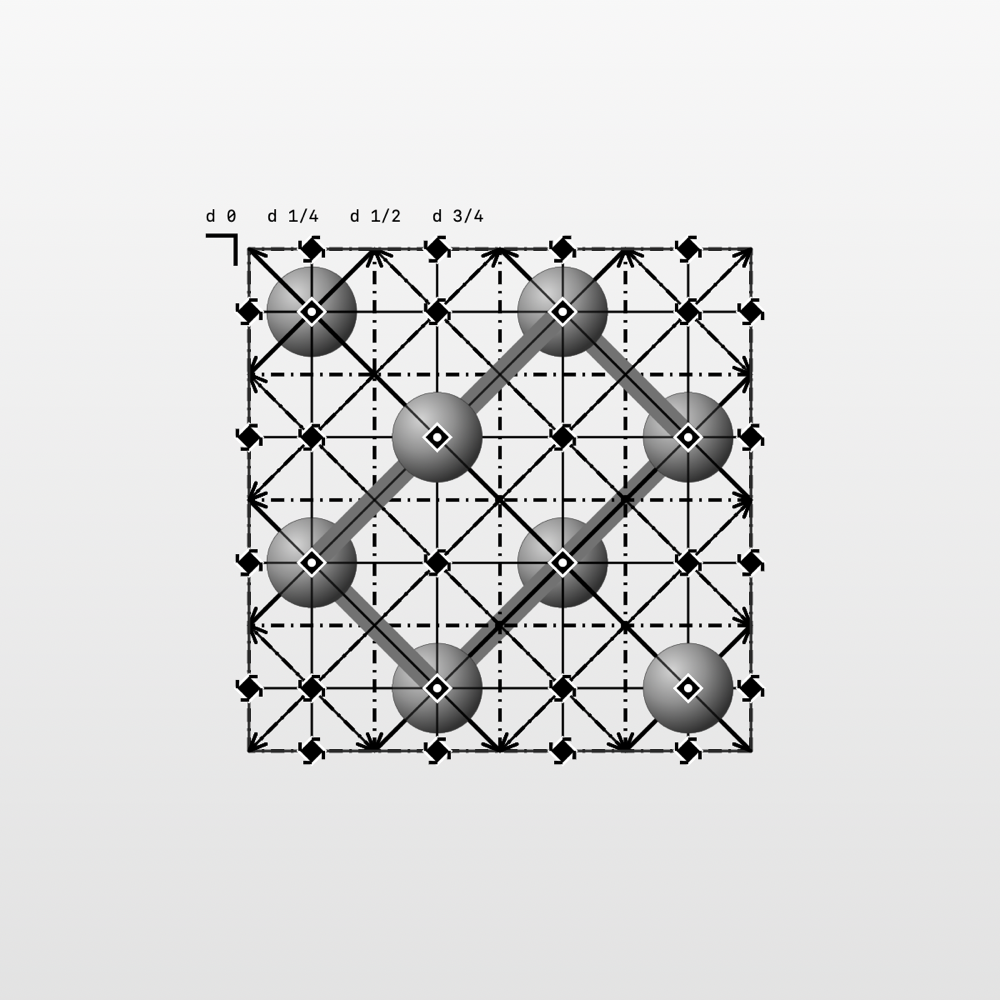
Il campo del gruppo accetta un numero, un simbolo HM breve o completo, un'impostazione (227:1, 14:b2) o un simbolo di Hall (Hall: -P 2ybc). Ciascuna delle 530 impostazioni è costruita a partire dal suo simbolo di Hall. Gli elementi di simmetria sono oggetti geometrici nel senso delle Tables: un asse o un piano con tutte le operazioni che lo condividono, determinato dalla decomposizione qui sopra. Sono disegnati con i simboli grafici del volume A, e la Proiezione delle Tables ne riproduce i diagrammi con la quota dei piani. Il filtro Ordini isola gli assi di un ordine dato.
I simboli delle Tables
Che cosa dicono le Tables
I diagrammi del volume A delle International Tables rappresentano ogni elemento di simmetria con un simbolo grafico (sezione 1.4 dell'edizione 2006, capitolo 2.1 di quella del 2016: sono gli stessi). Laue disegna questi simboli nella vista 3D, nella proiezione delle Tables, negli stereogrammi e nelle tassellazioni; le figure di queste tabelle escono dalla stessa libreria dell'app. La notazione è quella delle Tables, con gli elementi parziali tra parentesi; la traslazione intrinseca è data come frazione della più corta traslazione del reticolo lungo l'asse o lo slittamento.
Assi perpendicolari al disegno, punti di simmetria
| Simbolo | Elemento | Notazione | Traslazione intrinseca |
|---|---|---|---|
 | Asse di rotazione di ordine 2; punto di ordine 2 nel piano | 2 | — |
 | Asse elicoidale 2₁ | 2₁ | |
 | Asse di rotazione di ordine 3; punto di ordine 3 nel piano | 3 | — |
 | Asse elicoidale 3₁ | 3₁ | |
 | Asse elicoidale 3₂ | 3₂ | |
 | Asse di rotazione di ordine 4; punto di ordine 4 nel piano | 4 (2) | — |
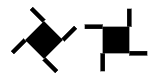 | Asse elicoidale 4₁ | 4₁ (2₁) | |
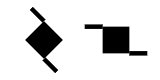 | Asse elicoidale 4₂ | 4₂ (2) | |
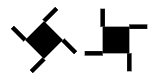 | Asse elicoidale 4₃ | 4₃ (2₁) | |
 | Asse di rotazione di ordine 6; punto di ordine 6 nel piano | 6 (3, 2) | — |
 | Asse elicoidale 6₁ | 6₁ (3₁, 2₁) | |
 | Asse elicoidale 6₂ | 6₂ (3₂, 2) | |
 | Asse elicoidale 6₃ | 6₃ (3, 2₁) | |
 | Asse elicoidale 6₄ | 6₄ (3₁, 2) | |
 | Asse elicoidale 6₅ | 6₅ (3₂, 2₁) | |
 | Centro di inversione | — | |
 | Asse di rotoinversione 3̄ | (3, ) | — |
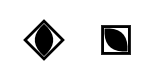 | Asse di rotoinversione 4̄ | (2) | — |
 | Asse di rotoinversione 6̄ | — | |
 | Asse di ordine 2 con un centro di inversione | 2/m () | — |
 | Asse elicoidale 2₁ con un centro di inversione | 2₁/m () | |
 | Asse di ordine 4 con un centro di inversione | 4/m (, 2, ) | — |
 | Asse elicoidale 4₂ con un centro di inversione | 4₂/m (, 2, ) | |
 | Asse di ordine 6 con un centro di inversione | 6/m (, , 3, 2, ) | — |
 | Asse elicoidale 6₃ con un centro di inversione | 6₃/m (, , 3, 2₁, ) |
Le code di un asse elicoidale ne prolungano i lati. Un asse nₖ ne porta n/MCD(n, k): 4₂ ne ha due, 6₂ e 6₄ tre, 6₃ due, a immagine degli elementi parziali 2, 3₂, 3₁ e 2₁ che contengono. Il loro verso si inverte tra assi enantiomorfi: 3₁ e 3₂, 4₁ e 4₃, 6₁ e 6₅, 6₂ e 6₄. Il simbolo di un asse di ordine 4 si traccia a rombo o con i lati paralleli agli spigoli della cella. Un centro di inversione posto sull'asse dà il simbolo n/m, segnato da un punto bianco; su un asse 4₂ o 6₃, i punti 4̄ e 6̄ non sono segnati.
Assi di ordine 2 giacenti nel disegno
| Simbolo | Elemento | Notazione | Traslazione intrinseca |
|---|---|---|---|
 | Asse di rotazione di ordine 2 | 2 | — |
 | Asse elicoidale 2₁ | 2₁ |
Piani perpendicolari al disegno, linee di simmetria
| Simbolo | Elemento | Notazione | Traslazione intrinseca |
|---|---|---|---|
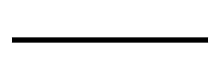 | Piano di riflessione; linea di riflessione nel piano | m | — |
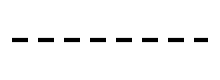 | Piano di slittamento «assiale», slittamento nel disegno; linea di slittamento nel piano | a, b o c; g | di una traslazione lungo la linea |
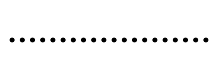 | Piano di slittamento «assiale», slittamento verso l'osservatore | a, b o c | di una traslazione perpendicolare al disegno |
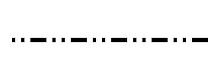 | Piano di slittamento «doppio» (celle centrate) | e | due slittamenti: lungo la linea e perpendicolarmente al disegno |
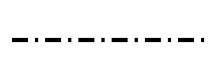 | Piano di slittamento «diagonale» | n | uno slittamento a due componenti, lungo la linea e perpendicolarmente |
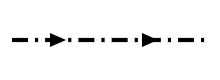 | Piano di slittamento «diamante» (coppia di piani, celle centrate) | d | lungo la linea e perpendicolarmente; la freccia mostra il verso nel disegno per cui la componente perpendicolare è positiva |
Per a, b, c e n, il tratto dipende dalla direzione dello slittamento rispetto al disegno, non dalla lettera: la stessa linea punteggiata è un piano c in una descrizione, un piano n in un'altra (R3̄c in assi esagonali o romboedrici).
Piani paralleli al disegno
| Simbolo | Elemento | Notazione | Traslazione intrinseca |
|---|---|---|---|
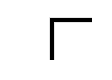 | Piano di riflessione | m | — |
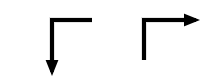 | Piano di slittamento «assiale» | a, b o c | di una traslazione nel verso della freccia |
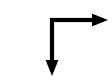 | Piano di slittamento «doppio» (celle centrate) | e | nel verso dell'una o dell'altra freccia |
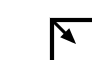 | Piano di slittamento «diagonale» | n | nel verso della freccia |
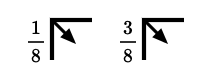 | Piano di slittamento «diamante» (coppia di piani, celle centrate) | d | nel verso della freccia, cioè un quarto di una diagonale della cella a facce centrate |
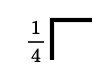 | Un piano di riflessione alle quote e | m | — |
Questi simboli si collocano in alto a sinistra del diagramma, con i bracci lungo gli spigoli della cella. Una frazione h indica la coppia di piani alle quote h e h + ½; senza frazione, i piani sono alle quote 0 e ½.
In Laue
La Proiezione delle Tables guarda la cella dal lato verso cui punta la direzione scelta, come i diagrammi: lungo c, a scende e b va verso destra, e un asse elicoidale vi ruota nel verso delle Tables. Lasciate il puntatore un istante su un elemento: un fumetto lo nomina e ne dà la direzione, la posizione () e la traslazione intrinseca; se più elementi si sovrappongono, li elenca tutti.
Orbite, simmetria di sito e posizioni di Wyckoff
Teoria
Lo stabilizzatore di un punto (la sua simmetria di sito) è finito, isomorfo a un sottogruppo di . Una posizione di Wyckoff è l'insieme dei punti i cui stabilizzatori sono coniugati in . È un'unione di orbite, parametrizzata da 0 a 3 coordinate libere. La sua molteplicità nella cella convenzionale vale . Le lettere seguono l'ordine delle Tables, dalla più simmetrica (a) alla posizione generale.
La scelta di una lettera per una struttura è definita solo a meno di un automorfismo: il normalizzatore euclideo di permuta certe posizioni (4a e 4b di Fm-3m, per esempio). Due descrizioni che differiscono in questo modo sono la stessa struttura.
Le formule
con il numero di nodi della cella convenzionale (1 per P, 2 per A, B, C e I, 3 per R in assi esagonali, 4 per F).
In Laue
Le posizioni di Wyckoff sono calcolate dal motore a partire dalle operazioni: stabilizzatori, coniugazione, varietà affini (punti, rette, piani) modulo il reticolo. Le loro lettere e i loro simboli orientati provengono da una tabella di riferimento. L'ispettore di un sito ne dà la posizione, la molteplicità e il gruppo di sito orientato (.3m, 4m.m). Spostato nella vista, un atomo si aggancia alle varietà speciali che attraversa, e Resta su lo vincola a scorrere lungo la propria. Le coordinate restano esatte.
Elementi, composizione e densità
Teoria
Il contenuto della cella dà la formula, il numero di unità formula e la densità calcolata, primo controllo di una struttura. I raggi covalenti danno una distanza di legame attesa, la somma dei raggi dei due atomi, utile per individuare i legami in una struttura sconosciuta.
Le formule
In Laue
La tavola periodica copre gli elementi da 1 a 103, con massa, configurazione, elettronegatività di Pauling, raggio covalente (Cordero et al., 2008) e stati di ossidazione comuni (dati di pymatgen). La formula segue l'ordine elettropositivo, e l'ordine di Hill quando la struttura contiene carbonio. I legami disegnati collegano gli atomi la cui distanza si avvicina alla somma dei raggi covalenti; due ioni dello stesso segno non sono mai legati. I legami che escono dalle celle (monconi) sono nascosti per impostazione predefinita; togliendo la spunta all'opzione Nascondi i legami che escono dalle celle diventano visibili, per la coordinazione completa.
Poliedri di coordinazione: i vertici sono i vicini legati all'atomo centrale (stesso criterio dei legami disegnati, fino agli atomi a una cella oltre il riquadro) e più elettronegativi di esso; il poliedro è il loro inviluppo convesso, con i triangoli complanari riuniti in un'unica faccia (i quadrati del cubo della fluorite). Centri predefiniti: gli elementi i cui poliedri hanno da quattro a otto vertici; così Ti e non Sr in SrTiO₃ (Sr ha dodici O), V e non C in un carburo. Le facce sono ordinate in profondità insieme agli atomi e ai legami.
Formati di struttura
In Laue
Il menu Struttura legge e scrive diversi formati.
- CIF (core CIF): il gruppo è identificato anzitutto dall'insieme delle operazioni
_space_group_symop_operation_xyz(o_symmetry_equiv_pos_as_xyz), confrontato con le 530 impostazioni. In mancanza di esse, Laue legge il simbolo di Hall, poi il simbolo HM. Le coordinate vicine a una frazione di piccolo denominatore vi vengono ricondotte, e gli atomi ricollocati sulla loro posizione speciale. - SHELX (
.ins,.res):LATTeSYMM, CELL, atomi. - POSCAR (VASP): tutti gli atomi della cella, senza simmetria. Laue cerca il gruppo spaziale le cui orbite riproducono gli atomi, e tiene un atomo per orbita. Una cella primitiva di un reticolo centrato viene letta così com'è, in un gruppo più piccolo.
- Solo in scrittura: XYZ esteso (ASE, Ovito), PDB (CRYST1) e CGD, la rete letta da Systre e dalla RCSR per dare un nome a una topologia.
Gruppi piani, orbifold e gruppi bicolori
Teoria
I 17 gruppi piani sono i gruppi spaziali di dimensione 2: 5 reticoli di Bravais, 10 classi puntuali. Conway e Thurston li descrivono mediante la topologia del quoziente , l'orbifold. La sua notazione elenca i centri di rotazione (cifre), gli specchi (*), gli angoli di specchi, gli slittamenti (×) e i manici (∘). Il magic theorem dà la condizione perché un orbifold sia euclideo: la somma dei costi vale esattamente 2.
I gruppi bicolori (bianco e nero, o di Shubnikov) sono le coppie con di indice 2 in : le operazioni di scambiano i colori. Nel piano ce ne sono 46. Le relazioni gruppo–sottogruppo con la stessa cella (sottogruppi translationengleiche) collegano i gruppi per perdita di elementi di simmetria.
Le formule
Costi della notazione orbifold: 2 per ∘, 1 per × e per *, per un centro di rotazione di ordine fuori dagli specchi, per un angolo di specchi di ordine .
In Laue
Il laboratorio del piano mostra i gruppi in simbolo internazionale e orbifold. Mostra il dominio fondamentale, le operazioni e le posizioni di Wyckoff del piano, nonché i sottogruppi e i supergruppi con la stessa cella. Due colori sceglie un sottogruppo di indice 2; le operazioni che scambiano i colori sono disegnate in rosso. L'Estensione limita il disegno a un blocco di n × m celle a partire dalla cella origine (per un fregio: n celle), ritagliato al bordo, per le figure e le esportazioni. I motivi posati si comportano come gli atomi del laboratorio Cristallo: si agganciano alle posizioni speciali, e la loro molteplicità e la loro simmetria di sito sono verificate.
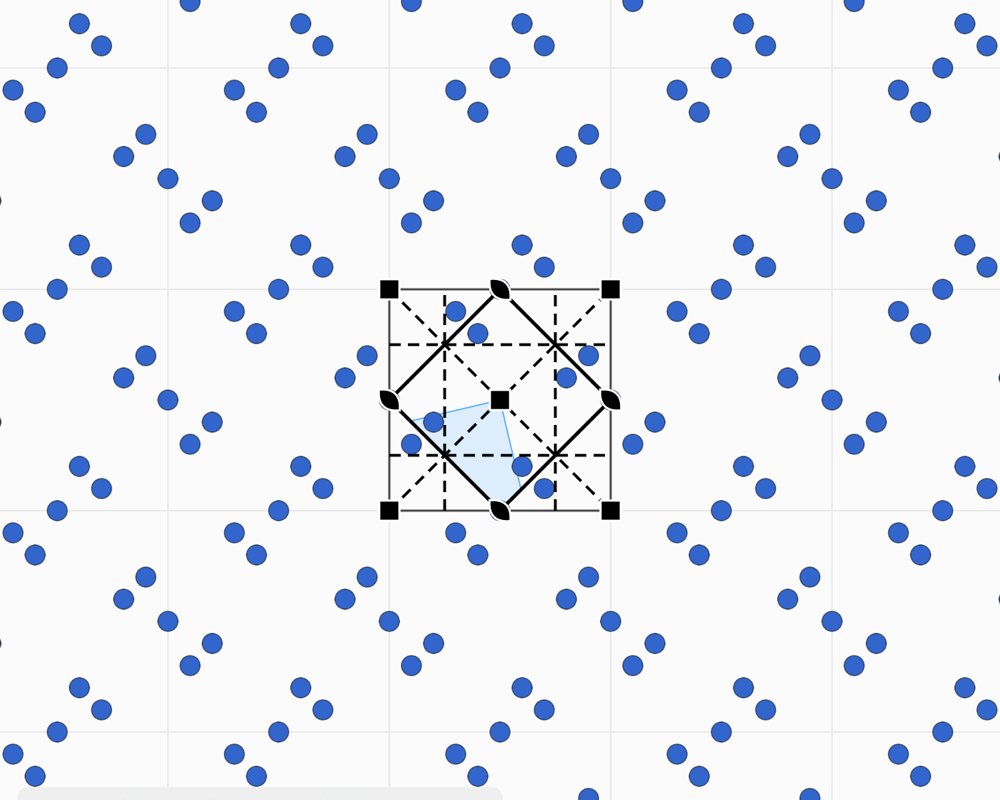
Gruppi di fregi
Teoria
I sette gruppi di fregi sono i sottogruppi discreti delle isometrie del piano che lasciano invariata una retta e le cui traslazioni formano . Sono indicati qui con il simbolo a quattro caratteri (p1, p1m1, p11m, p11g, p2, p2mm, p2mg), in orbifold (∞∞, *∞∞, ∞*, ∞×, 22∞, *22∞, 2*∞) e con i nomi di Conway.
In Laue
Il selettore Tassellazione | Fregio | Rosone dà accesso ai fregi. La striscia è disegnata sull'altezza b.
Gruppi di rosoni
Teoria
I sottogruppi finiti di sono i gruppi ciclici e diedrali (teorema di Leonardo). Il loro ordine non è vincolato. Sono i gruppi puntuali del piano; i dieci tra essi che sono cristallografici (n = 1, 2, 3, 4, 6) sono le classi dei gruppi piani.
In Laue
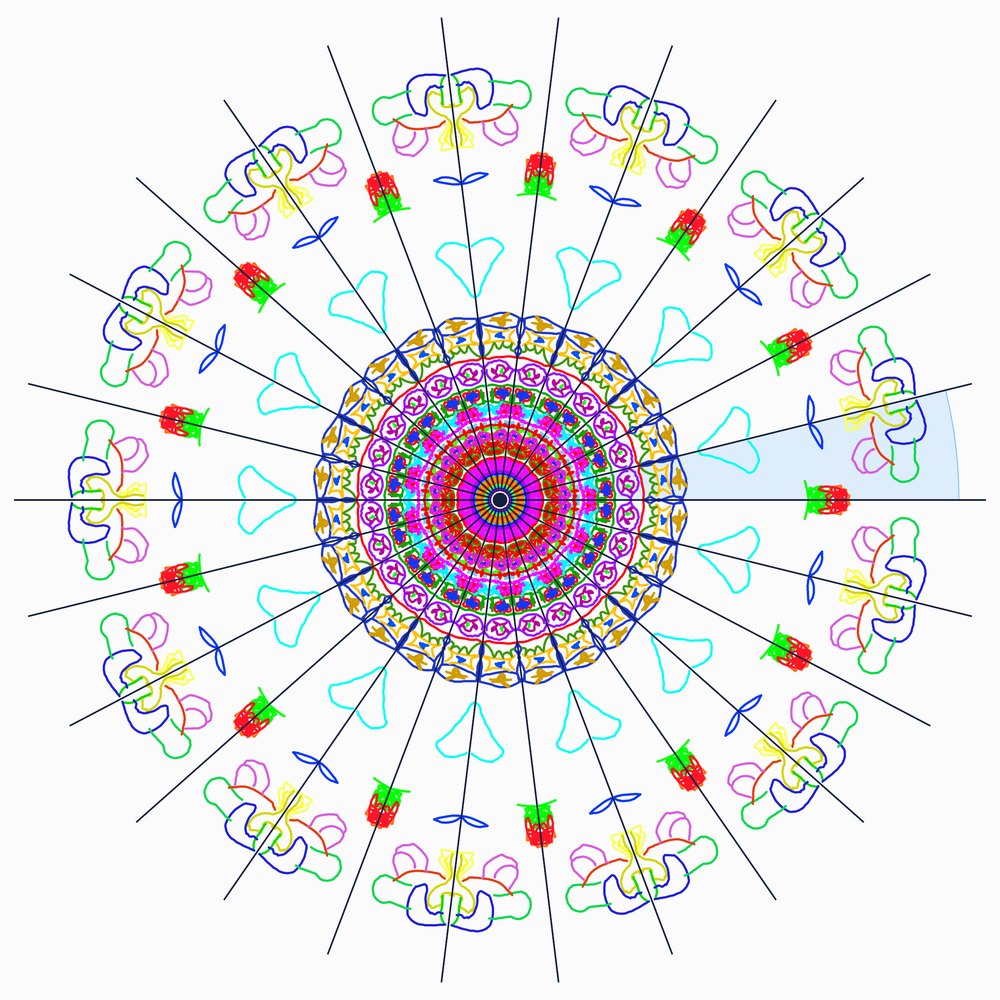
Un documento di rosone porta il gruppo «rosette Cn» o «rosette Dn», con n da 1 a 24. È mostrato in Schoenflies, in Hermann-Mauguin (8mm, 5m) e in orbifold (8•, *8•). Le posizioni sono in coordinate cartesiane, con il raggio della figura pari a 1. Le verifiche (copie, simmetria di sito, numero di motivi) sono quelle degli altri laboratori.
Teoria cinematica della diffrazione
Teoria
Nell'approssimazione di Born (diffusione singola), l'ampiezza diffusa è la trasformata di Fourier della densità diffondente. Per un cristallo, questa è la convoluzione del reticolo con il contenuto della cella: l'ampiezza è non nulla soltanto nei nodi del reticolo reciproco, e vi vale il fattore di struttura. Il fattore di diffusione atomica , con , decresce con l'angolo per i raggi X (nube elettronica); è costante per i neutroni (lunghezza di diffusione coerente ). L'agitazione termica isotropa aggiunge il fattore di Debye-Waller.
Le estinzioni sistematiche provengono dalle operazioni con traslazione non nulla. Per un centraggio, è moltiplicato per . Per un'operazione , si estinguono le riflessioni tali che e . Queste condizioni, integrali, zonali e seriali, designano un insieme di gruppi compatibili, non un gruppo unico.
La misura dà e perde le fasi. La sintesi di Fourier le richiede; la funzione di Patterson, autocorrelazione della densità, ne fa a meno e mostra i vettori interatomici. I metodi diretti e il charge flipping recuperano le fasi a partire dalle sole intensità; Laue non li implementa.
Le formule
In Laue
Per i motivi piani, Laue calcola su tutti i diffusori della cella, normalizzato a . Le riflessioni estinte dalla simmetria sono segnate da un anello, e la classe di Laue è indicata. La vista ingrandita (zoom fino a ×64, ricalcolo della regione visibile) si esporta in PDF vettoriale e in CSV. La Sintesi di Fourier ricostruisce il motivo con le fasi vere, nulle o casuali, e la mappa di Patterson mostra i vettori tra i motivi.
Quasicristalli e insiemi modello
Teoria
Un insieme modello (Meyer) si ottiene per taglio e proiezione. Si parte da un reticolo in posizione irrazionale, e si tengono i punti la cui proiezione perpendicolare cade in una finestra . Se la frontiera di ha misura nulla, lo spettro di diffrazione è puramente puntuale. I picchi si trovano nelle proiezioni parallele del reticolo duale, con l'ampiezza della trasformata di Fourier della finestra. Il modulo di Fourier ha rango superiore alla dimensione: servono 4 indici interi per indicizzare la figura di Penrose.
Penrose deriva da (finestre pentagonali), Ammann-Beenker da (finestra ottagonale). Il metodo delle multigriglie di de Bruijn è duale del taglio: una tessera per ogni incrocio di due famiglie di rette. Uno spostamento uniforme della finestra (grado di libertà di fasone) produce una tassellazione localmente indistinguibile, a meno di ribaltamenti di tessere. L'inflazione di Penrose ha fattore , quella di Ammann-Beenker .
I punti visibili di un reticolo, di coordinate prime tra loro, formano un insieme debolmente modello. Non è di Delone (ha buchi arbitrariamente grandi), ma la sua diffrazione è puramente puntuale (Baake, Moody e Pleasants, 2000).
Le formule
Punti -liberi di (: i punti visibili), densità e intensità di Bragg nei punti di denominatore libero da potenze -esime:
In Laue
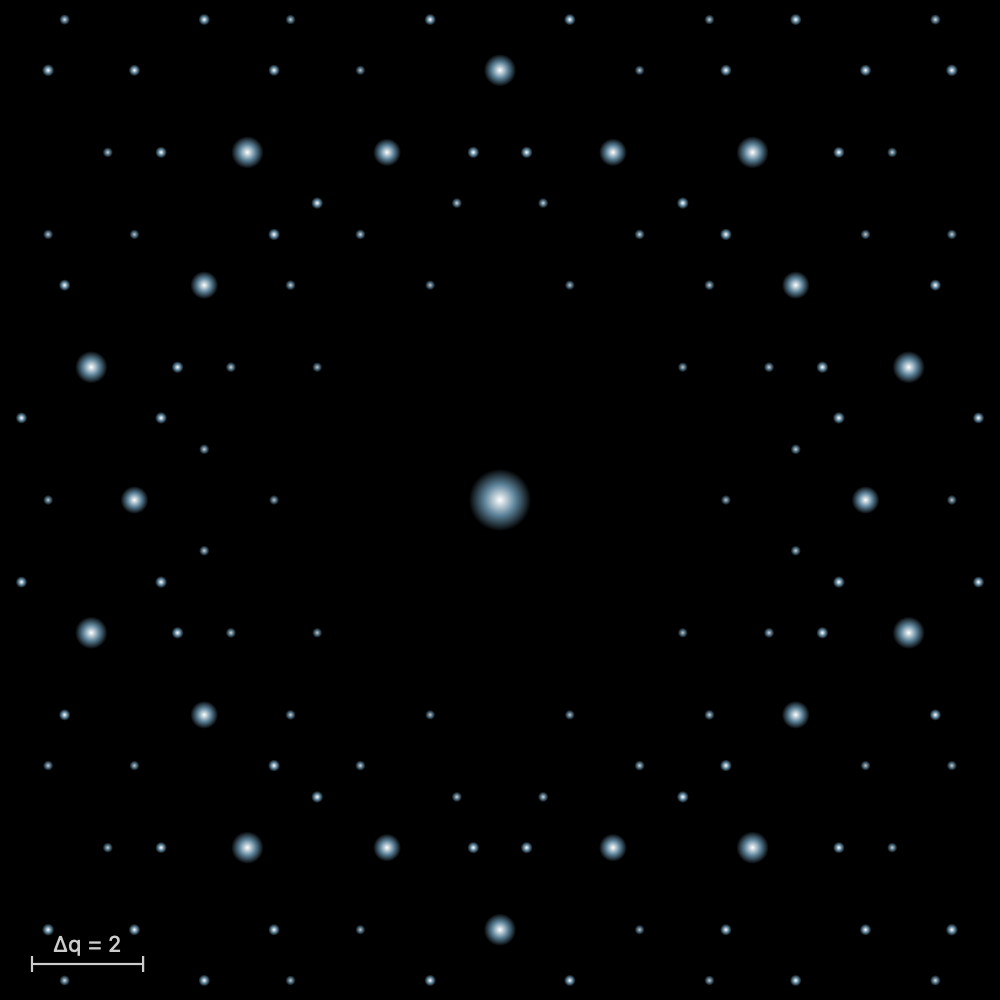
Il laboratorio costruisce le tre tassellazioni per multigriglia (5, 4 e 6 famiglie di rette), e Penrose anche per inflazione. I cursori Fasone spostano le griglie, e lo Spazio perpendicolare mostra l'immagine di ciascun vertice in . La diffrazione è calcolata sui vertici: picchi di Bragg, oppure mappa di intensità in scala logaritmica. Le decorazioni (archi di Penrose, intrecci girih, nastri di de Bruijn) e il disegnatore di tessere appartengono all'ornamento; non cambiano la diffrazione dei vertici.
Metodo di Laue
Teoria e modello
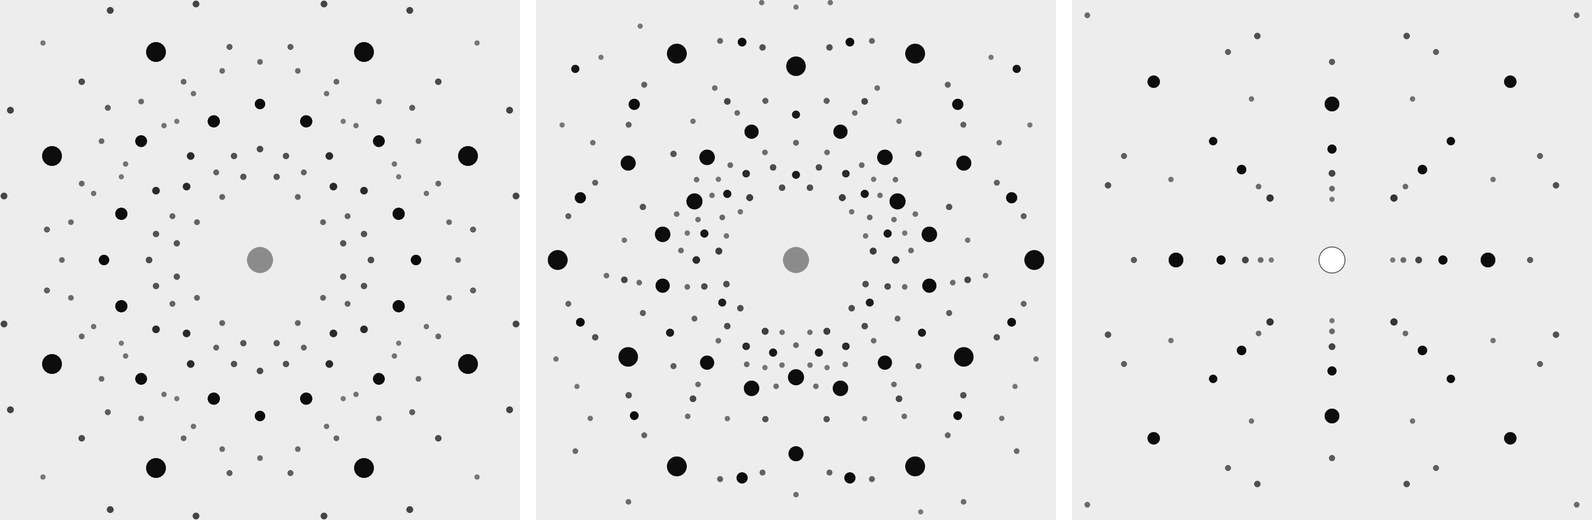
Un monocristallo fisso è illuminato da una radiazione bianca, da a . Nella costruzione di Ewald, tutte le sfere di raggio comprese tra questi limiti sono presenti contemporaneamente. Ogni nodo del reticolo reciproco situato tra la sfera più piccola e la più grande diffrange la lunghezza d'onda la cui sfera passa per esso. La direzione diffratta dipende solo dalla direzione di : le armoniche si sovrappongono in una stessa macchia, con . I piani di una zona di asse diffrangono su un cono di asse . Su una pellicola piana, questo cono traccia un'ellisse in trasmissione e un'iperbole in riflessione.
La legge di Friedel rende il diagramma centrosimmetrico in intensità, salvo diffusione anomala. La sua simmetria è il sottogruppo della classe di Laue che fissa la direzione del fascio: 4mm lungo [001] per , 3m lungo c per . Il metodo identifica così una delle undici classi di Laue e dà l'orientazione, ma non le intensità assolute: ogni macchia mescola più lunghezze d'onda e più armoniche.
Il modello usato in Laue presuppone uno spettro piatto nella banda, un fascio non polarizzato, e nessun assorbimento, estinzione o mosaicità: le macchie sono puntiformi. L'intensità di una macchia è la somma, sulle sue armoniche presenti nella banda, di moltiplicato per il fattore di polarizzazione e per il fattore di Lorentz del metodo di Laue, . Le intensità sono normalizzate alla macchia più intensa.
Il problema inverso dà l'orientazione. Una macchia in su una pellicola alla distanza fissa la direzione del raggio diffratto. La normale ai piani riflettenti è parallela a , poiché . Le sue proiezioni su , e sono proporzionali a , , , perché . È accessibile solo la direzione di : , e quindi , restano incognite. Per indicizzare si confrontano gli angoli fra le normali, calcolati con il tensore metrico reciproco, con quelli di un modello. Due macchie indicizzate bastano poi a fissare la matrice di orientazione (Busing e Levy, 1967). In riflessione, gli angoli si leggono tradizionalmente sull'abaco di Greninger.
Le formule
In Laue
Il fascio è diretto secondo la vista, da 0,25 a 2,5 Å. Laue calcola una volta per struttura tutti i piani di indici primitivi , con per ogni armonica tale che . I fattori di diffusione sono quelli di Waasmaier e Kirfel, con = 0,5 Ų. Una riflessione estinta dalla simmetria conta zero. La rotazione della vista ricalcola solo la geometria. La pellicola è piana, di 100 mm di lato, a = 40 mm; le macchie più deboli di 10−3 della più intensa sono omesse. I test verificano la simmetria 4mm di NaCl lungo [001] nelle due geometrie, la simmetria 3m (e non 6mm) del quarzo lungo c, la legge di Bragg di ogni armonica e la posizione . Ingrandito, il diagramma regola la radiazione (raggi X, λmin = 12,398/kV Å secondo Duane–Hunt; o neutroni, con le lunghezze di diffusione coerente e senza fattore di polarizzazione), λmax e D; passando su una macchia si leggono hkl, le armoniche con le loro λ, 2θ, d e l'intensità, e la tabella delle macchie si esporta in CSV. Il riferimento della pellicola è quello della vista: guardando lungo [u v w], l'alto è c (o b lungo c) e la destra è alto × (−n̂). Il tutor pone tre domande su questo modello: la simmetria del diagramma lungo un asse (sottogruppo della classe di Laue che fissa il fascio), la deviazione 2θ di una macchia e gli indici della macchia in (x, y).
Spettro di polveri calcolato
Teoria e modello
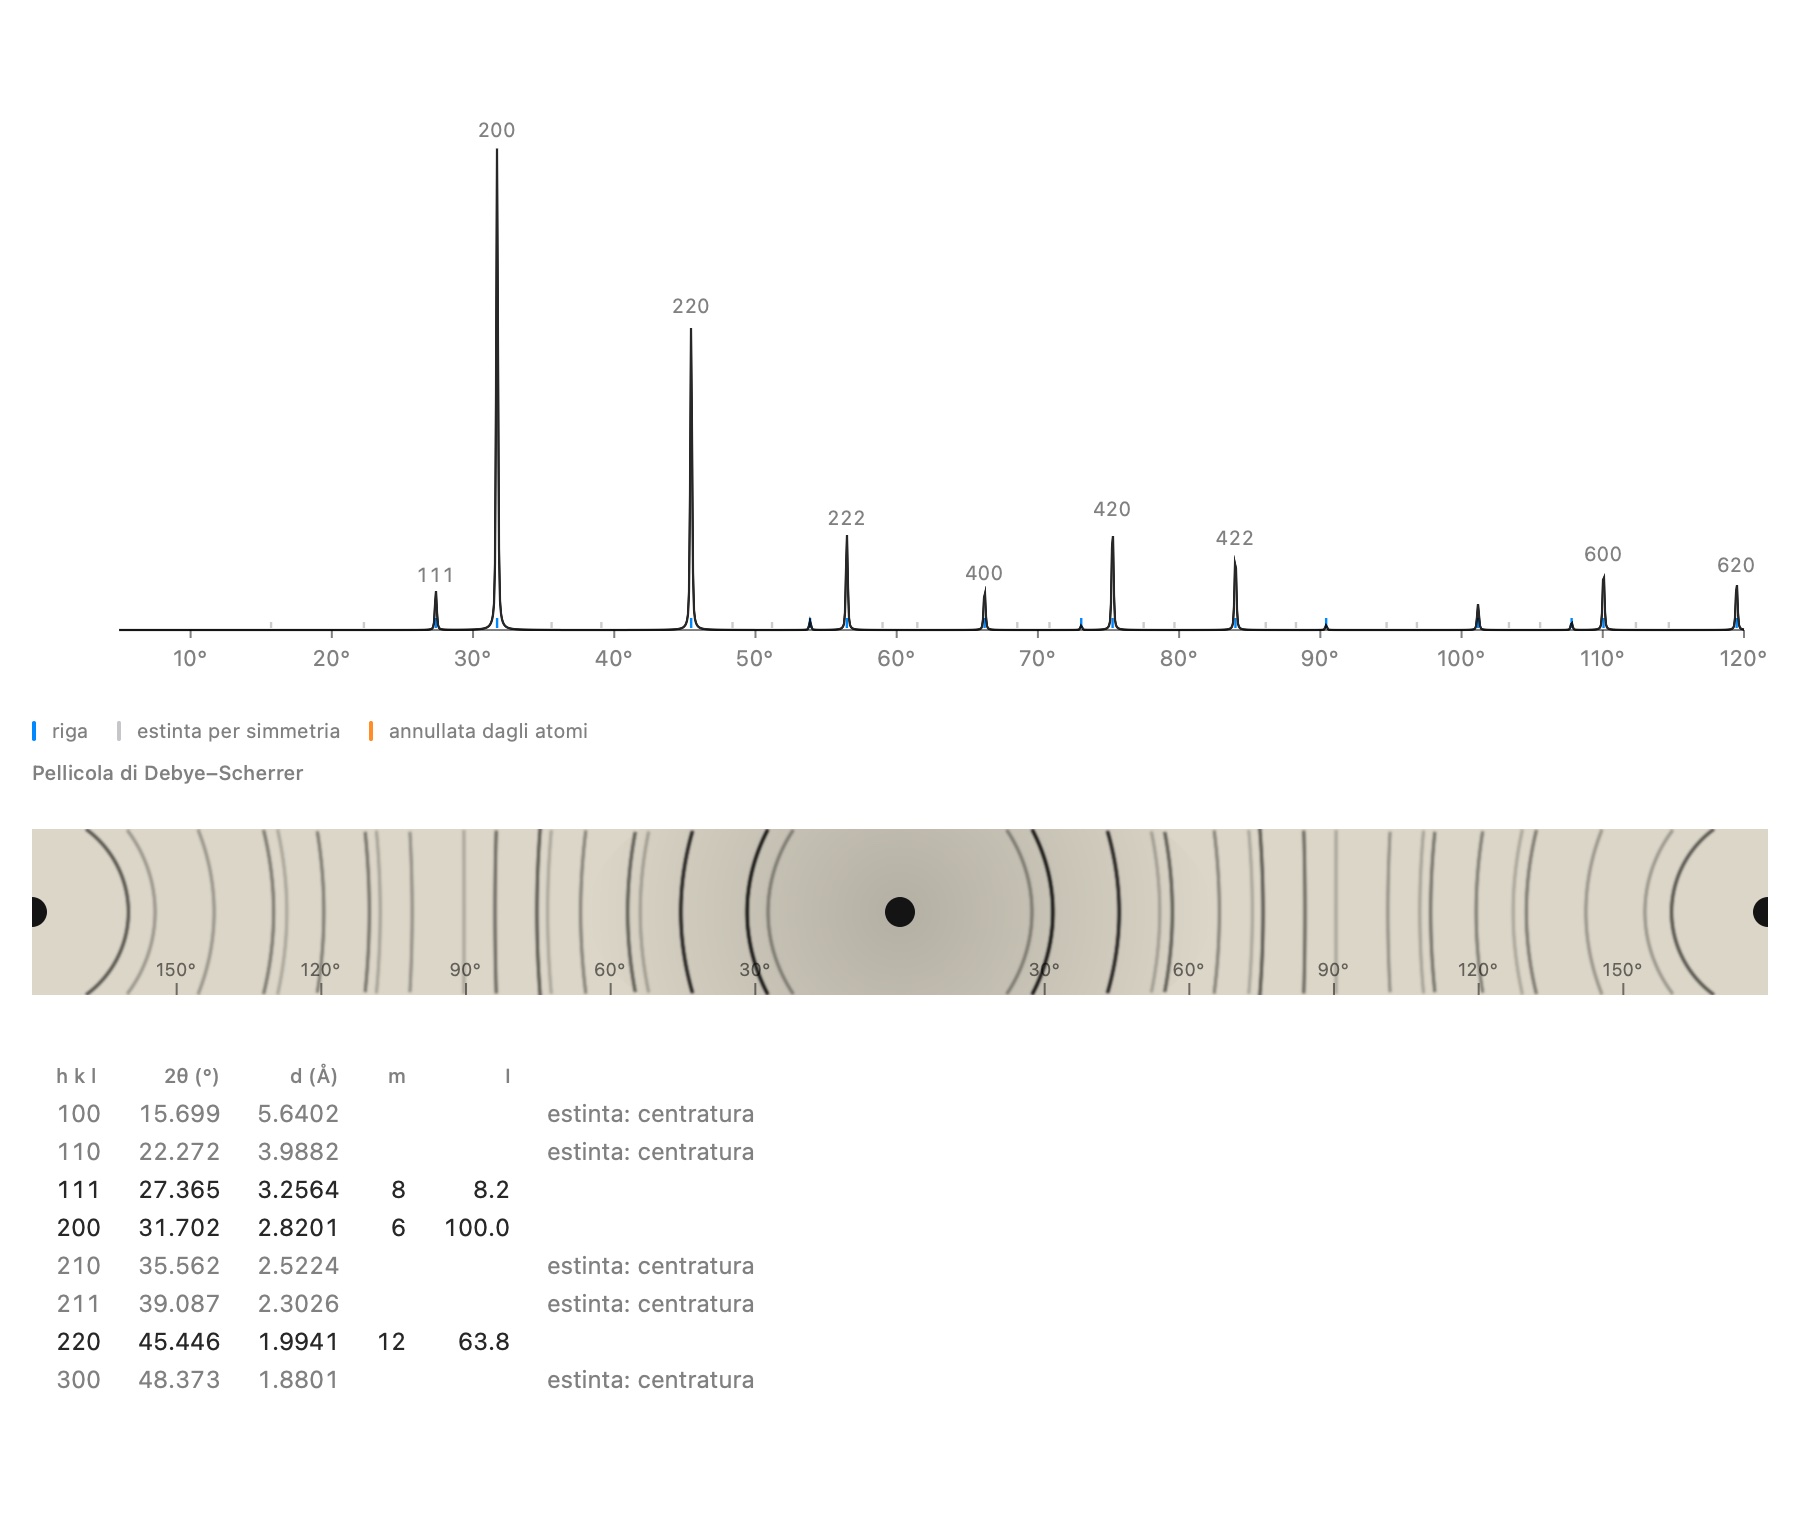
Per una polvere ideale (orientazioni casuali, cristalliti senza estinzione né assorbimento differenziale), l'intensità integrata di una riga è la somma dei delle riflessioni con la stessa . La si moltiplica per il fattore di Lorentz-polarizzazione di un fascio non polarizzato. Laue non applica un fattore di monocromatore e non modella né l'orientazione preferenziale, né l'assorbimento, né l'estinzione. Una riga riunisce le riflessioni con la stessa , equivalenti per simmetria o coincidenti per caso; la sua molteplicità è il numero di riflessioni presenti. Il doppietto Kα₂ è aggiunto con un rapporto di intensità di 0,5.
Le formule
In Laue
Lo spettro sotto la vista si ricalcola a ogni modifica. Il visualizzatore ingrandito regola la radiazione (Kα₁ degli anodi di Cu, Co, Mo, Cr e Ag, lunghezza d'onda libera, o neutroni), la lunghezza d'onda, Kα₂, il globale, la larghezza e 2θmax. La tabella delle righe indica, per ogni riflessione nulla, se è estinta dalla simmetria (centraggio, asse elicoidale, slittamento) o annullata accidentalmente dalle posizioni atomiche (222 del diamante). Punti identici pone senza decrescita: resta soltanto il fattore geometrico del reticolo e delle posizioni.
Adattamento del profilo a una misura
Modello
Laue adatta la parte di profilo di un affinamento di Rietveld. Le intensità integrate sono quelle della struttura del documento: le posizioni atomiche e i non vengono affinati. I parametri liberi sono la scala, lo zero, lo spostamento del campione (geometria Bragg-Brentano), il fondo, le larghezze, la miscela, l'asimmetria e la cella. La minimizzazione è di tipo Levenberg-Marquardt, in due passate, con i pesi ( in mancanza di una deviazione standard fornita).
Le formule
con , , lo zero e lo spostamento del campione.
Asimmetria di Bérar e Baldinozzi (1993), con , , :
Fondo di Čebyšëv sull'intervallo misurato, :
Indici di accordo:
In Laue
Formati letti: .xy, .xye, .dat e CSV (2θ, I, σ), CIF di polveri (_pd_meas_*) e GSAS (STD, ESD). Si spuntano i parametri da liberare e si delimita l'intervallo di 2θ, poi Affina avvia l'adattamento in background. Il risultato dà , , e la cella; Applica la cella la riporta nel documento. Validazione: misura reale del NIST SRM 660 (LaB₆, Cu Kα₁ + Kα₂, tutorial di GSAS-II), adattata da 40 a 125°; la cella certificata è ritrovata entro 3 × 10⁻⁴ Å.
Ricerca dei picchi e indicizzazione
Teoria
L'indicizzazione cerca una forma quadratica definita positiva che riproduca i osservati con indici interi. I sistemi a uno o due parametri si trattano mediante le forme ammesse: somme di tre quadrati esclusi i per il cubico, somme di due quadrati per il tetragonale, numeri di Löschian per l'esagonale. La qualità si misura con (de Wolff, 1968).
Le formule
In Laue
I picchi sono i massimi dell'intensità smussata, almeno 6 σ sopra il fondo. I primi 20 sono indicizzati nei sistemi cubico, tetragonale, esagonale e ortorombico (nessuna ricerca monoclina né triclina). La tolleranza è di 0,03° su ciascun 2θ, allargata di 0,15° durante la ricerca per ammettere uno spostamento dello zero. Gli spigoli sono limitati a 20 Å e il volume a 2000 ų. Un sistema meno simmetrico viene esplorato solo se quelli più simmetrici non danno alcuna cella con . Le soluzioni sono ordinate per , con in testa quelle che indicizzano tutte le righe tranne al più una. Per una cella scelta, vengono proposte le famiglie di gruppi spaziali compatibili con le assenze, dalle più restrittive alle meno restrittive.
Strutture a bande e assorbimento
Zona di Brillouin e percorsi
La zona di Brillouin è la cella di Wigner–Seitz del reticolo reciproco, delimitata dai piani bisettori perpendicolari dei vettori reciproci più corti. Laue segue Setyawan e Curtarolo (2010): per ogni tipo di reticolo, e per le sue varianti secondo i rapporti dei parametri (BCT1 e 2, da ORCF1 a 3, RHL1 e 2…), essi fissano i punti di alta simmetria, i loro nomi e il percorso usuale. Le linee portano i loro nomi usuali (Δ, Λ, Σ, Z, Q, S…). Per il monoclino e il triclino, il percorso è semplificato: Γ e i punti medi dei tre vettori reciproci più corti.
I tre modelli
- Reticolo vuoto. : le onde piane ripiegate nella zona.
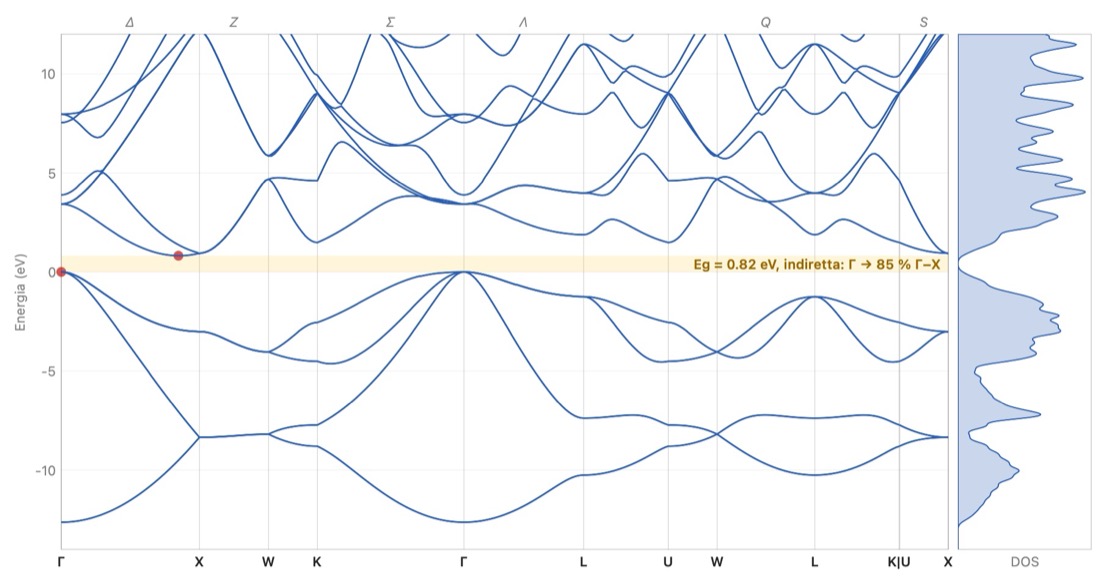
- Pseudopotenziale empirico di Cohen e Bergstresser (1966), per quattordici semiconduttori con struttura del diamante o della blenda. I fattori di forma simmetrici e antisimmetrici sono presi a . La base di onde piane, , è scelta per ogni k, e la diagonalizzazione è affidata a LAPACK. Si: gap indiretto di 0,82 eV (1,12 eV misurato), minimo di conduzione all'85 % di Γ–X. GaAs: gap diretto di 1,43 eV (1,42 eV).
- Cristallo virtuale (Nordheim, 1931), per le leghe i cui composti sono nella tabella: i fattori di forma V_S e V_A sono la media di quelli dei composti, pesata con i prodotti delle frazioni dei due siti (In₁₋ₓGaₓAs: (1 − x) InAs + x GaAs; un quaternario, i suoi quattro binari), e così il μ dell'accoppiamento spin-orbita. La cella segue la legge di Vegard tra i parametri misurati a temperatura ambiente (Madelung, 2004). Controlli: il passaggio dalla valle Δ alla valle L in Si₁₋ₓGeₓ verso x = 0,93 (misurato 0,85; Braunstein, Moore e Herman, 1958); da Γ a X in GaAs₁₋ₓPₓ verso x = 0,36 (misurato 0,45); In₀.₅₃Ga₀.₄₇As, 0,91 eV contro 0,75 eV misurati. Limiti: il disordine è ignorato, da cui una curvatura del gap troppo debole (le supercelle «speciali quasi casuali» di Zunger et al., 1990, la danno); un solo insieme di fononi; AlAs manca nella tabella, sicché AlₓGa₁₋ₓAs ha solo la legge di Vegard e il legame forte.
- Legame forte con i parametri universali di Harrison (1999). Ogni atomo porta i suoi orbitali s e p, più i d per i metalli di transizione, alle energie atomiche di Mann. I salti valgono tra s e p, con e per i d, ripartiti secondo la tabella di Slater e Koster (1954). I primi vicini contano per intero, poi i gusci fino al doppio di tale distanza, smorzati in con . Gli elettroni di valenza seguono la colonna. Il riempimento su una griglia 16³ distingue metallo, semimetallo (bande a meno di 0,1 eV l'una dall'altra) e isolante. Né sovrapposizione tra orbitali, né spostamento di Madelung, né spin: i gap dei cristalli ionici e degli ossidi risultano troppo larghi (NaCl: 9,0 eV contro 8,5; SrTiO₃: 5,3 eV contro 3,2).
Densità degli stati e ottica
La densità degli stati è calcolata su una griglia 16³ ridotta dal gruppo puntuale e dall'inversione temporale, smussata con gaussiane. La parte immaginaria della funzione dielettrica viene dagli elementi di matrice dell'impulso tra bande di valenza e di conduzione; nel legame forte sono quelli di Peierls, . È integrata con il metodo dei tetraedri (Blöchl, Jepsen e Andersen, 1994), con un raffinamento locale vicino alla soglia. La griglia è infittita da 12³ a 28³ fino a convergenza: ε₁(0) entro l'1 %, ε₂ entro il 3 % del suo massimo, la soglia entro 0,03 eV. Se ne deduce ε₁ con Kramers–Kronig, poi n, κ, α e R. Il grafico di Tauc adatta una retta a per un gap diretto, a per un gap indiretto, tra la soglia − 0,05 e la soglia + 0,4 eV. Le forbici alzano le bande di conduzione di una quantità Δ, e gli elementi di matrice sono corretti come propongono Levine e Allan (1989). Silicio: ε₁(0) = 11,2 (11,7 misurato).
Le formule
In unità gaussiane, con il fattore 2 per lo spin:
Le forbici (Levine e Allan):
Accoppiamento spin-orbita
Lo spin dell'elettrone si accoppia al suo momento orbitale: in Γ, la sommità della banda di valenza, di carattere p, si separa in Γ₈ (j = 3/2, quattro stati) e Γ₇ (j = 1/2, due stati), più in basso di Δ₀, da 0,044 eV in Si a 0,95 eV in CdTe; in L, la separazione Δ₁ vale circa i due terzi di Δ₀. La base diventa quella degli spinori: ogni banda porta un solo elettrone, e le bande sono il doppio. Nello pseudopotenziale, il termine di Weisz, nella forma di Chelikowsky e Cohen (1976), ha un'intensità μ tarata sul Δ₀ misurato; prevede Δ₁ senza altre regolazioni (GaAs 0,21 eV per 0,22 misurato, InSb 0,50 per 0,50). Nel legame forte, ogni atomo riceve λ L·S sui suoi orbitali p, con λ proporzionale alla costante ζ_np dell'atomo libero, ricavata dalla sua struttura fine misurata (banca dati NIST); un solo fattore, 1,54, tarato su tredici semiconduttori, dà Δ₀ entro il 15 %.
Le formule
Superficie di Fermi
Per un metallo nel legame forte (il livello di Fermi fissato contando gli elettroni sulla griglia 16³) o per gli elettroni liberi (, con n gli elettroni di valenza s e p per unità di volume: 1 per Cu, Ag, Au e i metalli alcalini, 2 per Mg, Zn e il ferro, 3 per Al…), le bande sono calcolate su una griglia cubica di 31³ punti che copre la zona. Ogni cubetto è diviso in sei tetraedri in cui E è interpolata linearmente: la superficie E = E_F vi è un triangolo o un quadrilatero (marching tetrahedra, senza casi ambigui). Ogni punto di intersezione è affinato sulla banda stessa con due passi di falsa posizione; i triangoli sono ritagliati alle facce della zona (Sutherland–Hodgman) e orientati secondo il gradiente di E, verso gli stati vuoti. La parte occupata di ogni banda è contata su una griglia 20³ della cella reciproca primitiva, il cui volume è esattamente quello della zona. Verifiche: la sfera libera del rame ha raggio k_F = 1,36 Å⁻¹ e area 4πk_F²; le sue bande occupate contengono un elettrone, quelle dell'alluminio tre, quelle del rame nel legame forte undici, entro l'1 %; nel legame forte, la superficie del rame tocca le otto facce {111}, nei punti L.
In Laue
Struttura a bande (scheda Proprietà) mette un piccolo diagramma accanto alla vista. Il visualizzatore ingrandito mostra la zona in rilievo, le bande con il gap e la sua natura, la densità degli stati e, per un semiconduttore o un isolante, la scheda Assorbimento (ε₁ ed ε₂, n e κ, α, R, Tauc). Il metodo si sceglie: pseudopotenziale quando il cristallo è nella tabella, legame forte per qualsiasi cristallo che abbia atomi, reticolo vuoto sempre. L'interruttore Accoppiamento spin-orbita aggiunge lo spin ai primi due. Gap misurato regola le forbici sul valore di Madelung (2004). Le bande, la densità degli stati e lo spettro si esportano in CSV, i grafici in PNG o PDF. Gli stessi calcoli si fanno da riga di comando (laue bands, laue optics), e i loro risultati servono da riferimento per la versione Windows.
Le forbici spostano lo spettro in blocco, ε₂(E) → ε₂(E − Δ), come vuole la correzione di Levine e Allan: le transizioni sono ordinate una volta, senza forbici, e ogni posizione del cursore si limita a spostarle e a rifare l'integrale di Kramers–Kronig. In tight binding tutte le bande vuote (fino a 16) entrano nello spettro, calcolato almeno fino al bordo + 6 eV (altrimenti 10 eV); l'affinamento attorno al bordo si riduce quando i suoi minimi coprono più del 5 % della zona (bande piatte, come quelle della calcite), ed è omesso oltre un quarto. Il calcolo mostra la griglia a cui è arrivato e si può fermare.
Lo spettro è un tensore: ogni transizione registra Re(q_a q_b*) in sei componenti, mediate poi sulle rotazioni del gruppo puntuale (J̄ = Σ_R R J Rᵀ / |G|, esatto con i tetraedri); gli assi principali sono quelli di ε₁(0) − 1 ∝ Σ J/E³, e Polarizzazione proietta su uno di essi prima delle forbici e di Kramers–Kronig, senza nuovo calcolo. Gli indici a 589 nm dei Dipoli puntiformi (polarizzabilità di Tessman, Kahn e Shockley, campo locale per somme di Ewald) e delle Bande, con la correzione del gap sono stati confrontati con le misure su tredici cristalli: dipoli entro il 4 % per gli isolanti ionici con gap ≥ 5 eV, bande dal 2 al 7 % sotto la misura per i semiconduttori e circa il 20 % per il rutilo e SrTiO₃ (base minima, niente campo locale). La regola che ne deriva segna il modello Consigliato: dipoli se tutti gli ioni sono tabulati e il gap raggiunge 5 eV, bande altrimenti; sceglie il più vicino su tutti e tredici. Le bande danno giusto il segno di nₑ − nₒ nei cinque uniassici, i dipoli in due. I termini di dipolo intra-atomici (Pedersen et al. 2001) sono stati provati: con i parametri universali di Harrison allontanano tutti i cristalli dalla misura, e restano disattivati. Dalla riga di comando: laue indices.
Dispersione: ogni curva misurata è la formula pubblicata (Sellmeier e forme affini della banca dati refractiveindex.info, coefficienti invariati), che ridà l'indice della tabella entro 0,002 a 589,3 nm. V_d = (n_d − 1)/(n_F − n_C) alle righe 587,6, 486,1 e 656,3 nm. I dipoli puntiformi danno un solo indice: la loro dispersione è un oscillatore unico di Wemple e DiDomenico, n² − 1 = E_d E₀/(E₀² − E²), che passa per quell'indice all'E₀ adattato alla curva delle bande; il Sellmeier mostrato ne è la riscrittura (B = E_d/E₀, C = (hc/E₀)²). Su tredici cristalli V_d è entro il 20 % per 11 raggi su 14; CsCl, il raggio ordinario della calcite e ZnS sono al 30–41 %. L'oscillatore adattato alla misura e alle bande dice che cosa manca alle bande: E₀ entro l'8 % per 11 raggi su 16, ma una forza E_d dal 37 al 61 % troppo debole nei cristalli ionici e negli ossidi di titanio — è lei che lascia il rutilo e SrTiO₃ il 20 % sotto la misura. La regola empirica E_d = β N_c Z_a N_e di Wemple, provata come terzo modello, ripara il raggio ordinario del rutilo ma supera SrTiO₃ del 18 % e inverte il segno della birifrangenza in tre uniassici: non viene proposta. Da riga di comando: laue dispersion.
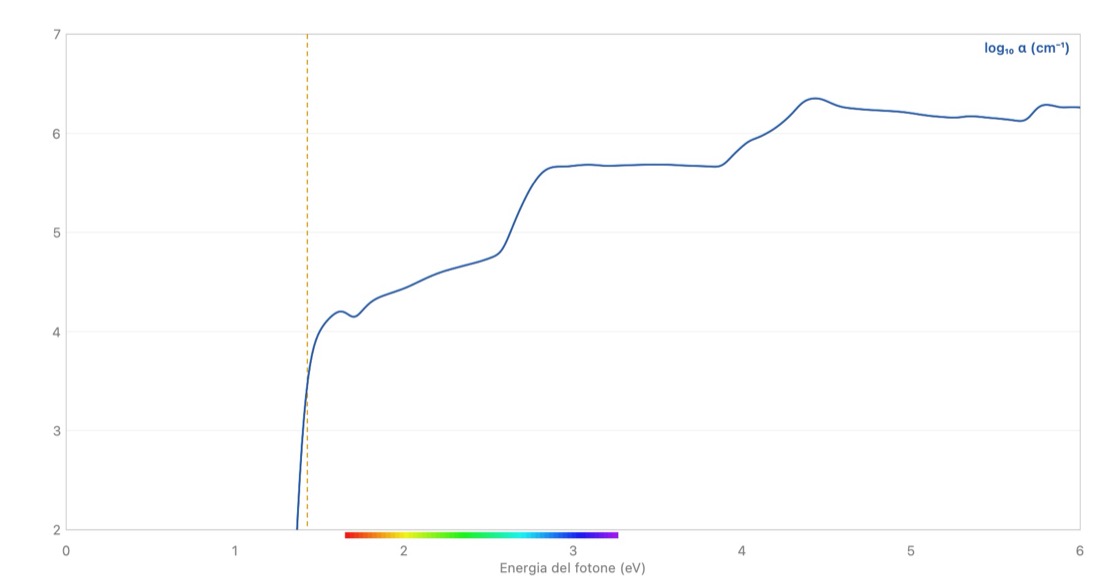
Il visualizzatore si ridimensiona, e ciascuno dei suoi grafici si ingrandisce: trascinare un riquadro con ⌥ lo ingrandisce (un riquadro piatto ingrandisce un solo asse), trascinare senza ⌥ o scorrere con due dita sposta il grafico ingrandito, la rotellina del mouse zooma sotto il puntatore e il pizzico attorno al centro, ⌥ con lo scorrimento o i pulsanti + e − nell'angolo zoomano solo in altezza, un doppio clic o il pulsante nell'angolo torna al grafico intero; su iPad, il dito sposta e il pizzico zooma. La densità degli stati segue l'asse delle energie delle bande.
Fononi: modello a molle
Modello
Laue calcola le vibrazioni nell'approssimazione armonica di Born e von Kármán. L'energia è una somma di termini , invarianti per traslazione: la regola di somma acustica è quindi rispettata per costruzione. La forma è quella di Keating (1966): una molla di allungamento α su ogni legame e una molla di flessione β su ogni angolo tra due legami di uno stesso atomo.
- Keating, parametri di Martin (1970), adattati alle costanti elastiche, per Si, Ge, GaP, GaAs, GaSb, AlAs, AlSb, InP, InAs e InSb (quattro vicini). Si: 16,5 THz in Γ (15,5 misurati); in X, LA = LO 12,9 (12,3) e TO 14,5 (13,9). I rami TA risultano troppo alti in X e L (7,7 THz contro 4,5), difetto noto del modello.
- Molle universali per qualsiasi altro cristallo, sulla prima sfera di vicini (fino a 1,2 volte la distanza più corta tra due metalli): secondo il carattere del legame. Covalente: = 48,5 N/m, = 2,35 Å, = 4, β = 0,28 α. Metallico: calibrato sul massimo del rame in X (7,25 THz), senza flessione; due cationi di un cristallo ionico non sono legati.
- Ioni rigidi (Kellermann, 1940) quando un legame è ionico (elettronegatività che differiscono di almeno 1,7): cariche formali (anione al suo stato di ossidazione usuale, cationi al loro stato più alto, riportati alla neutralità), forze di Coulomb sommate con il metodo di Ewald, e repulsione di Born–Mayer tra primi vicini, radiale e tangenziale, con λ fissato dall'equilibrio del cristallo sotto una dilatazione uniforme e ρ = 0,3036 Å calibrato sul TO di NaCl in Γ (4,92 THz). Il termine è schermato da ε∞ (misurato per i cristalli comuni, 2,5 altrimenti); in Γ, il suo limite segue la direzione da cui arriva il percorso. NaCl: LO 7,4 THz (7,9); CaF₂: TO 7,6 (7,7), LO 12,9 (14,0); CsCl: TO 2,9 (3,0). SrTiO₃ cubico è instabile in R: è la rotazione degli ottaedri che lo rende tetragonale sotto 105 K. Le cariche formali sovrastimano i modi più alti degli ossidi.
- Semiconduttori polari di Martin (GaAs, InP…): il solo termine dipolare, con la carica efficace di Born ed ε∞ (GaAs: 2,07 e 10,9; LO − TO = 0,56 THz contro 0,53).
- Strati (un atomo i cui legami stanno tutti in un piano): un termine contro la flessione fuori dal piano, C = 0,586 α, e molle di 0,911 N/m verso gli atomi più vicini degli strati adiacenti, calibrate sulla grafite (B2g fuori dal piano, 26,1 THz; taglio E2g, 1,26 THz).
Le formule
Keating, con la convenzione di Martin (, ), e la matrice dinamica:
In Laue
La scheda Fononi del visualizzatore traccia i 3N rami sul percorso di Setyawan e Curtarolo e la densità degli stati delle vibrazioni (griglia 16³ ridotta per simmetria, tre modi per atomo), in THz, cm⁻¹ o meV. Per le molle universali e gli ioni rigidi, un cursore moltiplica tutte le rigidità a corto raggio. Un modo instabile è tracciato sotto lo zero. laue phonons fornisce anche le cariche, ε∞, λ e il limite LO in Γ lungo [100]. Rami e densità si esportano in CSV; laue phonons dà le frequenze nei punti della zona.
Luce: infrarosso, Raman e indici
Attività in Γ
I modi in Γ sono gli autovettori della matrice dinamica a q = 0 (senza termine non analitico: le frequenze TO). I modi degeneri, entro 10⁻⁶, formano sottospazi W. La loro attività viene dai caratteri, senza tavola del gruppo: le operazioni del gruppo spaziale agiscono sugli spostamenti tramite Γ(g) (rotazione cartesiana e permutazione degli atomi della cella primitiva), e si conta la molteplicità della rappresentazione vettoriale (dipolo: infrarosso) e del suo quadrato simmetrico (polarizzabilità: Raman). Validazione: Si F2g solo Raman, NaCl F1u solo infrarosso, CaF₂ un modo di ciascun tipo, GaAs F2 entrambi, corindone 7 modi Raman e 6 infrarossi (Porto e Krishnan, 1967), mutua esclusione in tutti i cristalli centrosimmetrici.
Infrarosso
La forza d'oscillatore di un modo viene dalla sua carica efficace , con le cariche di Born: formali per gli ioni rigidi, tabulate per i semiconduttori di Martin. La riflettività è calcolata a incidenza normale, con uno smorzamento γ = 0,02 ω_TO. NaCl: ε(0) = 5,3 (5,9 misurato), banda dei reststrahlen da 164 a 246 cm⁻¹ (da 164 a 264). Corindone: ε(0) = 9,8 perpendicolarmente a c e 11,3 parallelamente (9,4 e 11,6 misurati).
Le formule
Indici nel visibile: dipoli puntiformi
Ogni ione porta una polarizzabilità elettronica α (Tessman, Kahn e Shockley, 1953; Pauling, 1927; quella di O²⁻, 1,30 ų, è tarata sull'indice ordinario della calcite). Il campo che agisce su uno ione è il campo macroscopico più quello di tutti gli altri dipoli, sommato con Ewald senza il termine q = 0 (che contiene il campo di Lorentz); si risolve , poi . NaCl: 1,542 (1,544); CaF₂: 1,404 (1,434); calcite: nₒ 1,658, nₑ 1,54 (1,486), la birifrangenza negativa ritrovata per due terzi; corindone 1,72 (1,76); quarzo 1,51 (1,55). Il modello fallisce per i titanati (1,7 invece di 2,4–2,9): i loro legami sono troppo covalenti per dei dipoli puntiformi. La classe ottica viene dal sistema cristallino.
Centri di colore
Un centro di colore non cambia la simmetria con cui Laue calcola: aggiunge soltanto bande di assorbimento gaussiane in energia. Cr³⁺ (d³) in un sito ottaedrico segue il diagramma di Tanabe e Sugano, con Dq e B misurati per il rubino (1810 e 650 cm⁻¹) e lo smeraldo (1610 e 780 cm⁻¹), altrove Dq ∝ R⁻⁵ a partire dal rubino; larghezze 0,33 eV (⁴T₂) e 0,60 eV (⁴T₁). Rubino: 2,24 e 3,07 eV (2,23 e 3,05 misurati). Centro F: legge di Mollwo e Ivey, con d la distanza dal catione più vicino; NaCl 2,61 eV (2,65), KCl 2,15 (2,3), larghezza 0,18 E. Bande tabulate (Burns, 1993; Nassau, 2001): Fe²⁺–Ti⁴⁺ dello zaffiro, Fe²⁺ dell'acquamarina, NV⁻ del diamante, Fe³⁺. Le varietà del quarzo (Rossman, 1994): ametista, centro [FeO₄]⁰ a 545 e 357 nm; quarzo affumicato, centro [AlO₄]⁰ verso 450 e 620 nm con un assorbimento che sale verso l'ultravioletto; citrino, trasferimento di carica O → Fe³⁺ verso 375 nm, la cui coda prende il blu; quarzo rosa, una banda larga verso 500 nm. Ogni banda porta la sua lunghezza d'onda nel menu, accanto ai livelli nelle bande e come riferimento sulla curva di assorbimento. Il colore: trasmissione , funzioni colorimetriche CIE 1931 nell'approssimazione analitica di Wyman, Sloan e Shirley (2013), corpo nero a 6504 K per D65, sRGB bilanciato sul bianco.
Le formule
Gli altri ioni di transizione seguono gli stessi diagrammi in forma chiusa, con Dq e B adattati a bande misurate: quelle dello ione idrato [M(H₂O)₆]ⁿ⁺ (Lever, 1984) in mancanza di meglio, quelle del corindone quando sono state misurate (McClure, 1962). d¹ e d⁶ (Ti³⁺, Fe²⁺) e d⁹ (Cu²⁺) hanno una sola banda permessa dallo spin, a 10 Dq, che l'effetto Jahn–Teller sdoppia: Ti³⁺ nel corindone, 18 450 e 20 300 cm⁻¹ (542 e 493 nm). Lo stato fondamentale di d² (V³⁺) è ³T₁(F), mescolato con ³T₁(P): nel corindone (Dq 1870, B 620 cm⁻¹), 17 400 e 25 400 cm⁻¹, contro 17 400 e 25 200 misurati. In un sito con quattro vicini il campo vale 4/9 di quello dell'ottaedro, e lo ione con n elettroni segue il diagramma dell'ottaedro per 10 − n: Co²⁺ (d⁷) in un tetraedro si comporta come d³, e la sua ν₃ verso 17 200 cm⁻¹ (582 nm) dà il blu di cobalto. Riportato in un ottaedro (Dq × 9/4), lo stesso insieme di parametri predice le bande di [Co(H₂O)₆]²⁺: 8000 e 19 000 cm⁻¹, contro 8100 e 19 400 misurati. Gli ioni d⁵ (Mn²⁺, Fe³⁺) non hanno bande permesse dallo spin; non figurano tra gli ioni.
Dicroismo. In un cristallo uniassico l'assorbimento dipende dalla polarizzazione. Per il rubino, Laue prende le bande misurate da Cronemeyer (1966): E ⊥ c a 558 e 412 nm, E ∥ c a 543 e 398 nm, con le loro sezioni d'urto (22,8 e 22,5 × 10⁻²⁰ cm² contro 7,2 e 38,1). Per lo zaffiro blu, la banda Fe²⁺–Ti⁴⁺ passa da 580 nm (E ⊥ c) a 700 nm (E ∥ c), larga circa 250 nm (Dubinsky et al., 2020); la fonte non quantifica la sua sezione d'urto per E ∥ c, presa uguale. La densità ottica impostata resta quella della luce non polarizzata, media delle due: il rubino risulta rosso porpora per E ⊥ c e rosso aranciato per E ∥ c, lo zaffiro blu violaceo e blu-verde, come al dicroscopio.
Concentrazione. Con una sezione d'urto σ misurata al picco per E ⊥ c (corindone: Cr³⁺ 1,62 × 10⁻¹⁹ cm² a 560 nm, V³⁺ 1,0 × 10⁻¹⁹ cm² a 580 nm, Fe²⁺–Ti⁴⁺ 1,94 × 10⁻¹⁸ cm² a 580 nm; Dubinsky et al., 2020), la densità ottica sullo spessore di riferimento d = 5 mm dà la densità n dei centri, riferita al numero di atomi per cm³ del cristallo. Un rubino di densità ottica 2 contiene così circa 800 ppma di cromo. Per Fe²⁺–Ti⁴⁺, σ è quella delle coppie per atomo di ferro, a circa 4700 ppma di ferro: diminuisce quando il ferro si fa più raro, e la concentrazione è solo un ordine di grandezza.
Le formule
In Laue
La scheda Infrarosso e Raman del visualizzatore dà la tabella dei modi, la riflettività (E ⊥ c ed E ‖ c per un cristallo uniassico), la classe ottica, gli indici, ε∞ ed ε(0). Da riga di comando, laue infrared. Limiti: la calcite resta instabile al bordo della zona e il berillo non regge con questi ioni rigidi; l'attività dei loro modi in Γ resta corretta.
I centri di colore del documento si vedono anche nel visualizzatore delle bande. I loro livelli, piatti perché un centro è localizzato, sono tracciati nel gap con una freccia per transizione, e i loro picchi si aggiungono alla densità degli stati, ingranditi: il peso reale di un centro è la sua concentrazione, qualche milionesimo. La distanza tra i livelli è l'energia delle transizioni; la loro posizione nel gap è una convenzione, non un calcolo. Il livello 2p di un centro F è 0,15 eV sotto le bande di conduzione (la profondità termica data da Mott e Gurney per KCl), 1s è sotto di lui di ; per Cr³⁺ e le bande tabulate, il livello fondamentale è dove lo mette il cursore, a metà del gap per impostazione predefinita. Gli stati di Cr³⁺ (⁴A₂, ⁴T₂, ⁴T₁) sono termini a più elettroni, disegnati come livelli. Per Cr³⁺ è tracciato anche il livello ²E, all'energia misurata della riga R₁ (694,3 nm nel rubino, 683,0 nm nello smeraldo, quella del rubino altrove): il pompaggio verso ⁴T₂ e ⁴T₁ ricade senza luce su ²E (freccia ondulata), stato metastabile di circa 3 ms in cui gli ioni si accumulano, da cui parte la riga R verso ⁴A₂ (freccia rossa), quella del laser a rubino di Maiman (1960). La transizione ⁴A₂ → ²E cambia lo spin: mille volte più debole delle bande ⁴T, non entra nell'assorbimento. Nella scheda Assorbimento, le loro bande si aggiungono sotto la soglia: con d = 5 mm, lo spessore di una pietra tagliata, poi ed ε₂ aumentato di 2nκ; ε₁ non è corretto, perché la parte dei centri in ε₂ è dell'ordine di 10⁻⁵. La scala di α scende allora fino a 0,1 cm⁻¹.
Effetto Zeeman delle righe R del rubino, campo B lungo c. Il fondamentale ⁴A₂ (S = 3/2) si separa in , g∥ = 1,9817 e 2D = −11,493 GHz, con il doppietto ±3/2 più in basso (Sewani et al., 2020); i livelli Ē (riga R₁) e 2Ā (R₂, 29 cm⁻¹ più in alto) si separano ciascuno in due, ±½ g μ_B B, con |g∥(Ē)| = 2,44 e g∥(2Ā) = 1,46 (Gen et al., 2020). Le componenti permesse e le loro intensità relative seguono Sugano e Tanabe (1958), nella tabella di Gen et al.; le righe σ sono circa sette volte più intense delle π, secondo la loro stima sperimentale. Gli spostamenti sono in cm⁻¹ a partire da ciascuna riga, μ_B = 0,4669 cm⁻¹/T; a campo nullo, ogni riga è già doppia, a 0,38 cm⁻¹ (2D).
Temperatura: termodinamica del reticolo
Approssimazione armonica: i modi della sezione Fononi (stesse molle, rigidità 1) su una griglia di q dell'intera zona di Brillouin, centrata in Γ per conservare la simmetria del cristallo (12³ q fino a 4 atomi primitivi, 8³ fino a 16, 6³ oltre), escluso Γ stesso: i suoi modi acustici non hanno frequenza, e i modi ottici di un cristallo ionico vi dipendono dalla direzione di arrivo. Ogni modo è un oscillatore quantistico. Per atomo: , , , x = hν/k_BT, somme pesate con 1/N_q e divise per il numero di atomi. I modi instabili (frequenza immaginaria) sono scartati e contati.
Temperatura di Debye: a T, quella del modello di Debye che dà lo stesso C_v, , invertita per bisezione; ad alta temperatura, (momento secondo). Spostamenti: , con gli autovettori della matrice dinamica pesata con le masse. Per la precisione alle basse frequenze, coth y = 1/y + (coth y − 1/y): il primo termine, in T/ω², è sommato esattamente, il secondo, regolare, per intervalli di frequenza (600). B = 8π²U_iso, mediato sugli atomi di un elemento; un elemento assente dai fononi (il secondo di un sito di lega) prende la media degli altri. Rapporto di Lindemann: dell'atomo più mobile diviso per la distanza interatomica più corta.
Controlli: C_D → 3k_B e legge in T³, ; S = −∂F/∂T e U = F + TS; B ∝ T sopra θ; tensore isotropo in un cristallo cubico; nessun modo instabile in NaCl. Rame: θ_D = 321 K a 30 K e 318 K ad alta temperatura (343 K misurati), B(300 K) = 0,48 Ų (0,55, Flinn et al., 1960); NaCl: θ_D = 274 K (321); CaF₂: B = 0,44 e 0,76 Ų per Ca e F (0,47 e 0,68); silicio: 620 K a 30 K (645), i modi trasversali di Keating troppo rigidi; diamante: da 1910 a 1970 K (2230). La griglia è ripiegata in (−½, ½]: la somma di Coulomb di un cristallo ionico è periodica solo a meno del suo taglio, e un q scritto lontano da Γ ne uscirebbe instabile.
Moto termico (vista 3D): , tutti i rami in 64 vettori q estratti dalla griglia 8³ (meno per una vista grande: al più 300 000 atomi × modi per fotogramma, ogni q contato di più in proporzione), fasi φ_k casuali, : in media nel tempo, ⟨u_α u_β⟩ è quello della termodinamica (verificato entro l'1 % su Cu e NaCl, con la griglia intera). Tempo rallentato: la frequenza più alta del cristallo a 1,2 Hz. Ogni atomo della vista è riportato a un atomo della cella primitiva e a una traslazione R.
Costanti elastiche: a grande lunghezza d'onda (q = 0,002 × 2π/a), i tre modi acustici lungo n danno ρv² e la direzione di spostamento del centro di massa, da cui la matrice di Christoffel Γ_ik(n) = C_ijkl n_j n_l; le 21 C_IJ (notazione di Voigt, assi cartesiani) sono adattate ai minimi quadrati su 40 direzioni di una spirale. Sono le costanti rilassate: gli atomi di una cella seguono l'onda. Modulo di compressione: media di Hill dei limiti di Voigt e di Reuss. Dilatazione: relazione di Grüneisen quasi armonica, , e la cella , con U l'energia di vibrazione per atomo; la stessa dilatazione lungo tutti gli assi. γ è dato (2 per impostazione predefinita). Controlli: silicio C₁₁ = 165,6, C₁₂ = 63,9, C₄₄ = 79,2 GPa (165,7, 63,9 e 79,6 misurati, sui quali Martin ha adattato le sue molle); NaCl B = 25,8 GPa (25); rame, molle centrali: relazione di Cauchy C₁₂ = C₄₄, B = 101 GPa (137).
Magnetismo: campo medio di Weiss
Hamiltoniana di Heisenberg, ogni coppia contata una volta, J > 0 ferromagnetico, più il termine di Zeeman; accoppiamenti in meV per gusci di vicini magnetici (distanze distinte entro 1 mÅ, fino a dieci gusci). L'ordine è collineare: un sito in su o in giù, moltiplicato per cos 2π k·r per l'atomo in r, con k in metà di vettori del reticolo reciproco (0, ½, 1 per asse). ½ raddoppia la cella magnetica lungo l'asse; 1 inverte gli atomi centrati di una cella centrata, o quello al centro di MnF₂. Un ordine in cui un atomo cade su cos 2π k·r = 0 non è collineare e non viene accettato. Spin predefinito: ione 3d ad alto spin, la carica dei cationi fissata da quella degli anioni, momento orbitale spento; metalli Fe, Co, Ni: S = μ/2 con μ misurato a 0 K (2,22, 1,72 e 0,606 μ_B).
Campo medio: ogni ⟨S_i⟩ è risolto in modo autoconsistente (funzione di Brillouin, iterazione smorzata) sugli atomi della cella magnetica, J_ij sommato sulle immagini periodiche. La temperatura di ordinamento dell'ordine scelto viene dal problema linearizzato, un'ampiezza per sito con i segni dell'ordine (matrice simmetrizzata, autovalore massimo con ampiezze dello stesso segno). L'autovalore massimo su tutti gli ordini della cella dice se un altro comparirebbe prima. χ∥ e χ⊥ si ottengono con un piccolo campo lungo i momenti e trasversale a essi; su polvere, (χ∥ + 2χ⊥)/3, in cm³ per mole di atomi magnetici. Per un ferromagnete ordinato, χ⊥ non è definita senza anisotropia: il campo non fa che ruotare la magnetizzazione. C(T) è la derivata dell'energia di scambio. Validazione: T_C = S(S+1) z J / 3k_B e θ = T_C (ferromagnete cubico a corpo centrato), T_N = −θ e χ⊥ costante sotto T_N (antiferromagnete tipo CsCl), il salto di C uguale a 5S(S+1)/(S² + (S+1)²) k_B, e il T_N di MnO che dipende solo da J₂.
Le formule
Esempi, accoppiamenti pubblicati ricondotti a questa convenzione: MnO, J₁ = −0,77 e J₂ = −0,89 meV (Kohgi et al., 1972, neutroni), T_N 181 K in campo medio contro 117 K misurati; NiO, J₁ = +1,37 e J₂ = −19,0 meV (Hutchings e Samuelsen, 1972), 882 K contro 523 K; MnF₂, J₁ = +0,068, J₂ = −0,302 e J₃ = +0,004 meV (Morano et al., 2024), 87 K contro 67 K. Per MnO e MnF₂, i valori sono quelli della raccolta di Alaei et al. (2025), divisi per S². Ferro α: i dieci gusci calcolati da Pajda et al. (2001), J = 2 J_P / S(S+1), ridanno il loro T_C di campo medio, 1415 K, contro 1044 K misurati. Il decimo guscio di Pajda (8 vicini) condivide la sua distanza con altri 24 che Laue raggruppa: il suo J vi è pesato per 8/32.
Monte-Carlo: spin classici di lunghezza √(S(S+1)), così che il loro campo medio abbia lo stesso T_C di quello del modello quantistico; campione di L³ celle magnetiche con bordi periodici (L almeno 2 × la portata degli accoppiamenti + 1; per l'agitazione in diretta, L segue la vista: tante celle magnetiche quante sono le celle mostrate; quando la vista è riempita, tre celle del cristallo, o circa 6000 spin con il modulo Transizioni di fase; per le curve, circa da 1500 a 2000 spin), ogni spin con i suoi vicini reali e i loro J. Algoritmo di Metropolis: rotazione di prova di ampiezza regolata per accettare circa la metà delle prove, accettata con probabilità min(1, e^{−ΔE/k_BT}). Le curve partono dall'ordine scelto al 5 % di T e si riscaldano, ogni temperatura partendo dalla precedente (300 passate di termalizzazione, 700 di misura); raffreddando, MnO sceglierebbe a caso uno dei suoi quattro domini. Misure: energia, ordine |Σ σ_i Ŝ_i|/N, calore specifico N(⟨E²⟩ − ⟨E⟩²)/(k_BT)², suscettività dell'ordine N(⟨m²⟩ − ⟨m⟩²)/k_BT. T_C è preso al picco di questa suscettività: il calore specifico del modello di Heisenberg ha solo un picco debole (esponente α negativo), sommerso nel rumore di qualche migliaio di spin. Validazione: ferromagnete cubico a corpo centrato, T_C = 0,77 del campo medio (k_BT_C = 2,054 J S(S+1), valore classico pubblicato), entro il 6 % su 8³ celle. Alle basse temperature, C tende a k_B per spin, come per ogni spin classico: gli effetti quantistici (C → 0) non vi compaiono.
Gruppo magnetico: per l'ordine collineare del documento, Laue tiene le operazioni (W, w) del gruppo spaziale, comprese le traslazioni della cella magnetica, che mandano ogni atomo magnetico su un atomo il cui momento vale θ det(W) W m, θ = +1 (operazione unitaria) o −1 (con 1′); il momento è un vettore assiale. Tipo I senza 1′, III con 1′ ma senza traslazione che inverte i momenti, IV con un'antitraslazione {1′|t}. Il gruppo è ricondotto a una base convenzionale ricavata dai suoi stessi assi (reticolo delle sue traslazioni unitarie, assi delle sue rotazioni), poi confrontato esattamente, a meno di un cambiamento di assi e di un'origine (griglia di 1/8, 1/24 in assi esagonali), con i gruppi delle tabelle dello stesso tipo e con lo stesso numero di operazioni di ogni sorta, con e senza 1′. Le tabelle sono quelle di ISO-MAG (Stokes, Hatch e Campbell, versione 1.4, 2022, da Litvin); ciascuno dei 1421 gruppi non grigi, dato nella propria impostazione, viene ritrovato. Momenti permessi su un sito: il sottospazio fisso delle θ det(W) W del suo gruppo di sito, le operazioni che lasciano l'atomo al suo posto a meno di una traslazione unitaria.
Diffrazione magnetica dei neutroni (Halpern e Johnson, 1939): righe indicizzate nella cella magnetica, , p = 2,695 fm per μ_B, μ_j = gS, f_j il fattore di forma ⟨j₀⟩ dello ione (Brown), e diffonde soltanto la componente perpendicolare a Q: |F_M⊥|² = |F_M|² (1 − (Q̂·m̂)²). Nuclei e momenti si sommano in intensità per neutroni non polarizzati; fattore di Lorentz 1/(sin²θ cos θ). MnO: la riga più intensa è (½ ½ ½), puramente magnetica; MnF₂: (1 0 0), proibita per i nuclei, è magnetica, e (0 0 1), lungo i momenti, è assente.
Onde di spin (Holstein e Primakoff, 1940), al primo ordine in 1/S: sulla cella magnetica primitiva (gli atomi collegati da una traslazione che conserva l'ordine contano una volta sola: il ferro cubico a corpo centrato ne ha 1, i 32 atomi di MnO nella cella cubica raddoppiata ne hanno 2), la matrice bosonica , A per le coppie parallele, B per quelle antiparallele, , , sui legami. Le energie sono gli autovalori positivi di ηM, η = diag(1, −1), ottenuti con il metodo di Colpa (1978): M = K†K (Cholesky), poi la matrice hermitiana KηK†. Controlli: ferromagnete cubico a corpo centrato, ħω = S(J(0) − J(k)), nullo in Γ (modo di Goldstone); antiferromagnete tipo CsCl, ħω = S z|J| √(1 − γ²), doppiamente degenere; con l'anisotropia D, il gap . Con gli accoppiamenti degli esempi, i magnoni di MnF₂ salgono fino a 6–7 meV, quelli del ferro fino a 257 meV. I rami sono tracciati nella zona del cristallo: quelli di un antiferromagnete vi appaiono ripiegati sulla sua zona magnetica.
Anisotropia e magnetizzazione sotto campo. Il termine di anisotropia di singolo ione −D Σ (S_i·m̂)², m̂ l'asse dei momenti, aggiunge 2D⟨S_z⟩ al campo locale di ogni atomo, e 2D alla diagonale del problema linearizzato della temperatura di ordinamento. Sotto un campo B, a ogni valore si risolvono due stati: i momenti tenuti lungo il loro asse, e ruotati (le coppie antiparallele girate perpendicolarmente al campo, inclinate verso di esso). Laue tiene quello di energia libera di campo medio più bassa, per atomo, con i doppi conteggi corretti; seguire uno stesso stato di campo in campo lo manterrebbe metastabile oltre la transizione. Controllo: MnF₂ con D = 0,02 meV, = 9,46 T, , ; il salto calcolato cade entro 0,15 T, e la saturazione a . Misura: 9,27 T a 4,2 K (Felcher e Kleb, 1996).
Proprietà permesse. Le parti lineari W delle operazioni, con θ = ±1, formano il gruppo puntuale magnetico. Il momento netto permesso è il sottospazio fisso delle θ det(W) W; il tensore magnetoelettrico (M = αE, E vettore polare pari sotto l'inversione temporale, M assiale e dispari) si trasforma come α → θ det(W) W α Wᵀ, e le sue componenti permesse sono il sottospazio fisso di queste nove dimensioni, scritto con parametri a, b, c… in assi cartesiani (x ∥ a, z ∥ c). Controlli: Cr₂O₃ (−3′m′) α = diag(a, a, b) e momento netto vietato; MnF₂, MnO e NiO, che conservano l'inversione da sola, senza effetto magnetoelettrico; il ferro α, momento netto lungo i suoi momenti. Cr₂O₃: struttura e ordine secondo Brown, Forsyth e Tasset (2002), T_N = 307 K; i suoi accoppiamenti pubblicati differiscono di un fattore 2 a seconda della convenzione e non sono riportati.
Transizioni di fase (modulo)
Sottogruppi massimali: i t vengono dal gruppo fattore G/T, sottogruppi massimali del gruppo puntuale con le traslazioni che chiudono il gruppo; i k di indice da 2 a 4 vengono dai sottoreticoli invarianti dello stesso indice (forme normali di Hermite), con ogni scelta di traslazioni. Ogni sottogruppo è identificato rispetto ai gruppi delle Tables, a meno di un cambio di assi e di un'origine, poi i sottogruppi sono ordinati per classe di coniugio sotto G, con il numero di coniugati e i domini: orientazioni (indice del gruppo puntuale) × traslazioni (indice del reticolo). Validazione: gli elenchi dei sottogruppi massimali delle International Tables, vol. A1, per Pm-3m, Fm-3m, Im-3m, P4/mmm, P6/mmm e Fd-3m. La discesa scrive il gruppo genitore, la sua cella, i suoi siti, la trasformazione P e l'origine p nel documento (campo parents), che serve da riferimento per la distorsione; il riferimento segue tutta la catena a partire dal genitore più alto.
Modi di simmetria: G agisce su una grande cella m × m × m, invariante per G, che contiene la cella di H; un operatore casuale che commuta con l'azione, Σ ρ(g) M ρ(g)ᵀ, ha come autospazi i sottospazi irriducibili, raggruppati in tipi secondo i loro caratteri. Il vettore d'onda si legge sulle traslazioni, nominato ai punti della zona (Γ, X, M, R, L, W, H, N, P), e la rappresentazione riceve il suo nome di Mulliken in Γ. La dimensione di una rappresentazione viene dalla formula dei caratteri. Parametro d'ordine: il tipo il cui sottogruppo di isotropia è H; invarianti cubici e quartici dalle potenze simmetriche, condizione di Lifshitz dal quadrato antisimmetrico. Modo soffice: fononi del genitore più alto nella supercella, al centro di zona, dove si ripiegano Γ e i punti di bordo, ogni automodo proiettato sui tipi. Landau–Devonshire: coefficienti di Bell e Cross (1984) per BaTiO₃ (transizioni calcolate a 392, 283 e 202 K, P = 0,265 C/m²) e di Haun et al. (1987, temperature in °C) per PbTiO₃ (766 K, 0,757 C/m²).
Ordine–disordine: i sottoreticoli sono i siti di H derivati da un sito del genitore condiviso da due elementi, z_st il numero di primi vicini di s in t. Campo medio di Bragg e Williams: μ per bisezione per mantenere la composizione, iterazione smorzata a partire dall'ordine e dal disordine, si tiene l'energia libera più bassa; V è tarato perché il campo medio si ordini alla temperatura data (ottone β: V/k = T_c/2). Monte-Carlo di Kawasaki a composizione fissa su L³ celle di H (L = 8 per due sottoreticoli, 6 per più sottoreticoli), dalle temperature alte alle basse, ciascuna a partire dalla precedente, 200 passate di equilibrio e 3000 di misura; due catene indipendenti (otto in alta risoluzione, con il doppio delle temperature) mettono in comune i loro momenti. Misure: η, C/k per sito, suscettività N(⟨η²⟩ − ⟨η⟩²)V/kT, cumulante di Binder. Controlli: ottone β continuo, ordine del Monte-Carlo intorno a 0,79 T_c(BW), il rapporto di Ising del cubico a corpo centrato; Cu₃Au del primo ordine in campo medio.
Tensione di inserzione: gas reticolare sul sito dello ione mobile, energie V₁ e V₂ sulle due distanze più brevi tra copie del sito, Monte-Carlo gran canonico (μ fissato) su 12 × 12 × 1 celle, 150 passate di equilibrio e 1500 di misura per valore di μ; misure x, dx/dμ = N(⟨x²⟩ − ⟨x⟩²)/kT e ordine in file ai tre punti M; tensione V = V₀ − (μ − μ½)/e. Valori predefiniti per LiₓCoO₂ (V₁ = 120 meV, V₂ = 24 meV): l'ordine in file a x = ½ fonde tra 300 e 340 K (misurato intorno a 330 K, Reimers e Dahn, 1992), gradino di 0,1 V a 300 K. Il modello si ordina anche a ¼ e ¾ (2 × 2), cosa che LiₓCoO₂ non mostra, e non contiene il plateau bifasico tra x = 0,75 e 0,93 (Van der Ven et al., 1998).
Valori di riferimento in rete
Servizi
- Wikidata, tramite SPARQL: la formula con cifre a pedice (P274), la densità normalizzata (P2054, riportata in g/cm³) e l'indice di rifrazione (P1109), con il nome di ogni voce (calcite, aragonite…).
- refractiveindex.info (CC0): il catalogo (tenuto in cache una settimana), il libro dello scaffale «main» che porta la formula, al massimo quattro pagine, valutate a 589,3 nm con le formule di Sellmeier 1 e 2 o per interpolazione di una tabella; «(o)» e «(e)» danno nₒ e nₑ.
- AFLOW, tramite AFLUX: specie, numero di specie e gruppo spaziale rilassato uguali, gap e densità DFT (PBE), al massimo quattro voci.
- Materials Project (chiave dell'utente, conservata nel portachiavi): il riepilogo filtrato per formula e gruppo spaziale, le due voci più stabili; band_gap, density, e_electronic (ε∞), e_total (ε(0)), n.
I servizi OPTIMADE (COD, OQMD, JARVIS, Alexandria…) non vengono interrogati: non forniscono alcuna proprietà fisica né, spesso, il gruppo spaziale, e mescolerebbero i polimorfi. Ogni servizio fallisce da solo, senza fermare gli altri; le richieste partono solo su domanda.
Il tutor
In Laue
Gli esercizi sono documenti a passi. Il motore verifica la simmetria, non una risposta memorizzata: posizione di Wyckoff (qualsiasi posizione equivalente è accettata), molteplicità, simmetria di sito, numero di atomi, gruppo, ordine, rapporto tra tessere, densità. La sezione Esercizi (Tutor) ha un selettore di pubblico; sul versante Scienza, gli esercizi sono ordinati per tema: reticoli e densità, gruppi spaziali e classi (quarzo, rutilo, blenda, grafite), posizioni di Wyckoff, costruzione di strutture (CsCl, fluorite, perovskite, blenda, rutilo), diffrazione ed estinzioni, spettri di polveri (indicizzazione, d, 2θ, molteplicità delle righe), strutture a bande (silicio, arseniuro di gallio, rame), gruppi piani, fregi e quasicristalli. Le nuove domande riguardano la classe cristallina, la classe di Laue, Z, la densità, dhkl, 2θ (Cu Kα₁), la molteplicità di una riga, l'indicizzazione delle prime righe, il numero di coordinazione di un sito, il numero di elettroni di valenza, il gap, la sua posizione nella zona di Brillouin e la lunghezza d'onda della soglia di assorbimento. Lo schema degli esercizi è pubblicato: se ne possono scrivere di propri.
Esportazioni
In Laue
Le figure (viste 3D, stereogrammi, proiezioni delle Tables, diffrazione, spettri di polveri) si esportano in PDF vettoriale, pronte per un articolo. I dati si esportano in CSV (riflessioni, righe) e in .xy (profilo calcolato). Stampa o tessuto… esporta un motivo piano a una dimensione fisica, con un raccordo senza giunture. I tratti hanno uno spessore e uno stile (continuo, tratteggiato, punteggiato, polvere: granelli seminati lungo il tratto da un generatore con seme, identici a ogni apertura). L'SVG può avere un livello per colore, e il DXF R12 è in millimetri, con un livello per colore. La palette si esporta in ASE, GPL e Procreate. Un mandala si stampa al suo diametro in centimetri.
Stampa 3D
Modello
L'oggetto stampato è il modello della vista, senza margine, per un numero di celle scelto lungo a, b e c. Laue ne toglie i monconi (i mezzi legami verso gli atomi fuori dall'oggetto) e, salvo opzione contraria, gli atomi non trattenuti da alcun legame. Ogni atomo diventa una sfera UV chiusa (24 meridiani, 12 fasce). Ogni legame diventa due cilindri chiusi di mezza lunghezza, ciascuno del colore del proprio atomo, che si incontrano a metà. Tutte le facce sono orientate verso l'esterno.
I solidi si sovrappongono, e Laue non calcola la loro unione booleana: i programmi di stampa riuniscono da sé i volumi di uno stesso pezzo. La scala porta il lato più lungo, raggi compresi, alla dimensione richiesta. Il raggio di un atomo vale come nella vista, con un minimo di 1,5 volte il raggio di un legame. L'oggetto è centrato e appoggiato sul piatto ().
Laue non genera supporti: i programmi di stampa li calcolano meglio (supporti ad albero od organici, interfacce, materiale solubile), secondo la stampante. Il numero di pezzi mostrato è quello delle componenti connesse del grafo degli atomi e dei legami.
In Laue
Lo STL è binario: 50 byte per triangolo, in millimetri, senza colore. Il 3MF (specifica Core del 3MF Consortium) è un archivio OPC che contiene 3D/3dmodel.model, in unit="millimeter". C'è un oggetto per elemento, collegato a un materiale di base che porta il colore dell'elemento, e un oggetto padre fatto di componenti: i programmi di stampa lo aprono come un solo oggetto a più pezzi. I test verificano che ogni mesh sia chiusa (ogni spigolo percorso una volta in ciascun verso), che il volume orientato sia positivo, nonché la dimensione, il posizionamento e l'assenza di monconi.
Viste salvate e presentazione
In Laue
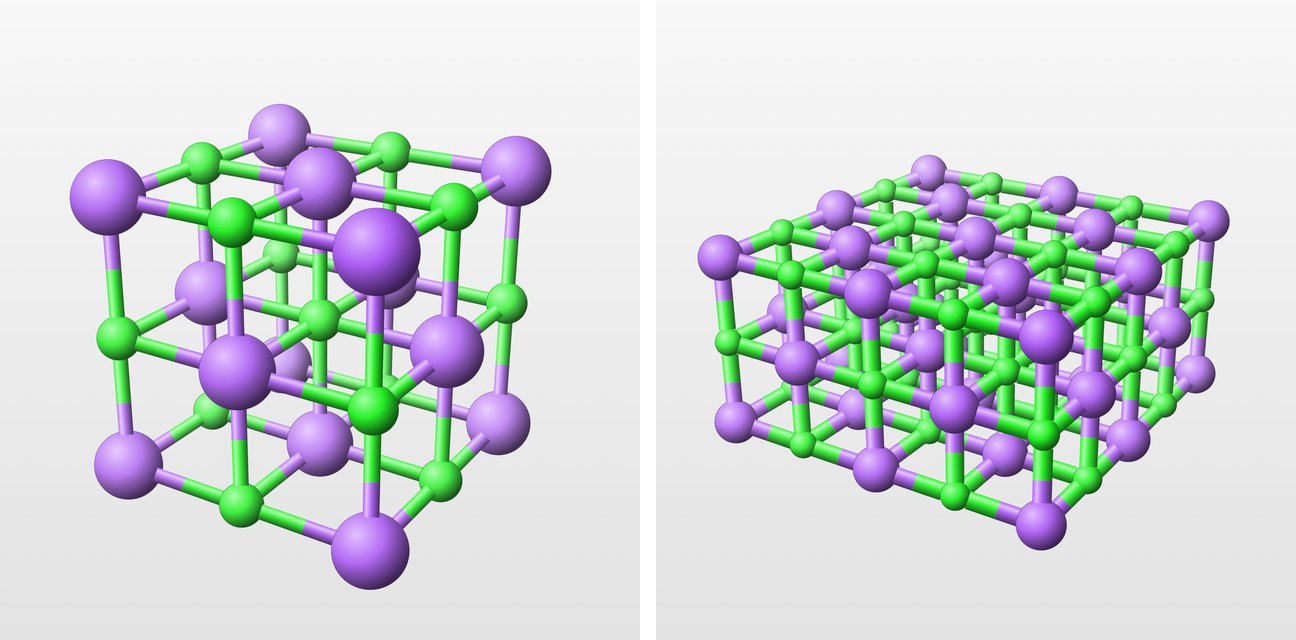
Salva vista conserva nel documento l'orientamento, lo zoom e la visualizzazione. Presenta le mostra in sequenza, per un seminario o una lezione.
Riferimenti
- International Tables for Crystallography, vol. A, Space-group symmetry, 6a ed., M. I. Aroyo (a cura di), IUCr/Wiley, 2016.
- S. R. Hall, «Space-group notation with an explicit origin», Acta Cryst. A37, 517 (1981).
- C. Giacovazzo (a cura di), Fundamentals of Crystallography, 3a ed., Oxford University Press, 2011.
- D. Waasmaier, A. Kirfel, «New analytical scattering-factor functions for free atoms and ions», Acta Cryst. A51, 416 (1995).
- B. Cordero et al., «Covalent radii revisited», Dalton Trans., 2832 (2008).
- W. Friedrich, P. Knipping, M. Laue, «Interferenz-Erscheinungen bei Röntgenstrahlen», Sitzungsber. Bayer. Akad. Wiss., 303 (1912).
- J. L. Amorós, M. J. Buerger, M. C. Amorós, The Laue Method, Academic Press, 1975.
- W. R. Busing, H. A. Levy, «Angle calculations for 3- and 4-circle X-ray and neutron diffractometers», Acta Cryst. 22, 457 (1967).
- 3MF Consortium, 3MF Core Specification, versione 1.3, 2022.
- V. K. Pecharsky, P. Y. Zavalij, Fundamentals of Powder Diffraction and Structural Characterization of Materials, 2a ed., Springer, 2009.
- H. M. Rietveld, «A profile refinement method for nuclear and magnetic structures», J. Appl. Cryst. 2, 65 (1969).
- G. Caglioti, A. Paoletti, F. P. Ricci, Nucl. Instrum. 3, 223 (1958).
- J.-F. Bérar, G. Baldinozzi, «Modeling of line-shape asymmetry in powder diffraction», J. Appl. Cryst. 26, 128 (1993).
- P. M. de Wolff, «A simplified criterion for the reliability of a powder pattern indexing», J. Appl. Cryst. 1, 108 (1968).
- M. L. Cohen, T. K. Bergstresser, «Band structures and pseudopotential form factors for fourteen semiconductors of the diamond and zinc-blende structures», Phys. Rev. 141, 789 (1966).
- W. A. Harrison, Elementary Electronic Structure, World Scientific, 1999.
- J. C. Slater, G. F. Koster, «Simplified LCAO method for the periodic potential problem», Phys. Rev. 94, 1498 (1954).
- W. Setyawan, S. Curtarolo, «High-throughput electronic band structure calculations: challenges and tools», Comput. Mater. Sci. 49, 299 (2010).
- P. E. Blöchl, O. Jepsen, O. K. Andersen, «Improved tetrahedron method for Brillouin-zone integrations», Phys. Rev. B 49, 16223 (1994).
- Z. H. Levine, D. C. Allan, «Linear optical response in silicon and germanium including self-energy effects», Phys. Rev. Lett. 63, 1719 (1989).
- J. Tauc, R. Grigorovici, A. Vancu, «Optical properties and electronic structure of amorphous germanium», Phys. Status Solidi 15, 627 (1966).
- P. N. Keating, «Effect of invariance requirements on the elastic strain energy of crystals with application to the diamond structure», Phys. Rev. 145, 637 (1966).
- R. M. Martin, «Elastic properties of ZnS structure semiconductors», Phys. Rev. B 1, 4005 (1970).
- G. Nilsson, G. Nelin, «Study of the homology between silicon and germanium by thermal-neutron spectrometry», Phys. Rev. B 6, 3777 (1972).
- E. W. Kellermann, «Theory of the vibrations of the sodium chloride lattice», Phil. Trans. R. Soc. Lond. A 238, 513 (1940).
- P. P. Ewald, «Die Berechnung optischer und elektrostatischer Gitterpotentiale», Ann. Phys. 369, 253 (1921).
- W. L. Bragg, «The refractive indices of calcite and aragonite», Proc. R. Soc. Lond. A 105, 370 (1924).
- R. H. Lyddane, R. G. Sachs, E. Teller, «On the polar vibrations of alkali halides», Phys. Rev. 59, 673 (1941).
- J. R. Tessman, A. H. Kahn, W. Shockley, «Electronic polarizabilities of ions in crystals», Phys. Rev. 92, 890 (1953).
- S. P. S. Porto, R. S. Krishnan, «Raman effect of corundum», J. Chem. Phys. 47, 1009 (1967).
- Y. Tanabe, S. Sugano, «On the absorption spectra of complex ions», J. Phys. Soc. Jpn. 9, 753 (1954).
- H. F. Ivey, «Spectral location of the absorption due to color centers in alkali halide crystals», Phys. Rev. 72, 341 (1947).
- D. S. McClure, «Optical spectra of transition-metal ions in corundum», J. Chem. Phys. 36, 2757 (1962).
- H. G. Cronemeyer, «Optical absorption characteristics of pink ruby», J. Opt. Soc. Am. 56, 1703 (1966).
- E. V. Dubinsky, J. Stone-Sundberg, J. L. Emmett, «A quantitative description of the causes of color in corundum», Gems & Gemology 56, 2 (2020).
- A. B. P. Lever, Inorganic Electronic Spectroscopy, 2a ed., Elsevier, 1984.
- P. Weiss, «L'hypothèse du champ moléculaire et la propriété ferromagnétique», J. Phys. Théor. Appl. 6, 661 (1907).
- C. G. Shull, J. S. Smart, «Detection of antiferromagnetism by neutron diffraction», Phys. Rev. 76, 1256 (1949).
- M. Kohgi, Y. Ishikawa, Y. Endoh, «Inelastic neutron scattering study of spin waves in MnO», Solid State Commun. 11, 391 (1972).
- M. T. Hutchings, E. J. Samuelsen, «Measurement of spin-wave dispersion in NiO by inelastic neutron scattering and its relation to magnetic properties», Phys. Rev. B 6, 3447 (1972).
- V. C. Morano, Z. Maesen, S. E. Nikitin, J. Lass, D. G. Mazzone, O. Zaharko, «Absence of altermagnetic magnon band splitting in MnF₂», arXiv:2412.03545 (2024).
- M. Pajda, J. Kudrnovský, I. Turek, V. Drchal, P. Bruno, «Ab initio calculations of exchange interactions, spin-wave stiffness constants, and Curie temperatures of Fe, Co, and Ni», Phys. Rev. B 64, 174402 (2001).
- M. Alaei, Z. Mosleh, N. Rezaei, A. R. Oganov, «Experimental exchange interaction dataset for magnetic materials: spin waves to MC simulations», arXiv:2504.15764 (2025).
- A. B. Pippard, «An experimental determination of the Fermi surface in copper», Phil. Trans. R. Soc. Lond. A 250, 325 (1957).
- W. A. Harrison, «Electronic structure of polyvalent metals», Phys. Rev. 118, 1190 (1960).
- N. W. Ashcroft, N. D. Mermin, Solid State Physics, Holt, Rinehart and Winston, 1976.
- D. B. Litvin, Magnetic Group Tables, IUCr, 2013.
- H. T. Stokes, D. M. Hatch, B. J. Campbell, ISO-MAG, ISOTROPY Software Suite, iso.byu.edu (versione 1.4, 2022).
- O. Halpern, M. H. Johnson, «On the magnetic scattering of neutrons», Phys. Rev. 55, 898 (1939).
- P. J. Brown, «Magnetic form factors», International Tables for Crystallography, vol. C, § 4.4.5.
- T. Holstein, H. Primakoff, «Field dependence of the intrinsic domain magnetization of a ferromagnet», Phys. Rev. 58, 1098 (1940).
- L. Nordheim, «Zur Elektronentheorie der Metalle. I», Ann. Phys. 401, 607 (1931).
- R. Braunstein, A. R. Moore, F. Herman, «Intrinsic optical absorption in germanium-silicon alloys», Phys. Rev. 109, 695 (1958).
- A. Zunger, S.-H. Wei, L. G. Ferreira, J. E. Bernard, «Special quasirandom structures», Phys. Rev. Lett. 65, 353 (1990).
- J. H. P. Colpa, «Diagonalization of the quadratic boson Hamiltonian», Physica A 93, 327 (1978).
- G. P. Felcher, R. Kleb, «Antiferromagnetic domains and the spin-flop transition of MnF2», Europhys. Lett. 36, 455 (1996).
- I. E. Dzyaloshinskii, «On the magneto-electrical effect in antiferromagnets», Sov. Phys. JETP 10, 628 (1960).
- D. N. Astrov, «The magnetoelectric effect in antiferromagnetics», Sov. Phys. JETP 11, 708 (1960).
- P. J. Brown, J. B. Forsyth, F. Tasset, «A study of magnetoelectric domain formation in Cr2O3», J. Phys.: Condens. Matter 14, 1957 (2002).
- S. Sugano, Y. Tanabe, «Absorption spectra of Cr3+ in Al2O3. Part A», J. Phys. Soc. Jpn. 13, 880 (1958).
- V. K. Sewani et al., «Spin thermometry and spin relaxation of optically detected Cr3+ ions in ruby Al2O3», Phys. Rev. B 102, 104114 (2020).
- M. Gen et al., «Crystal-field Paschen-Back effect on ruby in ultrahigh magnetic fields», Phys. Rev. Research 2, 033257 (2020).
- R. G. Burns, Mineralogical Applications of Crystal Field Theory, 2a ed., Cambridge University Press, 1993.
- K. Nassau, The Physics and Chemistry of Color, 2a ed., Wiley, 2001.
- C. Wyman, P.-P. Sloan, P. Shirley, «Simple analytic approximations to the CIE XYZ color matching functions», J. Comput. Graph. Tech. 2, 1 (2013).
- O. Madelung, Semiconductors: Data Handbook, 3a ed., Springer, 2004.
- P. Y. Yu, M. Cardona, Fundamentals of Semiconductors, 4a ed., Springer, 2010.
- J. H. Conway, H. Burgiel, C. Goodman-Strauss, The Symmetries of Things, A K Peters, 2008.
- M. Baake, U. Grimm, Aperiodic Order, vol. 1, Cambridge University Press, 2013.
- N. G. de Bruijn, «Algebraic theory of Penrose's non-periodic tilings of the plane», Indag. Math. 43, 39 (1981).
- M. Baake, R. V. Moody, P. A. B. Pleasants, «Diffraction from visible lattice points and k-th power free integers», Discrete Math. 221, 3 (2000).
- D. Shechtman, I. Blech, D. Gratias, J. W. Cahn, Phys. Rev. Lett. 53, 1951 (1984).
- P. J. Lu, P. J. Steinhardt, «Decagonal and quasi-crystalline tilings in medieval Islamic architecture», Science 315, 1106 (2007).