 Laue
Guida — Insegnamento
Questa guida è un manuale. Ogni capitolo comincia con la teoria: che cosa si vuole descrivere, perché lo si descrive così e che cosa bisogna sapere per capire ciò che l'app mostra. Prosegue poi con la pratica: dove trovarlo in Laue e come servirsene. I capitoli si possono leggere in ordine, come un piccolo corso, oppure si può andare dritti a quello che serve. I riquadri «In classe» propongono un'attività e segnalano le difficoltà abituali di alunni e studenti.
Prima di cominciare: documenti, esempi e impostazioni
In Laue
Laue lavora su documenti di tre tipi, ciascuno aperto nel proprio laboratorio: un cristallo (in tre dimensioni), un motivo del piano (tassellazione, fregio o mandala) e un quasicristallo. Il menu Nuovo della barra degli strumenti crea l'uno o l'altro. Se la finestra è ancora vuota, il nuovo documento ne prende il posto; altrimenti si apre in una nuova finestra. Questo comportamento si può impostare.
Un documento si salva in formato .laue, un file di testo leggibile, identico su Mac, su iPad e su PC, la cui descrizione è pubblica. Ogni modifica si annulla e si ripristina con i pulsanti della barra degli strumenti, il cui suggerimento dice che cosa stanno per disfare.
Il pulsante Esempi apre la libreria, divisa in due sezioni: Esempi (tredici cristalli, tassellazioni, mandala, quasicristalli) e Esercizi (Tutor). L'elenco a sinistra mostra i titoli a colpo d'occhio; un clic mostra la descrizione a destra, e Apri apre l'esempio come copia, nella lingua dell'interfaccia. Non si può rovinare nulla.
Le impostazioni (menu Laue › Impostazioni su Mac, la rotella dentata su iPad) cominciano con l'Uso, chiesto al primo avvio. Design descrive le simmetrie a parole e mostra il motivo da solo, Insegnamento mostra simboli ed elementi di simmetria, e Scienza dà i simboli internazionali e la diffrazione. Nessuna funzione viene tolta: cambia solo ciò che si mostra per primo. Le impostazioni fissano anche che cosa crea un nuovo documento, l'aspetto della vista 3D all'apertura, la scrittura delle coordinate (decimali o frazioni), la risoluzione delle immagini esportate, i valori iniziali dello spettro di polveri e le cartelle di apertura e di salvataggio.
Il laboratorio Cristallo: la barra laterale
In Laue
A sinistra della vista 3D di un cristallo, la barra laterale raccoglie le sue impostazioni in cinque schede, scelte con le icone in alto; il nome della scheda aperta compare sotto, e ogni finestra conserva la propria.
- Costruzione: ciò che il cristallo è — il gruppo spaziale, la cella, i siti e le loro posizioni di Wyckoff, la composizione, i valori di riferimento in rete e le verifiche di un esercizio. Scegliere un atomo, nell'elenco o nella vista, riporta a questa scheda, sul suo ispettore.
- Diffrazione: lo stereogramma della classe cristallina, lo spettro di polveri e il diagramma di Laue.
- Proprietà: la struttura a bande, con i suoi fononi e la sua ottica, e i centri di colore.
- Simulazioni: il magnetismo, dal campo medio all'agitazione termica.
- Vista: ciò che si mostra e come — le celle, riempire la vista, la dimensione degli atomi, i legami, i poliedri, la prospettiva, lo zoom, gli elementi di simmetria, guardare lungo un asse, l'orientamento al grado (l'angolo polare θ e l'azimut φ della direzione verso di voi nel riferimento del cristallo, e una rotazione ψ attorno a essa, da regolare con il cursore o da digitare) e le viste di presentazione.
Un esercizio che chiede di trovare la diffrazione la nasconde: la scheda Diffrazione conserva allora solo lo stereogramma.
Il reticolo e la cella
Che cosa dice la teoria
Un cristallo è una disposizione di atomi che si ripete identica nelle tre direzioni dello spazio. Per descriverlo senza elencare miliardi di atomi, lo si scompone in due idee.
- Il reticolo è l'insieme delle traslazioni che lasciano invariato il cristallo. Sono punti, senza atomi: tutti i luoghi in cui si ritrova esattamente lo stesso intorno.
- Il motivo è ciò che si colloca in ogni punto del reticolo: un atomo, una molecola, un gruppo di atomi.
Tre vettori a, b, c generano il reticolo, e il parallelepipedo che essi costruiscono è la cella. I suoi sei parametri (le lunghezze a, b, c e gli angoli α, β, γ) e le coordinate degli atomi nella cella, in frazioni di questi vettori, bastano a ricostruire l'intero cristallo. È la grande economia della cristallografia.
Esistono infiniti modi di scegliere tre vettori che generano lo stesso reticolo. Se ne sceglie uno secondo due criteri che talvolta tirano in direzioni opposte:
- la cella primitiva contiene un solo nodo del reticolo: è la più piccola possibile;
- la cella convenzionale segue la simmetria, a costo di essere talvolta più grande. La cella del salgemma è un cubo che contiene quattro nodi (un reticolo «cubico a facce centrate»); la sua cella primitiva sarebbe un romboedro con angoli di 60°, che nasconde la simmetria cubica.
Le International Tables, e quindi Laue, usano la cella convenzionale. I quattordici modi di disporre i nodi nello spazio sono i reticoli di Bravais: primitivo (P), a corpo centrato (I), a facce centrate (F), a una faccia centrata (A, B o C) e romboedrico (R), nei sette sistemi cristallini. Il sistema impone vincoli alla cella: a = b = c e tutti gli angoli retti per un cubo, a = b e γ = 120° per un reticolo esagonale, e così via.
Le formule
Un nodo del reticolo, e un punto qualsiasi in coordinate frazionarie:
Il tensore metrico contiene i sei parametri di cella; fornisce le distanze, gli angoli e il volume:
In Laue
Nel laboratorio Cristallo, scheda Costruzione, la sezione Cella mostra solo i parametri che il sistema cristallino lascia liberi: a soltanto per un gruppo cubico, a e c per un gruppo tetragonale o esagonale, tutti e sei per un gruppo triclino. Cambiando gruppo, la cella si adatta. Sotto i campi, Laue ricorda i sei parametri completi. Nella scheda Vista, Celle mostra 1, 2 o 3 celle in ciascuna direzione, e Riempi la vista mostra un cristallo macroscopico attorno a una cella, tracciata al centro: il reticolo arriva fino ai bordi della vista, e il numero di celle non conta più; riducendo lo zoom su una struttura grande, Attenua con la distanza fonde gli atomi lontani con lo sfondo.
La simmetria e i gruppi puntuali
Che cosa dice la teoria
Un'operazione di simmetria è uno spostamento che lascia invariato l'oggetto: una rotazione, uno specchio, un'inversione rispetto a un punto, o una loro combinazione. L'insieme delle operazioni di un oggetto forma un gruppo: concatenare due simmetrie dà ancora una simmetria, e ciascuna si può disfare.
La periodicità impone un vincolo forte, la restrizione cristallografica: un reticolo può avere soltanto assi di rotazione di ordine 1, 2, 3, 4 o 6. La ragione è semplice. Espressa nella base del reticolo, una rotazione che manda il reticolo in sé ha coefficienti interi; anche la sua traccia è quindi intera. Ora, la traccia di una rotazione di angolo 2π/n vale 1 + 2 cos(2π/n), che è intera solo per n = 1, 2, 3, 4 o 6. Niente cristalli di ordine 5, e niente pavimenti di pentagoni regolari.
Le rotazioni, gli specchi e le inversioni che lasciano fisso un punto formano il gruppo puntuale. Descrive il cristallo visto da lontano, senza vederne gli atomi: la forma delle sue facce e l'anisotropia delle sue proprietà. Con la restrizione ce ne sono soltanto 32, ripartiti in 7 sistemi cristallini, dal triclino al cubico. Secondo il principio di Neumann, ogni proprietà fisica di un cristallo possiede almeno la simmetria del suo gruppo puntuale. Un cristallo cubico è dunque otticamente isotropo, e la piezoelettricità richiede l'assenza di un centro di simmetria.
Un gruppo puntuale si disegna in proiezione stereografica. Si circonda il cristallo con una sfera, vi si segnano i punti in cui la attraversano i suoi assi e i suoi specchi, poi si proietta sul piano equatoriale. Una direzione qualsiasi vi compare con tutte le sue copie: 48 per il gruppo cubico m-3m, altrettanti orientamenti equivalenti.
Le formule
La restrizione cristallografica: in una base del reticolo, la rotazione è una matrice di interi, e quindi lo è anche la sua traccia.
In Laue
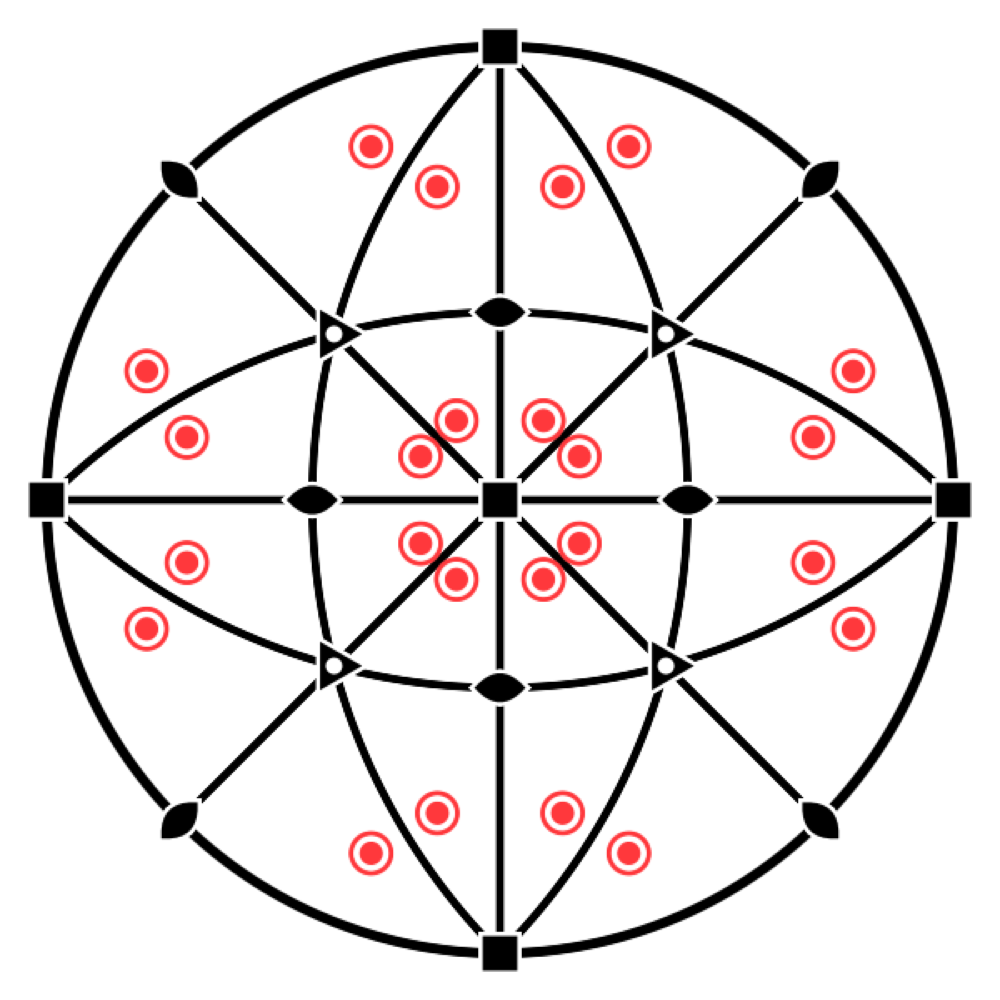
Nel laboratorio Cristallo, l'interruttore Stereogramma mette sotto la vista quello del gruppo puntuale, con i suoi elementi e le posizioni equivalenti. Quando è selezionato un sito, lo stereogramma mostra la simmetria propria del sito, la simmetria di sito. È il modo più rapido per capire perché un atomo del diamante ha simmetria -43m e non m-3m: gli manca il centro di inversione.
I gruppi spaziali
Che cosa dice la teoria
Il gruppo spaziale riunisce il reticolo e il gruppo puntuale, e descrive la simmetria completa della disposizione atomica. Aggiunge operazioni che non hanno equivalente puntuale, perché combinano una rotazione o uno specchio con una frazione di traslazione:
- un asse elicoidale nₖ ruota di 360°/n e poi avanza di k/n del periodo, come una scala a chiocciola (2₁, 3₁, 4₂, 6₅…);
- un piano di slittamento riflette e poi sposta di mezza traslazione, come le orme nella neve (a, b, c, n, d, e).
Ogni operazione si scrive {R | t}: una parte lineare R seguita da una traslazione t (notazione di Seitz). I gruppi spaziali sono 230. Il simbolo di Hermann–Mauguin li nomina così: prima la lettera del reticolo (P, I, F…), poi gli elementi di simmetria lungo le direzioni principali. Fm-3m è così il gruppo del salgemma, P2₁/c quello di numerose molecole. A seconda della scelta degli assi e dell'origine, uno stesso gruppo si scrive in più modi: le Tables elencano 530 «impostazioni», e il simbolo di Hall descrive ciascuna senza ambiguità.
Le formule
Un'operazione in notazione di Seitz:
Un asse 4₂ lungo c, per esempio: un quarto di giro, poi mezzo passo lungo l'asse.
In Laue
Il campo del gruppo accetta un numero (227), un simbolo di Hermann–Mauguin breve o completo (Fd-3m, P2_1/c), un'impostazione (227:1) o un simbolo di Hall (Hall: -P 2ybc). Tutte le 530 impostazioni delle Tables vengono riconosciute, e l'elenco accanto al campo le propone tutte.
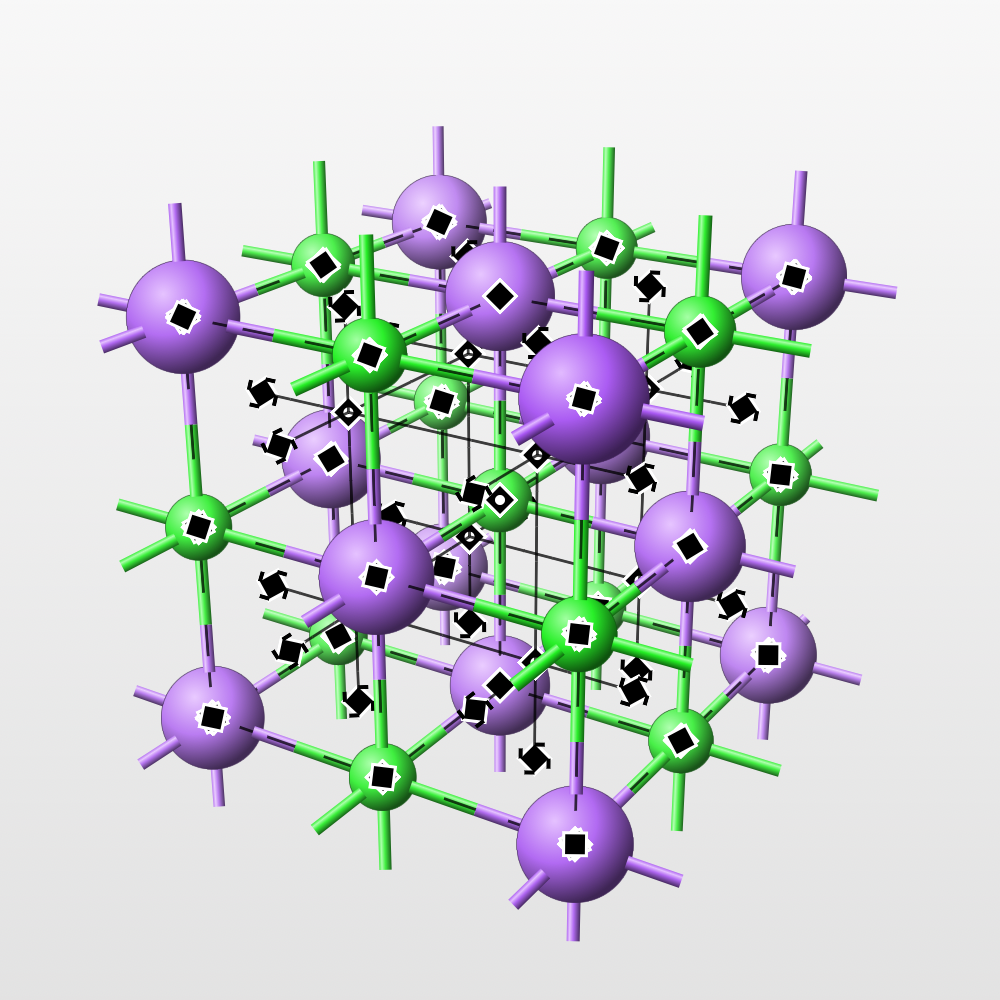
Gli elementi di simmetria si disegnano nella vista 3D con i simboli delle Tables: assi di rotazione ed elicoidali, assi di rotoinversione, piani speculari e di slittamento, centri di inversione. Si sceglie quali mostrare in Elementi di simmetria. Poiché una cella cubica conta decine di assi, la riga Ordini permette di mostrarne un solo ordine alla volta (2, 3, 4 o 6). Gli elementi passano dietro gli atomi come tutto il resto.
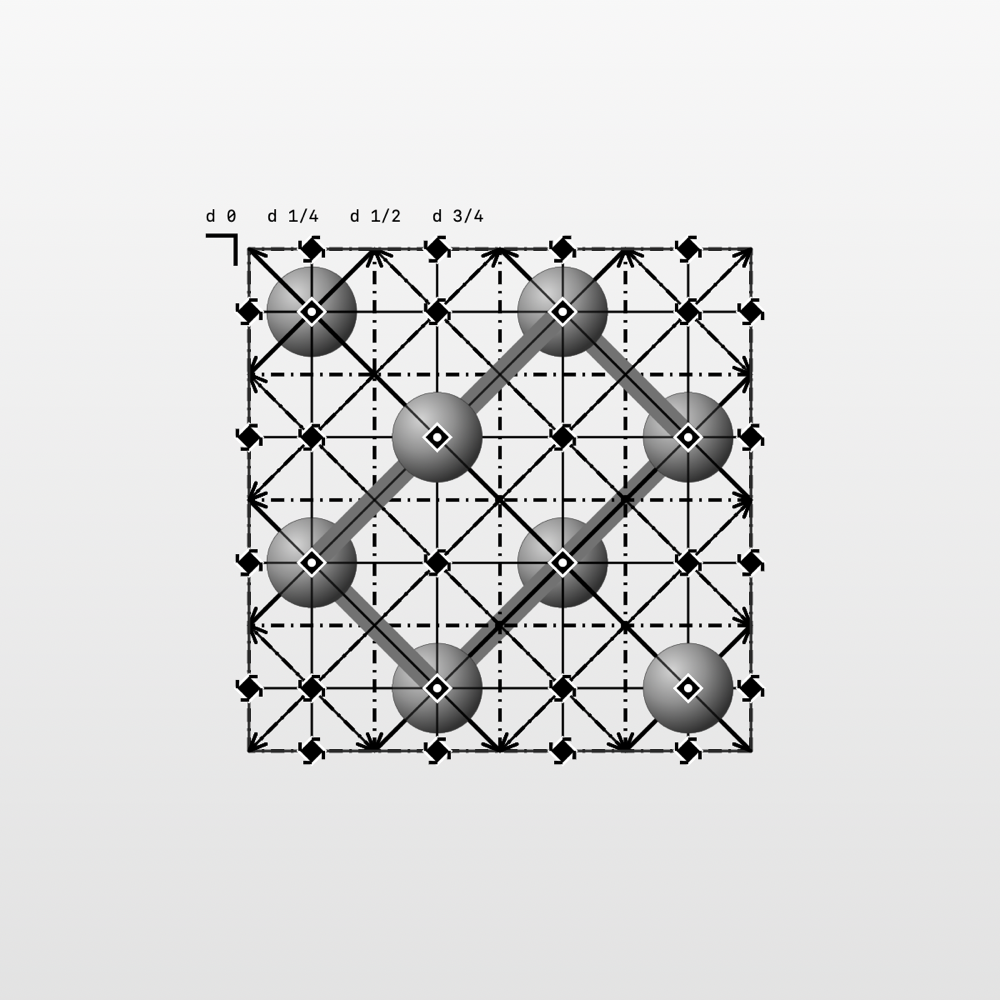
Guarda lungo orienta la vista su una direzione del reticolo o su un elemento di simmetria. La Proiezione delle Tables riproduce i diagrammi del Volume A delle International Tables, con le quote dei piani. Trascinate per ruotare, pizzicate per lo zoom, e scegliete tra la vista ortografica e la prospettiva.
I simboli delle Tables
Che cosa dicono le Tables
I diagrammi del volume A delle International Tables rappresentano ogni elemento di simmetria con un simbolo grafico (sezione 1.4 dell'edizione 2006, capitolo 2.1 di quella del 2016: sono gli stessi). Laue disegna questi simboli nella vista 3D, nella proiezione delle Tables, negli stereogrammi e nelle tassellazioni; le figure di queste tabelle escono dalla stessa libreria dell'app. La notazione è quella delle Tables, con gli elementi parziali tra parentesi; la traslazione intrinseca è data come frazione della più corta traslazione del reticolo lungo l'asse o lo slittamento.
Assi perpendicolari al disegno, punti di simmetria
| Simbolo | Elemento | Notazione | Traslazione intrinseca |
|---|---|---|---|
 | Asse di rotazione di ordine 2; punto di ordine 2 nel piano | 2 | — |
 | Asse elicoidale 2₁ | 2₁ | |
 | Asse di rotazione di ordine 3; punto di ordine 3 nel piano | 3 | — |
 | Asse elicoidale 3₁ | 3₁ | |
 | Asse elicoidale 3₂ | 3₂ | |
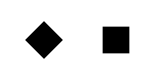 | Asse di rotazione di ordine 4; punto di ordine 4 nel piano | 4 (2) | — |
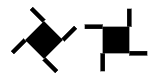 | Asse elicoidale 4₁ | 4₁ (2₁) | |
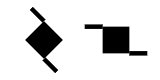 | Asse elicoidale 4₂ | 4₂ (2) | |
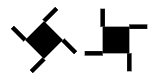 | Asse elicoidale 4₃ | 4₃ (2₁) | |
 | Asse di rotazione di ordine 6; punto di ordine 6 nel piano | 6 (3, 2) | — |
 | Asse elicoidale 6₁ | 6₁ (3₁, 2₁) | |
 | Asse elicoidale 6₂ | 6₂ (3₂, 2) | |
 | Asse elicoidale 6₃ | 6₃ (3, 2₁) | |
 | Asse elicoidale 6₄ | 6₄ (3₁, 2) | |
 | Asse elicoidale 6₅ | 6₅ (3₂, 2₁) | |
 | Centro di inversione | — | |
 | Asse di rotoinversione 3̄ | (3, ) | — |
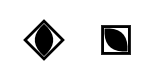 | Asse di rotoinversione 4̄ | (2) | — |
 | Asse di rotoinversione 6̄ | — | |
 | Asse di ordine 2 con un centro di inversione | 2/m () | — |
 | Asse elicoidale 2₁ con un centro di inversione | 2₁/m () | |
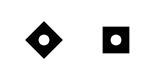 | Asse di ordine 4 con un centro di inversione | 4/m (, 2, ) | — |
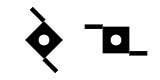 | Asse elicoidale 4₂ con un centro di inversione | 4₂/m (, 2, ) | |
 | Asse di ordine 6 con un centro di inversione | 6/m (, , 3, 2, ) | — |
 | Asse elicoidale 6₃ con un centro di inversione | 6₃/m (, , 3, 2₁, ) |
Le code di un asse elicoidale ne prolungano i lati. Un asse nₖ ne porta n/MCD(n, k): 4₂ ne ha due, 6₂ e 6₄ tre, 6₃ due, a immagine degli elementi parziali 2, 3₂, 3₁ e 2₁ che contengono. Il loro verso si inverte tra assi enantiomorfi: 3₁ e 3₂, 4₁ e 4₃, 6₁ e 6₅, 6₂ e 6₄. Il simbolo di un asse di ordine 4 si traccia a rombo o con i lati paralleli agli spigoli della cella. Un centro di inversione posto sull'asse dà il simbolo n/m, segnato da un punto bianco; su un asse 4₂ o 6₃, i punti 4̄ e 6̄ non sono segnati.
Assi di ordine 2 giacenti nel disegno
| Simbolo | Elemento | Notazione | Traslazione intrinseca |
|---|---|---|---|
 | Asse di rotazione di ordine 2 | 2 | — |
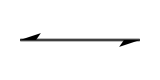 | Asse elicoidale 2₁ | 2₁ |
Piani perpendicolari al disegno, linee di simmetria
| Simbolo | Elemento | Notazione | Traslazione intrinseca |
|---|---|---|---|
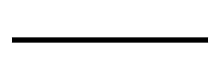 | Piano di riflessione; linea di riflessione nel piano | m | — |
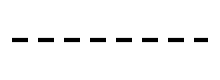 | Piano di slittamento «assiale», slittamento nel disegno; linea di slittamento nel piano | a, b o c; g | di una traslazione lungo la linea |
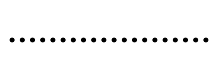 | Piano di slittamento «assiale», slittamento verso l'osservatore | a, b o c | di una traslazione perpendicolare al disegno |
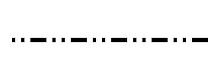 | Piano di slittamento «doppio» (celle centrate) | e | due slittamenti: lungo la linea e perpendicolarmente al disegno |
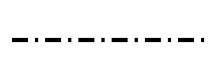 | Piano di slittamento «diagonale» | n | uno slittamento a due componenti, lungo la linea e perpendicolarmente |
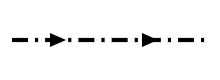 | Piano di slittamento «diamante» (coppia di piani, celle centrate) | d | lungo la linea e perpendicolarmente; la freccia mostra il verso nel disegno per cui la componente perpendicolare è positiva |
Per a, b, c e n, il tratto dipende dalla direzione dello slittamento rispetto al disegno, non dalla lettera: la stessa linea punteggiata è un piano c in una descrizione, un piano n in un'altra (R3̄c in assi esagonali o romboedrici).
Piani paralleli al disegno
| Simbolo | Elemento | Notazione | Traslazione intrinseca |
|---|---|---|---|
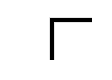 | Piano di riflessione | m | — |
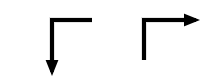 | Piano di slittamento «assiale» | a, b o c | di una traslazione nel verso della freccia |
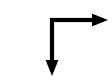 | Piano di slittamento «doppio» (celle centrate) | e | nel verso dell'una o dell'altra freccia |
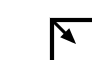 | Piano di slittamento «diagonale» | n | nel verso della freccia |
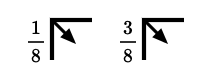 | Piano di slittamento «diamante» (coppia di piani, celle centrate) | d | nel verso della freccia, cioè un quarto di una diagonale della cella a facce centrate |
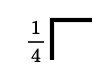 | Un piano di riflessione alle quote e | m | — |
Questi simboli si collocano in alto a sinistra del diagramma, con i bracci lungo gli spigoli della cella. Una frazione h indica la coppia di piani alle quote h e h + ½; senza frazione, i piani sono alle quote 0 e ½.
In Laue
La Proiezione delle Tables guarda la cella dal lato verso cui punta la direzione scelta, come i diagrammi: lungo c, a scende e b va verso destra, e un asse elicoidale vi ruota nel verso delle Tables. Lasciate il puntatore un istante su un elemento: un fumetto lo nomina e ne dà la direzione, la posizione () e la traslazione intrinseca; se più elementi si sovrappongono, li elenca tutti.
Le posizioni di Wyckoff
Che cosa dice la teoria
Un atomo posto in un punto qualsiasi della cella viene copiato da tutte le operazioni del gruppo: è la sua orbita. Ma se è posto su un elemento di simmetria (uno specchio, un asse, un centro), alcune operazioni lo lasciano al suo posto. Le sue copie allora coincidono a due a due, a tre a tre, e ne ha di meno. Le operazioni che lo lasciano al suo posto formano la sua simmetria di sito.
Le posizioni di Wyckoff classificano i punti della cella secondo questa simmetria locale. Ciascuna ha una lettera (a, b, c…, dalle più simmetriche alle meno simmetriche), una molteplicità (il numero di copie nella cella convenzionale) e una simmetria di sito. La molteplicità moltiplicata per l'ordine della simmetria di sito è la stessa per tutte le posizioni di un gruppo. Meno copie si hanno, più si è simmetrici.
È il linguaggio delle descrizioni di struttura: «Na in 4a, Cl in 4b» basta a descrivere il salgemma, perché il gruppo Fm-3m fa il resto. Una posizione generale ha tre coordinate libere; una posizione speciale ne ha meno, o nessuna, e le sue coordinate sono allora fissate dalla simmetria.
Le formule
Per una posizione di molteplicità e simmetria di sito , in un gruppo con gruppo puntuale e cella a nodi (1 per P, 2 per I e C, 4 per F):
Per il salgemma, in : Na in 4a, ; una posizione generale 192l, .
In Laue
Aggiungi un sito crea un atomo, che prende il nome dal suo elemento (Ca1, O1), un nome che si può cambiare; se ne scelgono l'elemento e le coordinate, con il cursore o digitandone il valore nel campo all'estremità di ogni cursore. Le coordinate si scrivono in forma esatta, per esempio 1/3 o 0.4697, e Laue le mantiene esatte. L'ispettore del sito ne indica la posizione di Wyckoff (8a, 24d…), la molteplicità e la simmetria di sito orientata. Metti su una posizione di Wyckoff propone le posizioni del gruppo. Con lo strumento di spostamento si trascina un atomo nella vista 3D: si aggancia alle posizioni speciali che attraversa, e Resta su lo mantiene sulla sua posizione mentre vi scorre lungo. Tutte le sue copie lo seguono. Due atomi più vicini di qualsiasi legame vengono segnalati: il più delle volte, una coordinata rimasta al suo valore iniziale, o uno spigolo della cella che non è stato regolato (c di un gruppo esagonale rimasto uguale ad a).
Gli atomi e la composizione
Che cosa dice la teoria
Il motivo è fatto di atomi, e ogni elemento chimico ha le sue caratteristiche. Il suo numero atomico Z (il numero di protoni) lo identifica; la sua massa atomica determina il peso della cella. La sua configurazione elettronica e la sua elettronegatività dicono come si lega. Il suo raggio covalente dà la distanza tipica dei suoi legami, e i suoi stati di ossidazione le cariche che assume in un composto ionico.
Contando gli atomi della cella si ottengono la formula del cristallo e il numero Z di unità formula per cella: quattro NaCl nella cella del salgemma. La massa della cella divisa per il suo volume dà la densità, una verifica semplice e preziosa di una struttura: una densità calcolata lontana da quella misurata segnala un errore.
Le formule
La densità, con unità di massa molare in una cella di volume (: numero di Avogadro):
Per il salgemma ( = 5,640 Å):
In Laue
Nell'ispettore di un sito, il pulsante a griglia accanto al campo Elemento apre la tavola periodica: i 103 elementi nei loro colori abituali. Passando sopra un elemento se ne vede la scheda (numero e massa atomici, configurazione elettronica, elettronegatività, raggio covalente, stati di ossidazione), e un clic lo sceglie. Si può anche digitare il simbolo; un simbolo sconosciuto viene segnalato.
La sezione Composizione della scheda Costruzione dà la formula, Z, la massa molare e la densità. Nella vista 3D, la dimensione degli atomi e i legami seguono i raggi covalenti. I legami che escono dalle celle sono nascosti; togliete la spunta a Nascondi i legami che escono dalle celle per vederli e leggere la coordinazione completa di ogni atomo. Due ioni dello stesso segno non sono mai legati.
Un sito può essere condiviso: in una lega o in una soluzione solida, più elementi occupano a caso le stesse posizioni, ciascuno con la sua frazione — nell'esempio Al₀.₃Ga₀.₇As, il 70 % di gallio e il 30 % di alluminio sul sito del catione. Nell'ispettore del sito, Condividi questo sito con un altro elemento aggiunge un elemento e la sua frazione; con due elementi, cambiare l'una cambia l'altra, e frazioni la cui somma resta sotto 1 lasciano vuota una parte dei siti (vacanze). La formula, la densità e i diagrammi di diffrazione ne tengono conto, l'importazione e l'esportazione CIF leggono e scrivono le occupazioni, e la vista 3D disegna questi atomi con un colore e una dimensione medi.
Poliedri di coordinazione, nelle impostazioni di visualizzazione, circonda ogni atomo centrale con il poliedro dei suoi vicini, dalle facce traslucide del suo colore: i tetraedri SiO₄ del quarzo, gli ottaedri TiO₆ della perovskite e del rutilo, i cubi CaF₈ della fluorite. Il poliedro segue i suoi vicini fuori dalla cella, e i legami che contiene scompaiono. Per impostazione predefinita, i centri sono gli atomi circondati da quattro a otto vicini più elettronegativi di loro; il menu Centri ne sceglie altri.
Lo strumento Misura (il righello, accanto a Ruota e Sposta atomi) misura tra gli atomi della vista 3D. Fai clic su due atomi per la loro distanza, tre per l'angolo al secondo, quattro per la torsione, con il segno della IUPAC. Da tre atomi in su, il pannello Misure dà anche il loro piano medio, con i suoi indici (hkl) quando gli atomi vi giacciono davvero, e lo scarto di ciascuno. Un solo atomo dà i suoi primi vicini e le loro distanze. Gli atomi scelti sono numerati e collegati nella vista; un nuovo clic su un atomo lo toglie, un clic sullo sfondo cancella tutto, e Copia dà le misure come testo, per un foglio di calcolo.
La sezione Somme delle valenze di legame della scheda Costruzione verifica a colpo d'occhio una struttura ionica. Ogni legame tra un catione e un anione porta una valenza, exp((R₀ − R)/b), e i legami di uno ione si sommano fino al suo stato di ossidazione: 2,97 per l'alluminio del corindone, 0,98 per il sodio del salgemma. R₀ e b sono quelli pubblicati per la coppia, e la sezione cita gli articoli: per gli ossidi, Gagné e Hawthorne (2015) quando il loro confronto su migliaia di strutture li trova migliori, altrimenti Brown e Altermatt (1985) o un altro articolo; in mancanza, una stima tratta dai due elementi (O'Keeffe e Brese 1991). Una somma che si discosta di più di 0,25 dallo stato di ossidazione è in arancione: un legame troppo lungo o troppo corto, un atomo mal posto, un elemento sbagliato. L'Indice di instabilità globale riassume la cella: sotto 0,1 la struttura è senza tensioni; sopra 0,2 è raramente stabile.
I file di struttura
Che cosa dice la teoria
Le strutture pubblicate si scambiano in pochi formati. Il CIF (Crystallographic Information File) è lo standard dell'Unione internazionale di cristallografia e delle banche dati. SHELX (.res, .ins) è il formato dei programmi di affinamento su cristallo singolo, e POSCAR quello del codice di calcolo VASP, che dà tutti gli atomi senza il loro gruppo. Un file arrotonda le coordinate (0.666667 invece di 2/3) e non indica sempre il gruppo nello stesso modo: rileggerlo correttamente richiede di ritrovare la simmetria.
In Laue
Il menu Struttura legge un CIF, un file SHELX o un POSCAR. Per un CIF, il gruppo viene riconosciuto dalle sue operazioni di simmetria, altrimenti dal simbolo di Hall, altrimenti dal simbolo di Hermann–Mauguin. Le coordinate arrotondate ritrovano il loro valore esatto, e gli atomi si collocano sulle loro posizioni speciali. Un POSCAR ritrova la sua simmetria. Lo stesso menu scrive la struttura in CIF, SHELX, POSCAR, XYZ esteso o PDB, e la sua rete in CGD, il formato che leggono Systre e la banca dati RCSR per dare un nome a una topologia (dia, pcu…).
Nella scheda Costruzione, la sezione Supercella e strato rifà il cristallo in P1, ogni atomo un sito a sé: per mettervi un difetto, una sostituzione o del disordine, o per esportarlo verso un codice di calcolo. Una supercella ripete la cella n₁ × n₂ × n₃ volte. Uno strato taglia il cristallo parallelamente al piano (hkl): si sceglie il numero di strati, un periodo del piano ciascuno, e il vuoto sopra; a e b stanno nel piano e c gli è perpendicolare, come si aspettano i calcoli di superficie. Annulla riporta il cristallo di partenza.
Le tassellazioni: i 17 gruppi piani
Che cosa dice la teoria
Una carta da parati, un pavimento piastrellato, un tessuto stampato: tutti ripetono un motivo in due direzioni del piano. Sono cristalli a due dimensioni, e vi si applica la stessa teoria, in forma più semplice. Il motivo si può ruotare, riflettere in uno specchio, spostare, o si possono combinare questi gesti, e la restrizione cristallografica ammette solo le rotazioni di ordine 2, 3, 4 e 6. Ne risultano esattamente diciassette gruppi piani, dimostrati nel XIX secolo e tutti presenti, si dice, nelle decorazioni dell'Alhambra.
Ogni gruppo ha il suo dominio fondamentale: la parte più piccola del piano a partire dalla quale le operazioni ricostruiscono l'intero motivo. Disegnare in questo dominio significa disegnare tutta la tassellazione. I gruppi si nominano in due modi. Il simbolo internazionale, come p4mm, indica il reticolo e poi gli elementi lungo le direzioni. La notazione orbifold di Conway, come *442, conta i centri di rotazione e gli specchi a partire dalla topologia del dominio.
Due idee arricchiscono il quadro. I gruppi bicolori (46 nel piano) fanno cambiare il colore di una copia sotto certe operazioni, come nelle incisioni di Escher in cui un pesce bianco diventa nero. I sottogruppi tolgono operazioni: da p4mm a p4 le copie speculari scompaiono, e il motivo smette di essere riflesso.
In Laue: passo dopo passo
- Scegliete una regola. In cima al pannello, il selettore Tassellazione | Fregio | Rosone sceglie tra i 17 gruppi piani, i 7 fregi, motivi che si ripetono in una sola direzione, come una bordura, e i rosoni, che girano attorno a un punto; il menu Gruppo sotto propone i gruppi del tipo scelto. Per cominciare, p4mm dà un caleidoscopio quadrato, p6m un caleidoscopio esagonale, e p4 o p6 un rosone che gira senza specchi.
- Disegnate nella zona grigia. È il «dominio fondamentale», la parte più piccola del motivo: tutto ciò che vi tracciate viene copiato ovunque. Lo strumento Disegno traccia a mano libera, nel colore scelto.
- Posate dei motivi. Lo strumento Motivo posa una forma (cerchio, triangolo, quadrato, rombo, pentagono, esagono, stella, freccia), una lettera, un simbolo, un'emoji o una vostra immagine. Il pannello Aspetto ne regola la dimensione e la rotazione. Vicino a un centro di rotazione o a uno specchio, il motivo vi si aggancia, e le sue copie si uniscono in un rosone.
- Scegliete i colori. Ogni tratto e ogni motivo hanno il loro colore, e si regola anche il colore di sfondo. Due colori sceglie uno dei 46 gruppi bicolori: le copie cambiano colore sotto le operazioni disegnate in rosso.
- Guardate il risultato da solo. Solo il disegno nasconde la cella, il reticolo e i simboli: resta soltanto il motivo.
- Stampate o esportate. In immagine per lo schermo, in PDF per la carta, oppure per il tessuto e la carta da parati con un raccordo senza giunture (vedi Stampare e tessere).
Cambiare regola non cambia il vostro disegno: si ripete in un altro modo. Lo stesso tratto a mano libera diventa un rosone, un caleidoscopio o un motivo sparso a seconda del gruppo scelto.
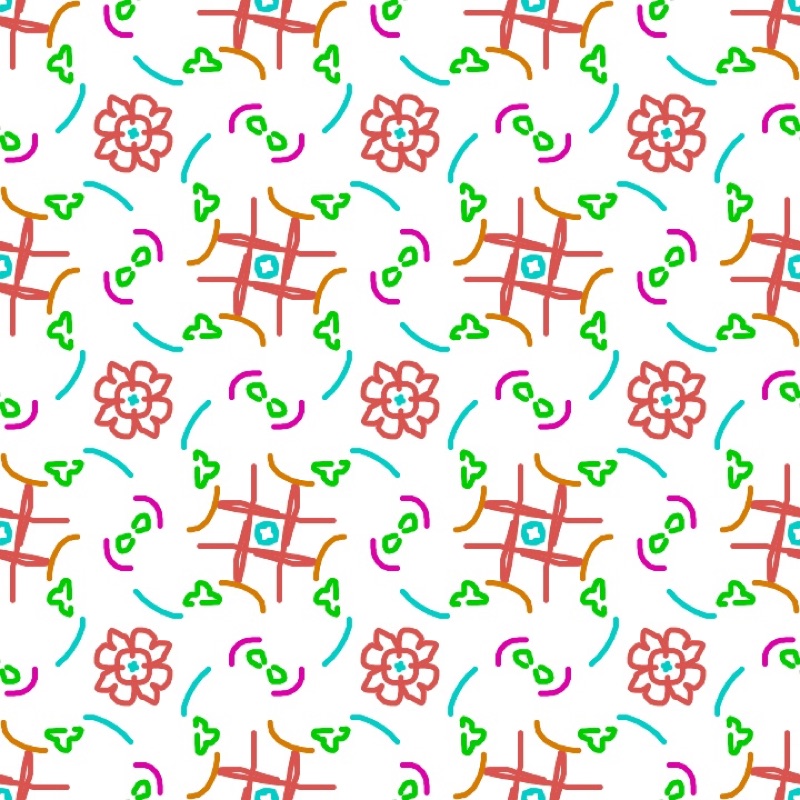
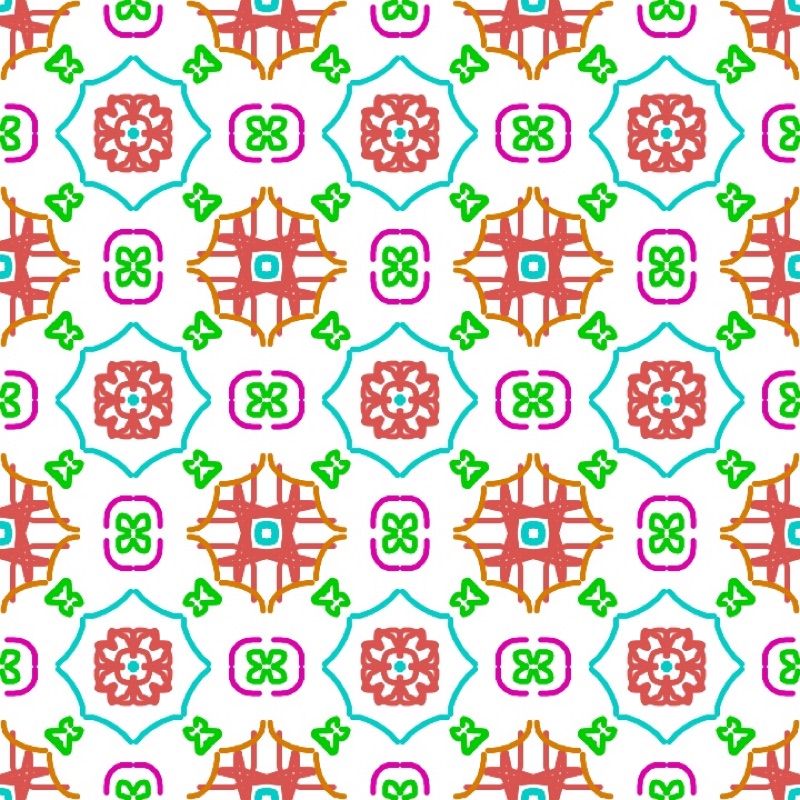
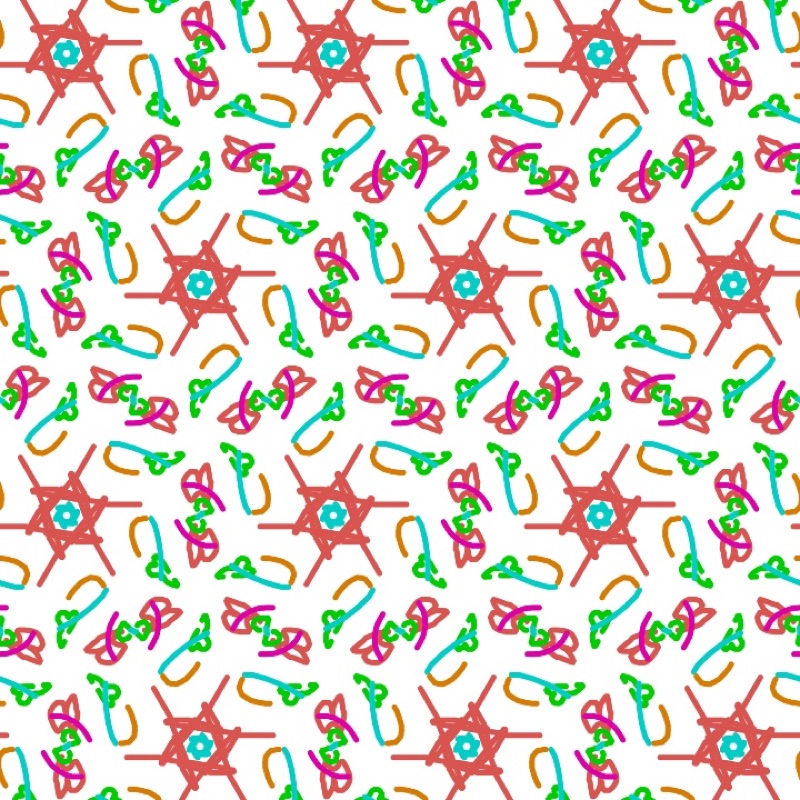
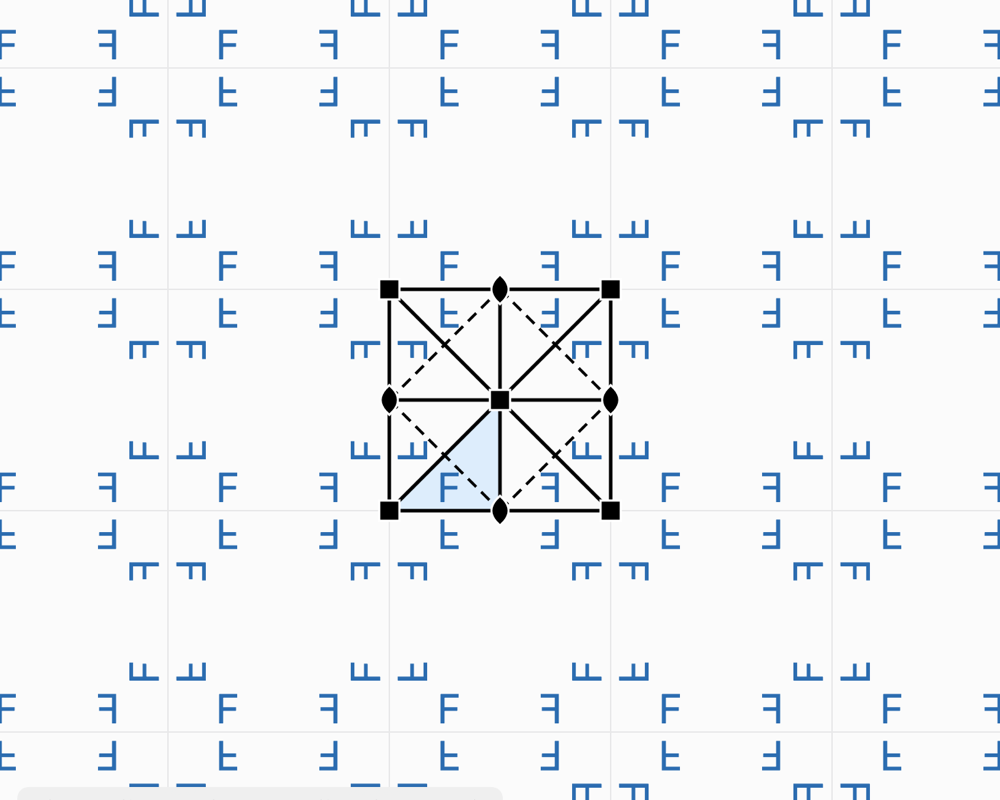
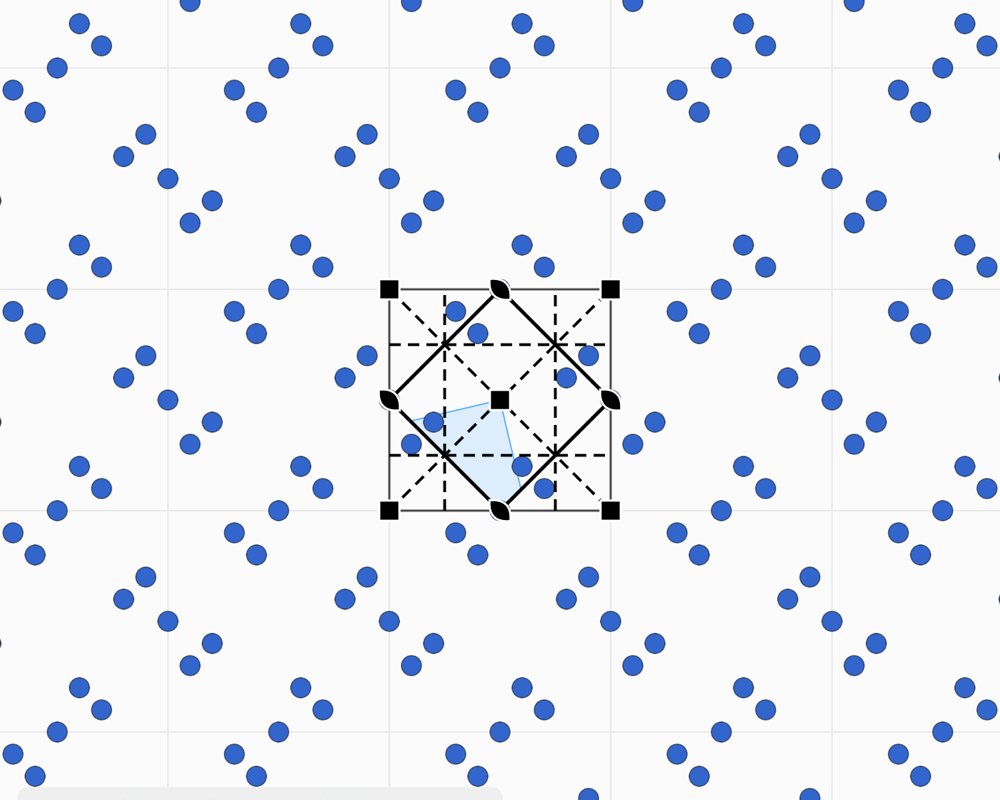
Gli strumenti sono quattro. Seleziona sposta un motivo o un tratto con tutte le sue copie, Motivo posa un motivo, Disegno traccia a mano libera e Gomma cancella ciò che tocca. Un motivo asimmetrico, come la lettera F, mostra che cosa fa ciascuna operazione: ruotato dalle rotazioni, capovolto dagli specchi. Su una posizione speciale le copie si sovrappongono, e un motivo meno simmetrico del suo sito lo rende visibile. Il pannello laterale elenca le operazioni del gruppo e propone i suoi sottogruppi e supergruppi con la stessa cella. In Visualizzazione, l'Estensione mostra il Piano intero (predefinito) oppure una Porzione di colonne × file di celle, da 1 × 1 a 12 × 12, inquadrata e ritagliata al bordo delle celle: utile per mostrare una sola cella, o un blocco di 2 × 2 alla lavagna.
Ritrovare la regola di un pavimento. Mettete sotto il motivo la fotografia di un pavimento, di un tessuto o di una stampa. Regolatene posizione, dimensione, rotazione e opacità, e fate coincidere la cella con la ripetizione della foto. Provate poi i gruppi, finché i simboli non cadono sui centri e sugli specchi del modello. Gli esercizi di riconoscimento del tutor allenano l'occhio.
I fregi: i 7 gruppi di una striscia
Che cosa dice la teoria
Un fregio, una bordura, un ricamo o una fila di piastrelle si ripetono in una sola direzione. Le simmetrie possibili di una striscia sono meno numerose: soltanto sette gruppi. Conway ha dato loro nomi che si ricordano camminando, ispirati alle orme che si lascerebbero: il salto, il passo, il passo strisciato, il salto con giravolta… Il fregio p11g, per esempio, è la traccia dei passi nella neve, uno slittamento lungo la striscia.
In Laue
Il selettore Tassellazione | Fregio | Rosone passa ai fregi; il menu Gruppo propone allora i sette, con il loro simbolo, il loro orbifold e il loro nome di Conway. La striscia è disegnata su un'altezza pari al parametro b della cella. Tutti gli strumenti della tassellazione vi si applicano.
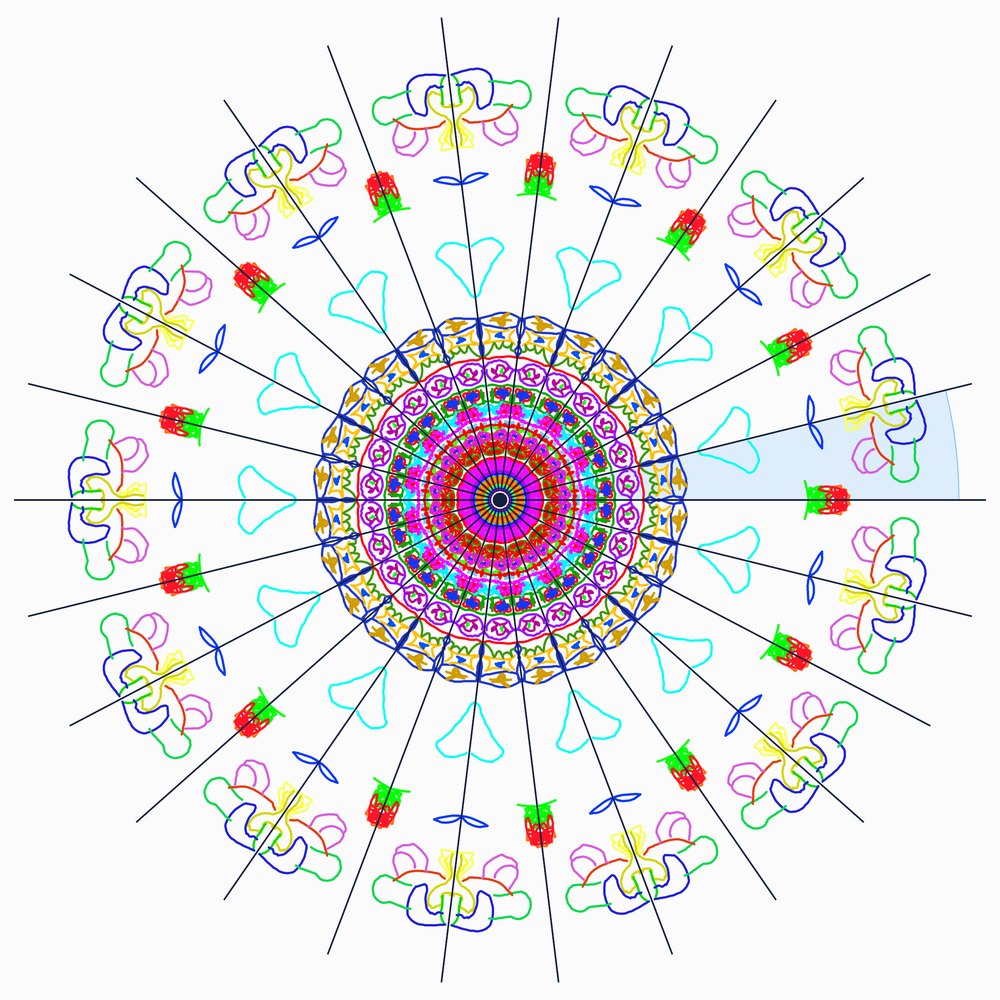
I mandala e i rosoni
Che cosa dice la teoria
Un rosone, una vetrata, un fiore, un mandala non si ripetono su tutto il piano: il loro motivo gira attorno a un punto. Leonardo da Vinci aveva notato che una figura finita ha soltanto due tipi di simmetria:
- Cₙ: solo n rotazioni. I bracci girano tutti nello stesso verso, come una girandola.
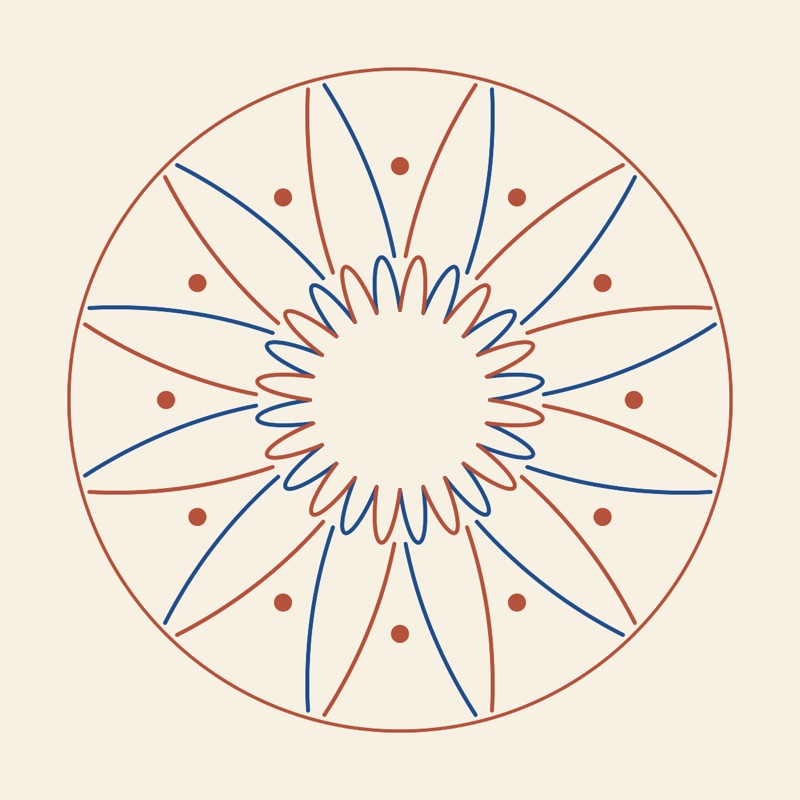
- Dₙ: n rotazioni e n specchi passanti per il centro, come una stella o il rosone di una cattedrale.
A differenza delle tassellazioni, ogni ordine è permesso: 5, 8, 12 o 13. È la restrizione cristallografica vista al contrario. Una figura isolata può avere una simmetria di ordine 5, una tassellazione periodica mai. I quasicristalli di Penrose, invece, hanno al centro rosoni di ordine 5 o 10.
In Laue
Il selettore Tassellazione | Fregio | Rosone («Mandala» quando l'uso è Design) apre il laboratorio. Il contatore Ordine sceglie n, da 1 a 24, e l'interruttore Specchi passa da Cₙ a Dₙ. Disegnate o posate un motivo nel settore grigio, il dominio fondamentale: ogni tratto viene copiato attorno al centro. Un motivo posato su uno specchio o al centro vi si aggancia e ha meno copie, come indica l'elenco dei motivi (simmetria di sito e numero di copie). Zoom, o il pizzico, ingrandisce la figura per disegnare i dettagli. Gli specchi guidano la mano; Elementi di simmetria li nasconde. Due colori alterna i settori, e l'immagine si esporta in PNG o in PDF vettoriale. Lo spessore e lo stile dei tratti (continuo, tratteggiato, punteggiato, polvere di sabbia con il suo raggio di caduta) si regolano sotto l'elenco delle linee, nei laboratori Tassellazione e Rosone.
La diffrazione
Che cosa dice la teoria
Le distanze tra gli atomi, dell'ordine dell'ångström (10−10 m), sono mille volte troppo piccole per la luce visibile. Si illumina quindi il cristallo con un'onda di lunghezza paragonabile: raggi X, neutroni o elettroni. Ogni atomo diffonde un po' dell'onda. Poiché il cristallo è periodico, queste onde si sommano solo in certe direzioni, dove formano macchie nette, le riflessioni. Altrove si annullano.
- La geometria dà la cella. Si vede il cristallo come famiglie di piani paralleli, indicati dai loro indici di Miller (h k l) e distanti d. Una famiglia riflette l'onda quando 2 d sin θ = n λ: è la legge di Bragg. Ogni riflessione corrisponde a un nodo del reticolo reciproco, a distanza 1/d dall'origine. Misurare le direzioni delle riflessioni significa quindi misurare il reticolo.
- Le intensità danno gli atomi. L'intensità di una riflessione dipende dalla posizione e dalla natura degli atomi, attraverso il fattore di struttura F. Ogni atomo vi contribuisce con un'onda, sfasata secondo la sua posizione; la loro somma rende la riflessione forte o debole.
- Le estinzioni danno il gruppo. Alcune riflessioni sono nulle qualunque siano gli atomi. Un reticolo centrato estingue famiglie intere; un asse elicoidale o un piano di slittamento ne estingue altre. Queste assenze sistematiche rivelano il tipo di reticolo e una parte del gruppo spaziale.
- La classe di Laue. La figura di diffrazione è sempre centrosimmetrica (legge di Friedel). Mostra quindi il gruppo puntuale con l'aggiunta di un centro: la sua classe di Laue, una delle 11 dello spazio o delle 6 del piano.
La misura dà l'intensità di ogni riflessione, ma non la fase della sua onda. Eppure servono entrambe per risalire all'immagine degli atomi, mediante una sintesi di Fourier. È il problema delle fasi, al centro della risoluzione delle strutture. La funzione di Patterson, che fa a meno delle fasi, mostra i vettori tra gli atomi anziché gli atomi stessi.
Le formule
Il reticolo reciproco e la distanza tra piani:
La legge di Bragg, e il suo equivalente, la condizione di Laue (sfera di Ewald, ):
Il fattore di struttura e l'intensità:
La densità elettronica, e la funzione di Patterson che fa a meno delle fasi :
In Laue
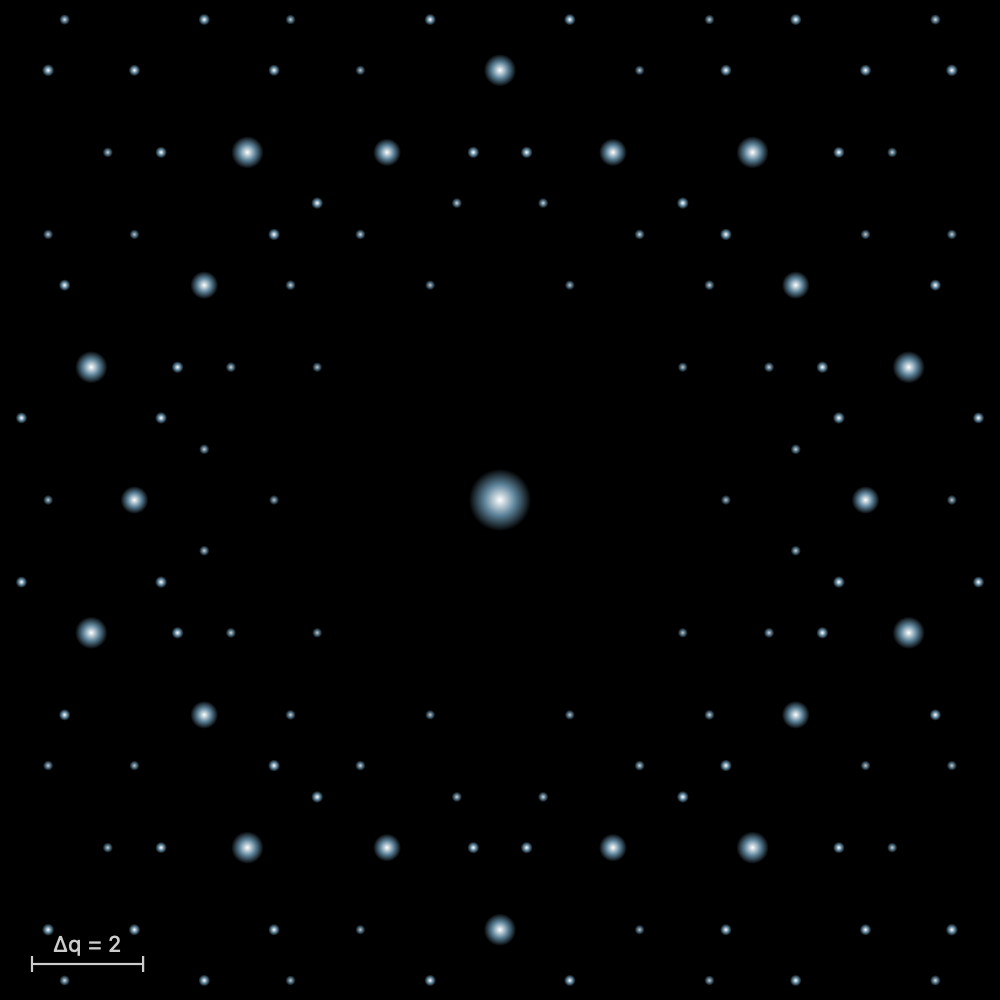
Ogni laboratorio del piano ha il suo pannello di diffrazione. Per una tassellazione: le riflessioni (h k), la loro intensità |F|², le estinzioni sistematiche segnate da un anello e la classe di Laue. Per un quasicristallo: i picchi di Bragg, oppure l'intera mappa di intensità in scala logaritmica.
Il pulsante di ingrandimento apre la figura in grande. Vi si zooma fino a ×64 (pizzico, pulsanti, doppio clic sul punto da ingrandire) e ci si sposta trascinando. A ogni zoom la regione visibile viene ricalcolata: compaiono picchi più deboli, la mappa si fa più fine, e oltre ×3 ogni riflessione porta i suoi indici. Luminosità e Contrasto fanno emergere i picchi deboli. La figura si esporta in PNG o in PDF vettoriale, e le riflessioni in CSV.
La Sintesi di Fourier fa il cammino inverso: ricostruisce il motivo a partire dalla sua diffrazione. Con le fasi vere il motivo ritorna; con fasi nulle o casuali no. È il problema delle fasi, visibile a colpo d'occhio. La mappa di Patterson mostra i vettori tra i motivi.
I quasicristalli
Che cosa dice la teoria
Nel 1982 Dan Shechtman osservò una lega di alluminio e manganese che diffrangeva in picchi netti, come un cristallo, ma con una simmetria di ordine 10, proibita dalla restrizione cristallografica. Non era un errore: la materia può essere ordinata senza essere periodica. Si parla di quasicristalli (premio Nobel per la chimica 2011). Le tassellazioni di Penrose, scoperte dai matematici negli anni Settanta, ne sono il modello a due dimensioni: due rombi che ricoprono il piano senza mai ripetersi.
Il segreto è una dimensione nascosta. Un quasicristallo è la sezione di un cristallo di dimensione superiore, proiettata sul nostro spazio con un'inclinazione irrazionale. La tassellazione di Penrose deriva così da un reticolo a cinque dimensioni. Si tengono i punti di questo reticolo che cadono vicino a un piano, entro una «finestra» dello spazio perpendicolare, e li si proietta. Poiché il reticolo di partenza è periodico, la diffrazione conserva picchi netti; poiché la proiezione è irrazionale, il risultato non si ripete mai.
La stessa costruzione si ottiene con le griglie di de Bruijn, con una famiglia di rette parallele per direzione e una tessera per incrocio, oppure, per Penrose, per inflazione: ogni tessera si suddivide in tessere più piccole, nel rapporto della sezione aurea. Spostare il taglio si chiama un fasone: qua e là alcune tessere si ribaltano, e la tassellazione resta valida. Le stesse idee valgono per insiemi più singolari, come i punti visibili di un reticolo, quelli che nulla nasconde all'origine. Non sono mai periodici, hanno buchi di ogni dimensione, eppure la loro diffrazione è fatta soltanto di picchi netti.
Queste tassellazioni hanno anche una storia artistica. I girih, decorazioni a linee intrecciate dell'architettura persiana e islamica, sono tracciati su tessere nascoste. Quelli del santuario di Darb-i Imam, a Isfahan (1453), seguono quasi esattamente una tassellazione di Penrose, cinque secoli prima di Penrose (Lu e Steinhardt, Science, 2007).
In Laue
Il laboratorio propone tre tassellazioni: Penrose (ordine 10), Ammann–Beenker (ordine 8) e dodecagonale (ordine 12), costruite con le griglie oppure, per Penrose, per inflazione (Costruito con). I cursori Fasone spostano il taglio. Lo Spazio perpendicolare mostra dove cade ciascun vertice: passate sopra un vertice per ritrovarlo. Il pannello di diffrazione mostra i picchi o la mappa di intensità.
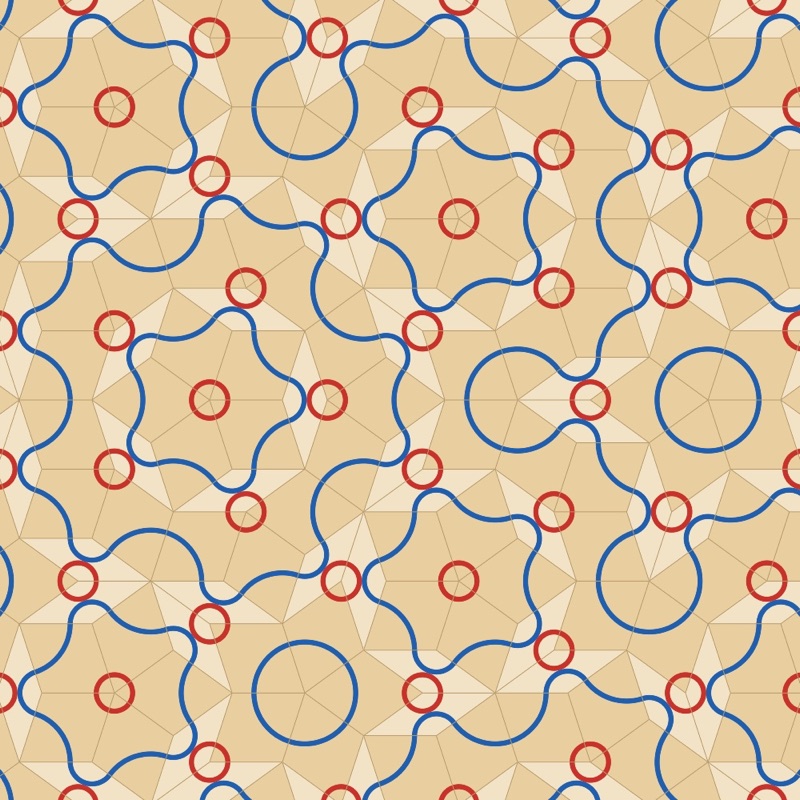
La sezione Tessere dà un colore a ogni tipo di tessera e regola i bordi (zero li nasconde). Il menu Decorazione posa linee che proseguono da una tessera all'altra: gli archi di Penrose, che disegnano le sue regole di accostamento, archi tra i punti medi dei lati, nastri che seguono le linee di de Bruijn, e intrecci girih a 36°, 54° o 72° dai lati. Disegna le tessere… apre una tessera in grande perché possiate tracciarvi le vostre linee e posarvi dei motivi. Tutto ciò che vi fate si ripete su ogni tessera dello stesso tipo, ruotato con essa, e un tratto che termina su uno dei punti segnati dei lati continua nella tessera vicina.
Il menu Motivo propone anche i punti visibili del reticolo quadrato o triangolare. Passate sopra un punto per vederne la linea di vista e il punto che lo nasconde. Il parametro k dà i punti k-liberi, di cui i punti visibili sono il caso k = 1.
Il diagramma di Laue
Che cosa dice la teoria
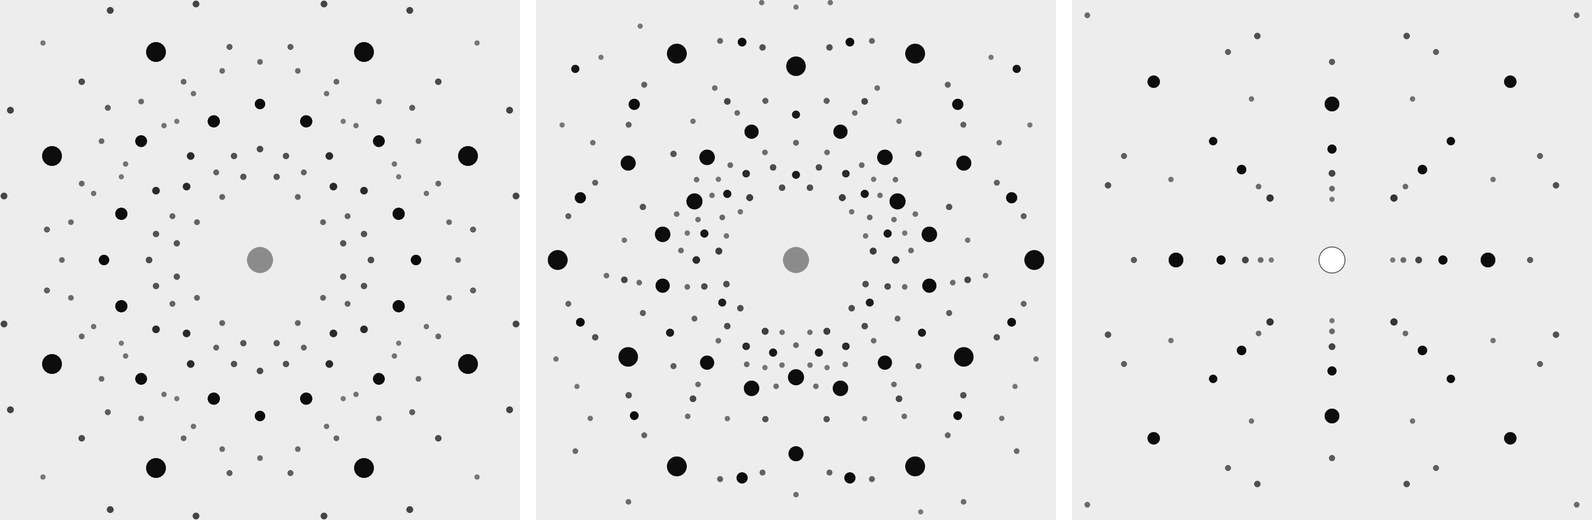
Nel 1912 Max von Laue ebbe l'idea di far passare dei raggi X attraverso un cristallo. Walter Friedrich e Paul Knipping fecero l'esperimento, sul solfato di rame e poi sulla blenda. Sulla lastra fotografica apparvero macchie disposte con regolarità. L'esperimento provava due cose insieme: i raggi X sono onde, e un cristallo è un reticolo di atomi. Laue ricevette il premio Nobel per la fisica nel 1914.
Il fascio è bianco: contiene tutte le lunghezze d'onda di una banda, e il cristallo resta immobile. Ogni famiglia di piani reticolari forma un angolo θ con il fascio. Sceglie in questo spettro la lunghezza d'onda che soddisfa la legge di Bragg e la rinvia in una direzione deviata di 2θ, dove lascia una macchia. I piani di una stessa zona, paralleli a uno stesso asse, danno macchie allineate su un'ellisse in trasmissione, su un'iperbole in riflessione.
La disposizione delle macchie mostra la simmetria del cristallo vista lungo il fascio. Un asse di ordine 4 parallelo al fascio dà un diagramma che si ripete a ogni quarto di giro. La diffrazione aggiunge sempre un centro di simmetria (è la legge di Friedel): il diagramma mostra quindi la classe di Laue, e non la classe cristallina. È l'uso principale del metodo: orientare un cristallo prima di tagliarlo.
Una macchia riunisce più armoniche. I piani (100), (200) e (300) rinviano λ, λ/2 e λ/3 nella stessa direzione. Quando la prima riflessione è estinta, la macchia esiste ancora grazie alle successive.
Da una macchia ai piani
Il diagramma si legge anche al contrario: da una macchia si risale alla famiglia di piani che l'ha prodotta. Si misura la posizione della macchia sulla pellicola, (x, y), e la distanza D fra il cristallo e la pellicola. Il raggio diffratto va dal cristallo alla macchia; forma con il fascio l'angolo 2θ, con tan 2θ = r/D, dove r è la distanza della macchia dal centro. La riflessione obbedisce alla regola dello specchio: la normale ai piani è la bisettrice dell'angolo fra il fascio incidente e il raggio diffratto. È quindi diretta secondo û − n̂, la differenza dei vettori unitari del raggio e del fascio. Le sue componenti sugli assi a, b e c della cella sono proporzionali agli indici (h k l).
Prendiamo il salgemma lungo [001], la pellicola a 40 mm e una macchia in (0, 30) mm, con b verso l'alto della pellicola. Allora û = (0; 30; 40)/50 = (0; 0,6; 0,8), n̂ = (0; 0; 1), e û − n̂ = (0; 0,6; −0,2), proporzionale a (0, 3, −1): sono i piani (0 3 1̄). Il reticolo F però estingue (0 3 1̄): la macchia viene dalla sua armonica (0 6 2̄). La lunghezza d'onda di ciascuna macchia non è nota: il diagramma di Laue dà la direzione dei piani, cioè l'orientazione del cristallo, e non le loro distanze. In laboratorio si riportano le macchie su una proiezione stereografica, con l'abaco di Leonhardt in trasmissione o di Greninger in riflessione, e si riconoscono gli angoli fra i piani.
Le formule
La legge di Bragg sceglie la lunghezza d'onda di ogni famiglia di piani, di distanza , che forma l'angolo con il fascio:
Su una pellicola piana alla distanza dal cristallo, in trasmissione, la macchia si trova alla distanza dal centro:
Da una macchia (x, y), con la pellicola alla distanza , alla normale dei piani, poi ai loro indici:
In Laue
Nel laboratorio Cristallo, Diagramma di Laue (scheda Diffrazione) apre un pannello sopra lo stereogramma. Un fascio bianco da 0,25 a 2,5 Å attraversa il cristallo nella direzione della vista. La pellicola è piana, di 100 mm di lato, a 40 mm dal cristallo. La scelta Pellicola la pone dietro il cristallo (Trasmissione, con un arresto del fascio al centro) o davanti (In riflessione, con il foro da cui passa il fascio). Quando si ruota il cristallo, le macchie si spostano. I pulsanti di Guarda lungo mettono un asse nel fascio. La dimensione e l'annerimento di una macchia seguono la sua intensità, che somma tutte le armoniche della banda. Il pulsante di ingrandimento del pannello apre il diagramma in grande: vi si sceglie la radiazione (raggi X con la tensione del tubo, o neutroni), la banda di lunghezze d'onda e la distanza della pellicola; si ingrandisce, e passando su una macchia se ne leggono gli indici, le armoniche, 2θ e d. Le macchie si esportano in CSV. Per verificare un calcolo fatto a mano, passando su una macchia nel diagramma ingrandito se ne leggono gli indici. Gli esercizi «Il diagramma di Laue del sale» e «Il diagramma di Laue del quarzo» fanno percorrere questo cammino passo dopo passo.
Lo spettro di polveri
Che cosa dice la teoria
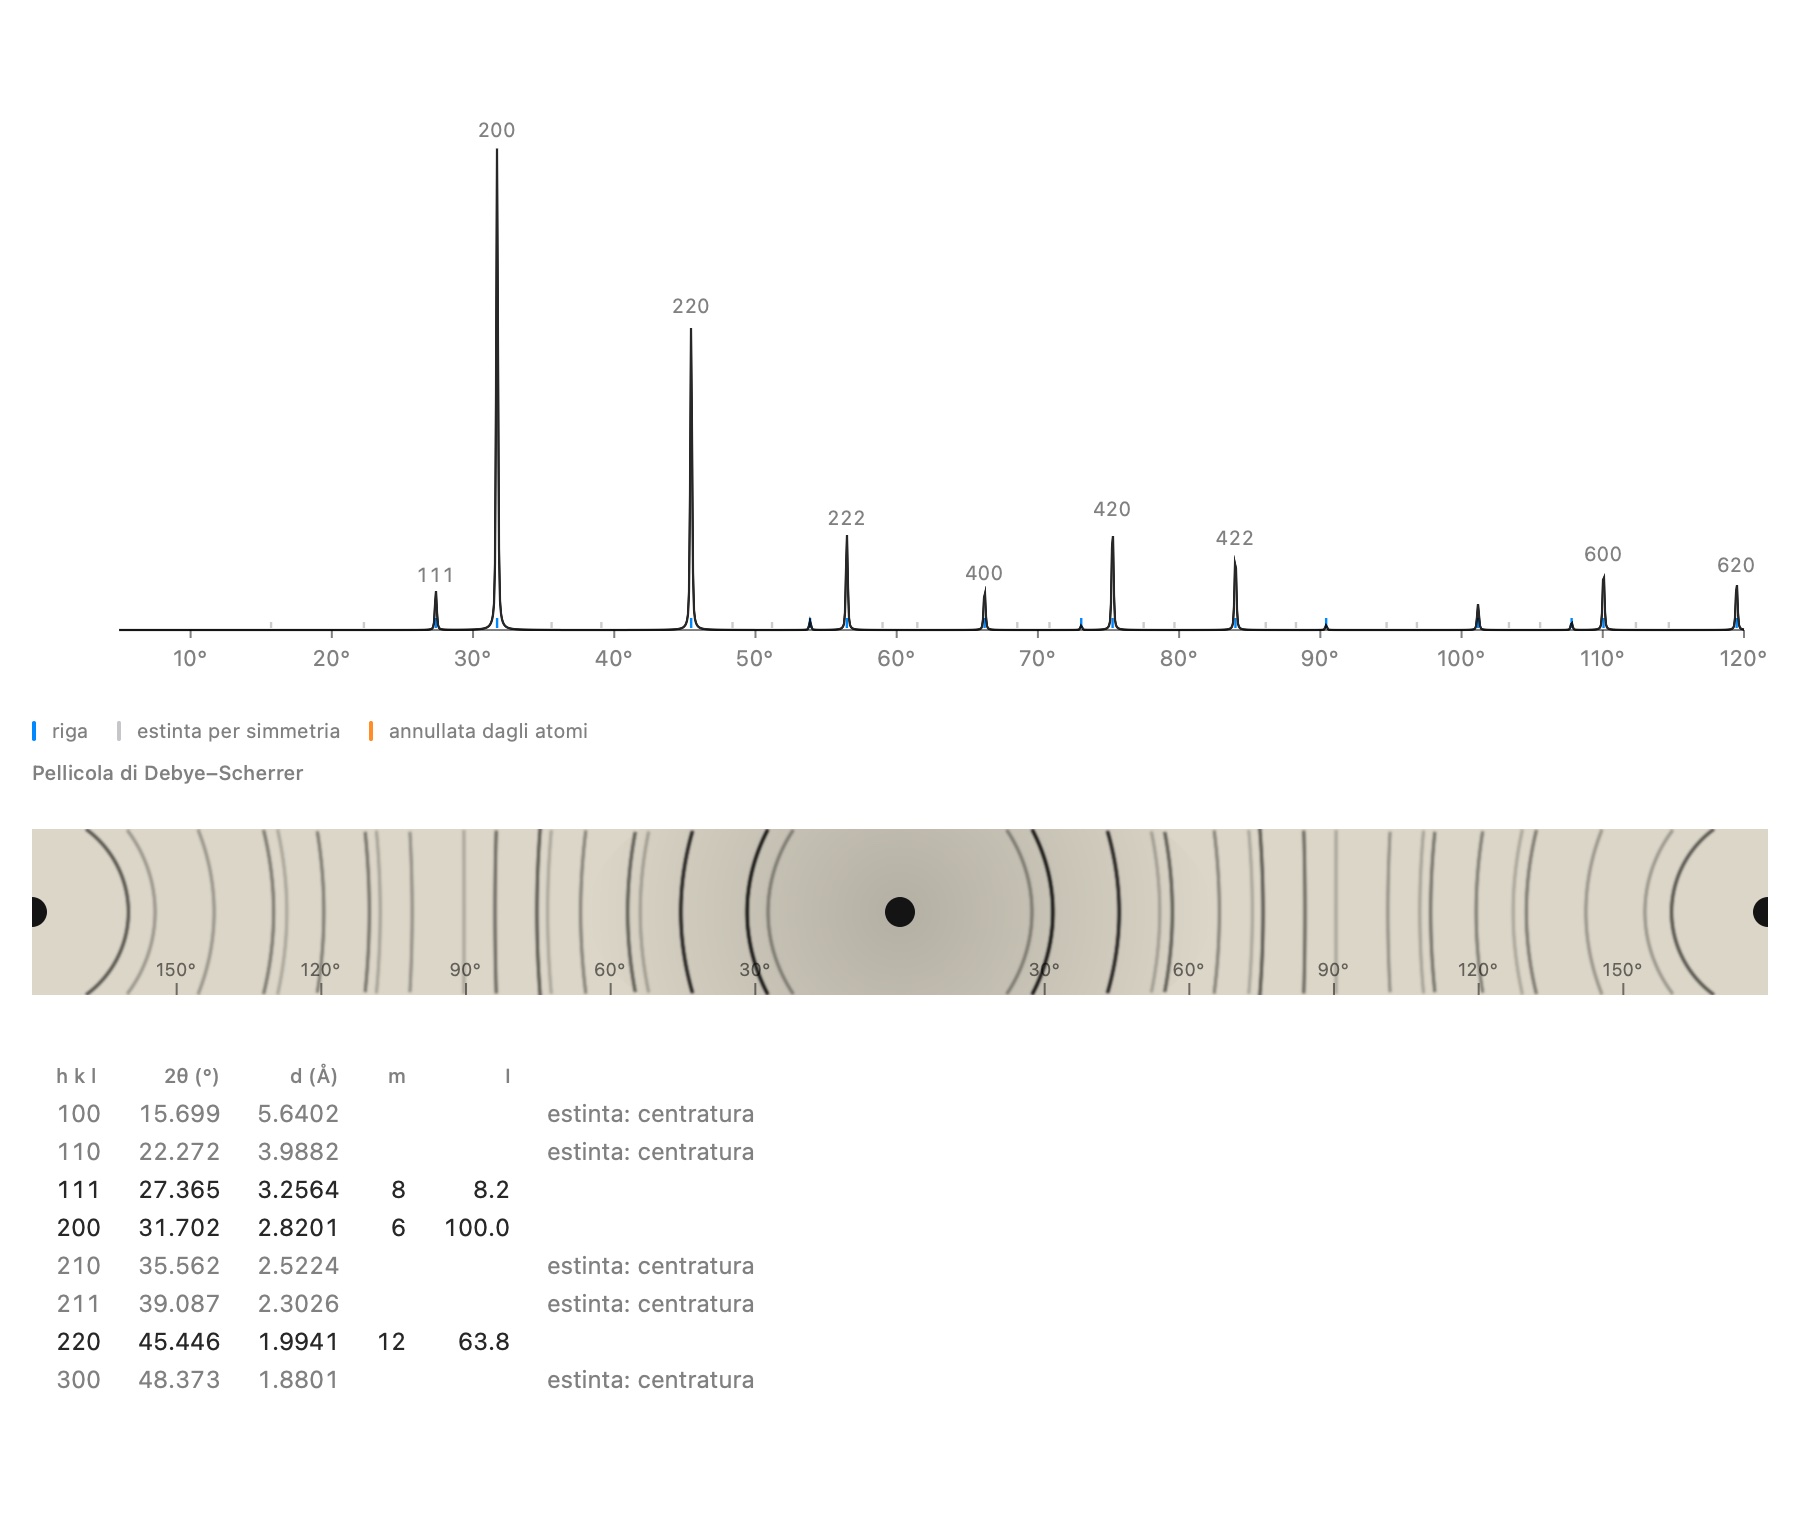
La maggior parte dei campioni non è un cristallo singolo ma una polvere: migliaia di piccoli cristalli orientati a caso. Ogni famiglia di piani vi trova sempre qualche cristallite ben orientata, così che ogni riflessione diventa un cono attorno al fascio, di semiapertura 2θ. Su una pellicola avvolta attorno al campione, nella camera di Debye–Scherrer, ogni cono lascia una coppia di archi. Un diffrattometro moderno misura l'intensità in funzione di 2θ: è lo spettro di polveri, l'impronta digitale di una fase cristallina.
Una riga dello spettro di polveri riunisce tutte le riflessioni con la stessa distanza d. La sua intensità dipende da più fattori:
- dal fattore di struttura;
- dalla molteplicità, cioè dal numero di riflessioni equivalenti (sei per 200 in un cubico);
- da un fattore geometrico, detto di Lorentz-polarizzazione;
- dall'agitazione termica degli atomi (il fattore B), che indebolisce gli angoli grandi.
Una riga può mancare per due ragioni molto diverse. Può essere estinta dalla simmetria, qualunque siano gli atomi: un centraggio, un asse elicoidale, un piano di slittamento. Può anche essere annullata dagli atomi stessi, come la riga 222 del diamante.
Le formule
L'intensità di una riga dello spettro di polveri, con la molteplicità e il fattore di Lorentz-polarizzazione:
In Laue
Nel laboratorio Cristallo, Spettro di polveri (scheda Diffrazione) mette sotto la vista lo spettro del cristallo, ricalcolato a ogni spostamento di un atomo. È calcolato con i fattori di diffusione atomica di Waasmaier e Kirfel per i raggi X, e con le lunghezze di diffusione coerente per i neutroni. Ingrandito, mostra le sue impostazioni (radiazione, lunghezza d'onda, riga Kα₂, B, larghezza dei picchi, 2θ massimo), la tabella delle righe e la pellicola di Debye–Scherrer. La tabella dice perché una riga manca: estinta dal centraggio, da un asse elicoidale o da un piano di slittamento, oppure annullata dagli atomi. Con Punti identici ogni atomo diffonde allo stesso modo: restano solo il reticolo e le posizioni, e le righe dispari del salgemma scompaiono, perché Na e Cl sono diventati indistinguibili. Le righe si esportano in CSV, la curva in .xy.
Una vera misura su polveri: l'affinamento
Che cosa dice la teoria
Una misura reale non assomiglia mai del tutto al calcolo. I picchi hanno una larghezza e una forma che dipendono dallo strumento e dal campione; si aggiunge un fondo, e lo zero dell'apparecchio è leggermente spostato. Con un anodo di rame, inoltre, ogni riga è raddoppiata dalla riga Kα₂. Il metodo di Rietveld confronta la misura punto per punto con uno spettro calcolato, e regola i parametri finché lo scarto non è il più piccolo possibile, ai minimi quadrati. Se ne ricava una cella precisa, spesso a 10−4 Å, e la prova che il modello descrive bene il campione.
Il profilo di una riga è modellato da una pseudo-Voigt, miscela di una gaussiana e di una lorentziana. La sua larghezza varia con l'angolo secondo la legge di Caglioti, e il fondo segue un polinomio di Čebyšëv. La qualità si giudica con due indici di accordo: Rwp, lo scarto pesato, e χ², che confronta questo scarto con il rumore di conteggio atteso. Un χ² vicino a 1 significa che il modello spiega la misura tanto bene quanto il rumore consente.
Le formule
La larghezza delle righe (Caglioti) e la somma minimizzata, con i pesi :
Gli indici di accordo ( punti, parametri):
In Laue
Nel visualizzatore dello spettro di polveri, la sezione Misura importa un file: due o tre colonne (2θ, intensità, deviazione standard) in .xy, .xye, .dat o CSV, un CIF di polveri o un file GSAS. La misura si sovrappone al calcolo (i punti, la curva calcolata in rosso, la differenza sotto). Si scelgono i parametri da affinare (scala, zero, spostamento del campione, fondo, larghezze, miscela, asimmetria, cella) e l'intervallo di 2θ, poi Affina avvia l'adattamento in due passate, in background. Laue mostra Rwp, χ² e la cella affinata; Applica la cella la scrive nel documento. Laue è stato validato così su una vera misura del campione di riferimento NIST di LaB₆: la cella certificata vi è ritrovata entro 3 × 10⁻⁴ Å.
Una polvere sconosciuta: l'indicizzazione
Che cosa dice la teoria
Se non si sa che cosa si è misurato, bisogna prima trovare la cella: è l'indicizzazione, che attribuisce degli indici (h k l) a ogni riga. Per una cella cubica è quasi un gioco. Gli 1/d² delle righe stanno nei rapporti degli interi h² + k² + l², e la successione degli interi presenti tradisce persino il reticolo. Per una simmetria più bassa bisogna cercare due o tre parametri alla volta, e il numero di soluzioni possibili cresce in fretta. La qualità di una soluzione si misura con la figura di merito M₂₀ di de Wolff: grande quando le righe cadono giuste e poche righe calcolate restano non osservate. Una volta trovata la cella, le righe assenti indicano i gruppi spaziali compatibili.
Le formule
Per una cella cubica, e la figura di merito di de Wolff (, righe calcolate fino alla 20ª riga osservata, lo scarto medio):
In Laue
La sezione Indicizzazione del visualizzatore trova i picchi della misura (segnati da triangoli arancioni). Cerca poi le celle cubiche, tetragonali, esagonali e ortorombiche che li spiegano, ordinate per M₂₀. Le celle monocline e tricline non vengono cercate. Per la cella scelta, Laue propone le famiglie di gruppi spaziali compatibili, le più restrittive per prime. Usa questa cella e questo gruppo li scrive nel documento, e l'affinamento può cominciare.
Le strutture a bande
Che cosa dice la teoria
In un atomo isolato, un elettrone ha diritto solo a pochi livelli di energia. In un cristallo, un numero immenso di atomi identici si avvicina: ogni livello si allarga in una banda, che conta tanti stati quante sono le celle. Un elettrone del cristallo è un'onda che percorre tutto il reticolo. Il suo stato è individuato da un vettore d'onda k, e la sua energia dipende da k. Poiché il reticolo si ripete, basta far variare k in una sola cella del reticolo reciproco: la zona di Brillouin.
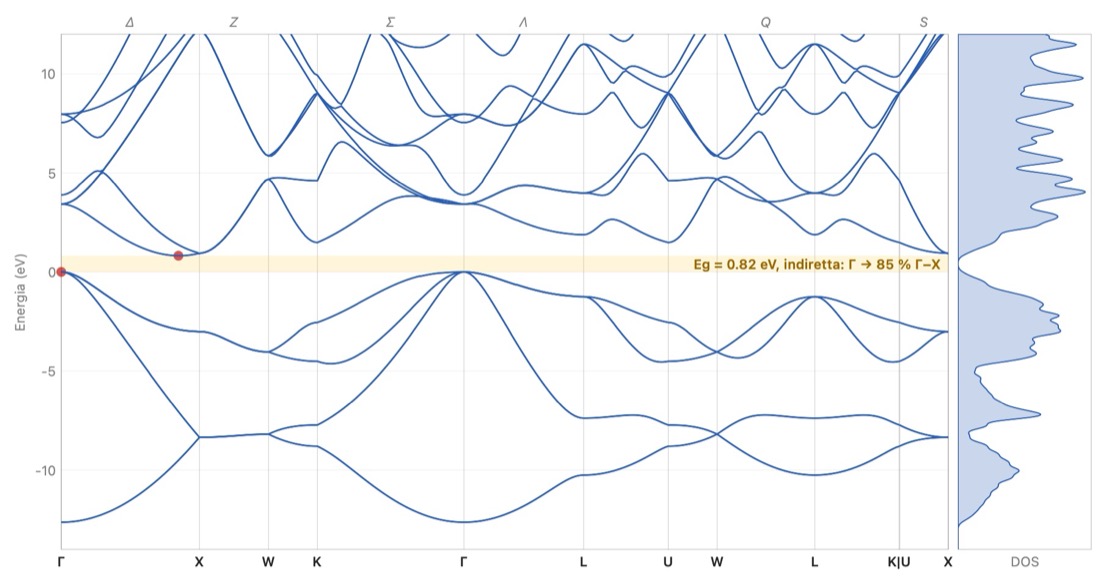
Le bande si tracciano lungo un percorso che collega i punti di alta simmetria della zona. Questi punti hanno nomi d'uso: Γ al centro, X al centro di una faccia quadrata, L al centro di una faccia esagonale. Anche le linee che li collegano hanno un nome: Δ da Γ a X, Λ da Γ a L, Σ da Γ a K.
Ogni banda accoglie due elettroni per cella, uno per ciascuno spin. Si riempiono le bande dal basso verso l'alto con gli elettroni di valenza:
- se l'ultima banda piena è separata dalla successiva da un intervallo vuoto, la banda proibita o gap Eg, il cristallo è un isolante (diversi eV, come il sale) o un semiconduttore (dell'ordine di 1 eV, come il silicio);
- se una banda è riempita solo in parte, gli elettroni si spostano senza sforzo: è un metallo. Il confine tra stati pieni e vuoti si chiama livello di Fermi.
Il gap decide quale luce viene assorbita. Un fotone la cui energia supera Eg può far passare un elettrone dalla banda di valenza alla banda di conduzione; un fotone meno energetico attraversa il cristallo. Il gap è diretto quando la cima della valenza e il fondo della conduzione stanno allo stesso k, come nell'arseniuro di gallio, in Γ. Il cristallo allora assorbe ed emette bene la luce: se ne fanno LED e laser. Altrimenti il gap è indiretto, come nel silicio, da Γ verso la linea Δ: serve in più una vibrazione del reticolo, un fonone, e il cristallo non emette quasi luce.
Le formule
L'energia di un elettrone libero, e la lunghezza d'onda oltre la quale un cristallo con gap non assorbe più:
In Laue
Nel laboratorio Cristallo, Struttura a bande (scheda Proprietà) mette accanto alla vista un piccolo diagramma a bande, con il valore del gap o la dicitura Metallo. Ingrandito, mostra la zona di Brillouin in rilievo con i suoi punti nominati, le bande lungo il percorso usuale e la densità degli stati. Per un semiconduttore o un isolante, la scheda Assorbimento dà la funzione dielettrica, l'indice di rifrazione, il coefficiente di assorbimento, la riflettività e il grafico di Tauc. Sono proposti tre metodi:
- lo pseudopotenziale empirico, adattato a misure ottiche, per quattordici semiconduttori con struttura del diamante o della blenda (Si, Ge, GaAs, InP, ZnS…): è il più fedele;
- il legame forte, per qualsiasi cristallo che abbia atomi: un primo sguardo, metallo o no, e la forma delle bande;
- il reticolo vuoto, elettroni liberi ripiegati nella zona, per capire da dove vengono le bande.
I gap calcolati si scostano spesso un po' da quelli misurati. Il pulsante Gap misurato alza le bande di conduzione fino al valore misurato: sono le «forbici». Le bande, la densità degli stati e lo spettro si esportano in CSV, i grafici come immagine. Gli esempi Silicio e Arseniuro di gallio si aprono direttamente sulle loro bande.
Le forbici, in parole semplici: nessun modello a bande dà la giusta larghezza della banda proibita (i calcoli della ricerca, con la DFT, la trovano dal 30 al 50 % troppo piccola; il tight binding a volte troppo grande), ma la forma delle bande è buona. Le forbici tagliano il diagramma a metà della banda proibita e fanno scorrere tutte le bande vuote in su o in giù, in blocco, fino al gap misurato; nient'altro cambia. Che cosa regola: l'energia a cui il cristallo comincia ad assorbire, quindi il suo colore e la sua trasparenza, e il suo indice di rifrazione, che cala quando il gap si apre. Il cursore Correzione del gap (forbici) va da −3 a +3 eV; Gap misurato lo regola quando il valore è noto (i semiconduttori dello pseudopotenziale e una ventina di cristalli comuni in tight binding: diamante, salgemma, corindone, quarzo, calcite, rutilo…). Lo spettro segue subito.
Una lega di due semiconduttori della tabella — Si₁₋ₓGeₓ, In₁₋ₓGaₓAs, GaAs₁₋ₓPₓ… — si calcola come un cristallo virtuale: i suoi fattori di forma sono la media di quelli dei due composti, pesata con le frazioni del sito condiviso. Nella scheda Costruzione, la sezione Lega fa scorrere x dall'uno all'altro, con la cella che segue la legge di Vegard. Vi si vede il gap di GaAs₁₋ₓPₓ passare da diretto a indiretto (verso x = 0,36; misurato 0,45) e, in Si₁₋ₓGeₓ, la valle di conduzione del germanio prendere il sopravvento su quella del silicio (verso x = 0,93; misurato 0,85). Il cristallo virtuale ignora il disordine: gli manca gran parte della curvatura del gap (In₀.₅₃Ga₀.₄₇As: 0,91 eV calcolati, 0,75 eV misurati), e dà una sola famiglia di fononi dove una lega vera ne ha due.
Un cristallo che non è cubico non ha lo stesso indice in tutte le direzioni: la calcite sdoppia le immagini perché la luce polarizzata perpendicolarmente al suo asse c vede l'indice ordinario nₒ = 1,658, e quella polarizzata lungo l'asse l'indice straordinario nₑ = 1,486. Il menu Polarizzazione della scheda Assorbimento mostra lo spettro per E ⊥ c (ordinario), E ∥ c (straordinario) o la Media delle polarizzazioni (tre assi per un cristallo biassico). La tabella Indice di rifrazione a 589 nm affianca la riga Misurato a due modelli: Dipoli puntiformi, dove ogni ione si deforma nel campo di tutti gli altri, e Bande, con la correzione del gap, dove gli elettroni circolano in tutto il cristallo. Laue segna come Consigliato quello che si è rivelato più vicino alla misura per quel tipo di cristallo: i dipoli per un cristallo ionico a gap largo (entro il 4 % su calcite, quarzo, corindone, salgemma…), le bande sotto 5 eV (semiconduttori, rutilo); le bande, invece, danno il segno giusto della birifrangenza nₑ − nₒ in tutti e cinque i cristalli uniassici provati.
La dispersione — l'indice che cambia con il colore — si legge sulla curva Indice di rifrazione n, estinzione κ: per i cristalli di cui è stata misurata (calcite, quarzo, corindone, rutilo, fluorite, salgemma, CsCl, blenda, diamante, SrTiO₃, silicio, GaAs), la curva Misurato vi si sovrappone tratteggiata, per la polarizzazione scelta. La tabella degli indici aggiunge la colonna V_d, il numero di Abbe: più è piccolo, più il cristallo apre la luce bianca in arcobaleno (diamante 55, rutilo 10, da cui il suo « fuoco »). Un'ultima riga dà la formula di Sellmeier a un termine del modello consigliato, pronta da incollare in un programma di progettazione ottica; l'esportazione Spettro ottico (CSV)… contiene anche l'indice misurato. Il modello tiene il numero di Abbe entro il 20 % per 11 raggi su 14: per progettare un'ottica, preferite la curva misurata.
In un metallo, il livello di Fermi attraversa delle bande: gli stati occupati riempiono una parte della zona di Brillouin, e la superficie di Fermi li separa dagli stati vuoti. È lei a decidere la conduzione, il calore specifico degli elettroni e la risposta a un campo magnetico. Nel visualizzatore, per un metallo nel legame forte o per gli elettroni liberi (reticolo vuoto), Superficie di Fermi la disegna nella zona, un colore per banda, con sotto la sua sezione con il piano che passa per Γ trasversalmente alla vista: ruotare la zona ruota la sezione. Gli elettroni liberi del rame danno una sfera, interamente dentro la zona; nel legame forte, si gonfia in colli che toccano le otto facce esagonali, nei punti L, come hanno mostrato le misure di Pippard (1957). Per l'alluminio e i suoi tre elettroni, la sfera libera trabocca nella seconda e nella terza zona: è la costruzione di Harrison.
Le vibrazioni del cristallo: i fononi
Che cosa dice la teoria
Gli atomi di un cristallo non sono immobili: vibrano attorno alla loro posizione, trattenuti dai loro legami come da molle. Una vibrazione si propaga in tutto il cristallo come un'onda, con vettore d'onda q; il suo quanto si chiama fonone. Come per gli elettroni, basta far variare q nella zona di Brillouin, e si traccia la frequenza lungo lo stesso percorso delle bande.
Un cristallo la cui cella primitiva contiene N atomi ha 3N rami:
- tre rami acustici, che partono da zero in Γ: tutta la cella si muove in blocco, e alle grandi lunghezze d'onda sono le onde sonore, una longitudinale e due trasversali;
- 3N − 3 rami ottici, in cui gli atomi di una stessa cella vibrano gli uni contro gli altri. In un cristallo ionico portano un dipolo e assorbono l'infrarosso.
In un cristallo ionico, una vibrazione ottica longitudinale crea inoltre un campo elettrico che la irrigidisce: la sua frequenza (LO) supera quella delle vibrazioni trasversali (TO). Lo scarto dipende dalle cariche degli ioni e dallo schermo degli elettroni.
I legami rigidi e gli atomi leggeri vibrano in fretta: il diamante sale a 40 THz, il salgemma non supera 8 THz. I fononi determinano il calore specifico e la conduzione del calore, e sono proprio loro che servono al silicio per superare il suo gap indiretto.
Le formule
Una catena di atomi di massa collegati da molle di rigidità , con passo :
In Laue
Nel visualizzatore della struttura a bande, la scheda Fononi traccia i rami lungo lo stesso percorso, con la densità degli stati delle vibrazioni, in THz, in cm⁻¹ o in meV. Per i semiconduttori tetraedrici studiati da Martin (Si, Ge, GaAs, InP…), le molle sono quelle del modello di Keating, adattate alle costanti elastiche. In un cristallo ionico (salgemma, fluorite, perovskiti…), gli ioni si attraggono e si respingono per effetto delle loro cariche: Laue aggiunge queste forze di Coulomb, e vicino a Γ il ramo ottico longitudinale sale sopra quelli trasversali, come mostrano le misure nell'infrarosso. Per gli altri cristalli, Laue mette molle universali tra vicini, secondo la natura del legame (covalente o metallico), e tiene insieme gli strati della grafite. È un primo sguardo ai rami, di cui si può regolare la rigidità per confrontarla con una misura. Un ramo tracciato sotto lo zero segnala una struttura che preferirebbe deformarsi: il titanato di stronzio, cubico a temperatura ambiente, si deforma proprio così al di sotto di 105 K.
La luce e il cristallo: infrarosso, Raman, birifrangenza
Che cosa dice la teoria
La luce visibile ha una lunghezza d'onda migliaia di volte più grande della cella: delle vibrazioni vede solo il centro della zona di Brillouin, Γ. Due modi di vederle:
- l'infrarosso è assorbito da un modo che fa vibrare un dipolo elettrico, quando ioni di carica opposta si muovono gli uni contro gli altri;
- la diffusione Raman cambia un poco il colore di un laser quando un modo deforma la nuvola elettronica, cioè la polarizzabilità.
La simmetria decide quali modi sono attivi. In un cristallo dotato di centro di simmetria, un modo non è mai attivo insieme nell'infrarosso e in Raman: è la regola di mutua esclusione. Il modo ottico del silicio si vede solo in Raman (520 cm⁻¹), quello del salgemma solo nell'infrarosso. Tra la frequenza trasversale TO e quella longitudinale LO, un cristallo ionico riflette quasi tutta la luce: è la banda dei reststrahlen, «raggi residui», con cui un tempo si isolava l'infrarosso lontano.
La simmetria decide anche come si propaga la luce visibile. Un cristallo cubico ha lo stesso indice in tutte le direzioni. Un cristallo tetragonale, trigonale o esagonale è uniassico: la luce che si propaga lungo c non si sdoppia, ogni altro raggio si divide in due, l'ordinario e lo straordinario. Gli altri cristalli sono biassici. La calcite, con i suoi gruppi CO₃ piatti e paralleli, è l'esempio più spettacolare: una riga vista attraverso un romboedro appare doppia.
Le formule
La funzione dielettrica di un cristallo ionico nell'infrarosso, e la relazione di Lyddane, Sachs e Teller:
Il colore di una pietra viene il più delle volte da una traccia: un centro di colore in un cristallo per il resto perfetto. Nel rubino, uno ione Cr³⁺ sostituisce circa un alluminio su cento; il campo elettrico dei suoi sei ossigeni separa i suoi livelli d, e lo ione assorbe il giallo-verde e il violetto: resta il rosso. Lo stesso cromo nel berillo, dove quel campo è più debole, assorbe il rosso: è lo smeraldo. Un elettrone intrappolato in una lacuna di cloro, un centro F, rende giallo il salgemma.
In Laue
Nel laboratorio Cristallo, scheda Proprietà, la sezione Centri di colore aggiunge uno ione di transizione al posto di un catione (Cr³⁺, Ti³⁺, V³⁺, V²⁺, Fe²⁺, Co²⁺, Cu²⁺), un centro F su un sito di anione o una banda nota (zaffiro blu, acquamarina, diamante rosa, varietà del quarzo). Laue ne ricava le bande di assorbimento, lo spettro trasmesso e il colore visto alla luce del giorno; la densità ottica regola lo spessore della pietra. Il difetto si vede nella vista 3D: lo ione al suo posto, del colore del suo elemento e cerchiato da un tratteggio, oppure la lacuna vuota con il suo elettrone. Gli esempi Rubino, Smeraldo, Zaffiro blu e Salgemma con centri F sono costruiti così.
Quando le bande sono state misurate in luce polarizzata (rubino, zaffiro blu), due riquadri mostrano i due colori del cristallo: luce polarizzata perpendicolarmente all'asse ottico (E ⊥ c) e lungo l'asse (E ∥ c). È il dicroismo che mostra un dicroscopio: il rubino rosso porpora e rosso aranciato, lo zaffiro blu violaceo e blu-verde. Dove la sezione d'urto dello ione è stata misurata (nel corindone), Laue dà anche la concentrazione, in atomi per milione (ppma), che produce questa densità ottica.
Per il rubino, la sezione mostra anche l'effetto Zeeman delle righe R, quelle del laser a rubino: in un campo magnetico lungo l'asse c, il livello fondamentale e i livelli da cui partono le righe si separano, e ogni riga si divide in componenti che si aprono a ventaglio quando il campo cresce, di circa 8 cm⁻¹ a 10 tesla. I tratti pieni (σ) si vedono in luce polarizzata perpendicolarmente a c, i tratteggi (π) lungo c; il loro spessore segue la loro intensità. È attraverso questi ventagli che si sono riconosciuti i livelli del cromo nel rubino.
Nel visualizzatore della struttura a bande, la scheda Infrarosso e Raman dà i modi in Γ, la loro degenerazione e che cosa li vede (Infrarosso, Raman o Silente), la riflettività infrarossa (per E ⊥ c ed E ‖ c in un cristallo uniassico), la classe ottica e gli indici nel visibile, calcolati con il metodo di W. L. Bragg (1924). Il tutor chiede quanti assi ottici ha un cristallo.
La temperatura: gli atomi che vibrano
Che cosa dice la teoria
Un cristallo non è mai immobile. Ogni atomo vibra attorno alla sua posizione, trattenuto dai suoi legami come da molle. Queste vibrazioni si scompongono in fononi, le onde della sezione Fononi; alla temperatura T, ciascuna è tanto più eccitata quanto più la sua energia hν è piccola rispetto a k_BT. Anche a 0 K resta un'agitazione: il moto di punto zero, imposto dalla meccanica quantistica.
Da queste vibrazioni derivano diverse grandezze misurabili. Il calore specifico C_v: ad alta temperatura ogni atomo immagazzina 3 k_B (legge di Dulong e Petit, 24,9 J/(mol·K) per mole di atomi); a bassa temperatura i modi si congelano uno dopo l'altro e C_v cala come T³ (Debye). La temperatura di Debye θ_D riassume in un solo numero la rigidità del cristallo: 343 K per il rame, 645 K per il silicio, oltre 2000 K per il diamante. Lo spostamento quadratico medio ⟨u²⟩ di ogni atomo indebolisce la diffrazione ad alti angoli: è il fattore di Debye–Waller, exp(−B sin²θ/λ²), con B = 8π²⟨u²⟩/3. Infine, secondo il criterio di Lindemann, un solido fonde quando √⟨u²⟩ raggiunge dal 10 al 15 % della distanza tra vicini.
Le formule
In Laue
Nel laboratorio Cristallo, scheda Simulazioni, la sezione Temperatura dà al cristallo una temperatura. Agitazione termica la porta a 293 K; il cursore e il campo in kelvin la regolano, da 0 a 1500 K. Viene salvata con il documento.
A partire dalle molle dei fononi, Laue ne ricava la temperatura di Debye (quella che dà lo stesso calore specifico a questa temperatura, e il suo valore ad alta temperatura), il calore specifico C_v, il fattore B di ogni elemento e il rapporto di Lindemann, in arancione quando supera il 10 %. Due curve seguono C_v e B da 0 a 1500 K, con la temperatura scelta segnata da un tratto.
Questa temperatura è la stessa ovunque. Lo spettro di polveri e il diagramma di Laue prendono allora il B di ogni elemento calcolato dalle vibrazioni, invece di un B unico: scaldando, le righe ad alti angoli si spengono. Anche il Monte-Carlo degli spin (sezione Magnetismo) gira a questa temperatura.
Atomi che vibrano nella vista 3D mette in moto il cristallo: ogni atomo si muove come vogliono i fononi a questa temperatura, una somma di onde con fasi estratte a caso. Il moto è rallentato circa mille miliardi di volte; le frequenze conservano i loro rapporti, i modi ottici vanno più veloci delle onde acustiche. Scaldando, l'agitazione cresce; a 0 K resta il moto di punto zero. Ampiezza mostra il moto così com'è, oppure tre o dieci volte più grande per vederlo da lontano.
Ellissoidi di spostamento disegna ogni atomo come ORTEP: l'ellissoide al cui interno si trova per una parte del tempo, 50 % per impostazione come nelle pubblicazioni; la Probabilità li ingrandisce o li riduce tutti insieme, conservandone le forme. I suoi assi sono quelli del tensore degli spostamenti quadratici medi dell'atomo, mediato sulla simmetria del suo sito: una sfera su un sito cubico, un ellissoide dove i legami lasciano l'atomo più libero in una direzione, come gli ossigeni del quarzo.
Le stesse molle danno le costanti elastiche del cristallo, ricavate dalla velocità del suono in quaranta direzioni, e il suo modulo di compressione B. Insieme al calore specifico, danno la dilatazione termica attraverso la relazione di Grüneisen, α = γ C_v / (3 B V). Il parametro di Grüneisen γ dice quanto le vibrazioni si irrigidiscono quando il cristallo si contrae; molle armoniche non lo conoscono, e lo inserite nel campo Grüneisen γ, come gli accoppiamenti del magnetismo. Vale 2 per impostazione predefinita, come per la maggior parte dei metalli e dei cristalli ionici; il silicio ha circa 0,5. Laue mostra α e la cella a questa temperatura, a partire da 293 K, dove di solito si misura una cella; lo spettro di polveri e il diagramma di Laue prendono questa cella, e le loro righe scivolano quando si scalda.
Le molle sono quelle dei fononi: un primo sguardo, non una misura. Il rame dà θ_D = 321 K e B = 0,48 Ų a 300 K (misurati: 343 K e 0,55 Ų), la fluorite B = 0,44 Ų per il calcio e 0,76 Ų per il fluoro (0,47 e 0,68); il silicio, di cui il modello di Keating irrigidisce i modi trasversali, risulta un po' troppo rigido. Le sue costanti elastiche, invece, tornano esattamente: Martin ha adattato le molle su di esse. Quelle del rame e del ferro sono troppo basse (B = 101 e 100 GPa, contro 137 e 170 misurati): molle centrali tra primi vicini non sanno fare di meglio, e la dilatazione che danno è di conseguenza troppo forte.
Il magnetismo: gli spin e l'agitazione termica
Che cosa dice la teoria
Alcuni ioni portano uno spin: i loro elettroni d non sono tutti appaiati. Mn²⁺ ne ha cinque, tutti paralleli (S = 5/2, regole di Hund), Ni²⁺ due (S = 1). Ogni spin è un piccolo magnete. Tra vicini, lo scambio J li spinge ad allinearsi (J positivo, ferromagnetismo) o a opporsi (J negativo, antiferromagnetismo). L'agitazione termica, invece, li disordina. Al di sopra di una temperatura critica, T_C per un ferromagnete o T_N (Néel) per un antiferromagnete, è lei a prevalere: il cristallo è paramagnetico. Al di sotto, si instaura un ordine che cresce raffreddando.
Il modello più semplice è il campo medio di Weiss (1907): ogni spin vede dei suoi vicini solo la media, come un campo magnetico. Dà la temperatura di ordinamento, la magnetizzazione che cresce al di sotto, la suscettività χ che al di sopra segue la legge di Curie–Weiss, e il salto del calore specifico alla transizione. Trascura le fluttuazioni, che ritardano l'ordine: sovrastima sempre la temperatura critica, spesso di un terzo o della metà.
Le formule
In Laue
Nel laboratorio Cristallo, scheda Simulazioni, la sezione Magnetismo pone un momento su alcuni siti: Spin degli ioni (regole di Hund) propone S per ogni ione di transizione 3d in base alla sua carica, e per i metalli ferromagnetici (Fe, Co, Ni) uno spin efficace ricavato dal momento misurato. Ogni sito è in su o in giù; il vettore di propagazione k (0, ½ o 1 su ogni asse) dice come cambia il segno da una cella all'altra. Le frecce degli spin compaiono nella vista 3D.
Laue raggruppa i vicini magnetici in gusci (J₁, J₂…, con la loro distanza e il loro numero); voi date J in meV per ciascuno. Gli accoppiamenti si misurano, in genere con la diffusione anelastica dei neutroni; qui non si calcolano. Laue mostra la temperatura di ordinamento del campo medio, θ di Curie–Weiss e il momento efficace. Segnala anche se un altro ordine della stessa cella comparirebbe prima. Curve di temperatura traccia l'ordine e la magnetizzazione, la suscettività (parallela, perpendicolare e su polvere) e il suo inverso, che taglia l'asse in θ, e il calore specifico.
Gli esempi MnO, NiO e MnF₂ (antiferromagneti) e il ferro α (ferromagnete) arrivano con accoppiamenti pubblicati e la temperatura misurata.
Il campo medio ignora le fluttuazioni; il Monte-Carlo le mostra. Agitazione termica (Monte-Carlo) fa tremare gli spin della vista 3D alla temperatura del cristallo, regolata nella sezione Temperatura: ben al di sotto di T_N, le frecce oscillano attorno all'ordine; avvicinandosi alla transizione, alcune regioni si disordinano; al di sopra, puntano in tutte le direzioni. Sotto, la magnetizzazione netta del campione si aggiorna in diretta, in μ_B per atomo e come frazione della saturazione, insieme all'ordine; un piccolo grafico pone un punto a ogni temperatura in cui il cursore della temperatura si ferma, sulle curve del campo medio: spostandolo lentamente attraverso la transizione, si traccia da sé la caduta della magnetizzazione del ferro, o l'ordine di un antiferromagnete la cui magnetizzazione resta nulla. Il campione simulato segue la vista: tante celle magnetiche per lato quante sono le celle mostrate; quando la vista è riempita, tre celle del cristallo per lato, o tutta la vista con il modulo Transizioni di fase. È periodico sui bordi. Ha almeno la dimensione richiesta dalla portata degli accoppiamenti, perché uno spin non incontri la propria copia dall'altra parte del bordo: sette celle per il ferro, i cui accoppiamenti si estendono su dieci gusci di vicini. Nella finestra delle curve, il pulsante Monte-Carlo riscalda migliaia di spin a partire dall'ordine e pone i suoi punti accanto alle curve del campo medio. La sua temperatura di ordinamento è più bassa, e più vicina alla misura: MnF₂ si ordina verso 70 K, contro 87 K in campo medio e 67 K misurati.
Un ordine magnetico ha una simmetria propria: le operazioni del gruppo spaziale che riportano ogni momento su se stesso, o sul suo opposto se vi si aggiunge l'inversione temporale 1′, che capovolge tutti i momenti. Formano un gruppo magnetico, uno dei 1651 gruppi di Shubnikov. La sezione Magnetismo lo nomina nelle due notazioni delle tabelle, BNS e OG (MnF₂: P4₂′/mnm′; MnO: Cc2/c, in cui la traslazione c/2 della cella raddoppiata inverte i momenti), e dice in quali direzioni ogni sito può portare il suo momento. Nella finestra delle curve, lo spettro di polveri di neutroni mostra ciò che vedono i neutroni, sensibili ai momenti: a colori, le righe magnetiche, tra quelle del cristallo per un antiferromagnete — il (½ ½ ½) di MnO, con cui Shull e Smart scoprirono l'antiferromagnetismo nel 1949.
In un magnete ordinato, una piccola deviazione di uno spin si propaga ai suoi vicini come un'onda: è un'onda di spin, e il suo quanto è il magnone, come il fonone lo è di una vibrazione. Nella finestra delle curve, Laue ne traccia l'energia lungo il percorso della zona di Brillouin, a partire dagli stessi accoppiamenti J. In un ferromagnete parte da zero come k² (il ferro); in un antiferromagnete, come k (MnF₂, MnO). L'anisotropia D, che fissa i momenti sul loro asse, apre un gap in fondo ai magnoni. Sono queste le curve che misura la diffusione anelastica dei neutroni, e da esse vengono gli accoppiamenti degli esempi.
L'anisotropia si vede anche sotto campo. Nella finestra delle curve, Laue traccia la magnetizzazione M in funzione del campo B, a bassa temperatura (5 % della temperatura di ordinamento), con il campo lungo i momenti e trasversale a essi. In trasversale, i momenti si inclinano a poco a poco verso il campo e M cresce in linea retta. Lungo i momenti, M resta dapprima quasi nulla; poi, al campo di spin-flop, i momenti ruotano di colpo perpendicolarmente al campo e M salta sulla retta precedente. Senza anisotropia, questa rotazione avviene già al campo più piccolo; più D è grande, più arriva tardi. Con D = 0,02 meV, MnF₂ ruota verso 9,5 T, contro 9,27 T misurati.
Il gruppo magnetico dice anche che cosa può fare il cristallo. Un momento netto è permesso solo se una direzione resta fissa sotto tutte le sue operazioni: è il caso di un ferromagnete, e degli antiferromagneti leggermente inclinati, ferromagneti deboli. L'effetto magnetoelettrico lineare, un campo elettrico che magnetizza il cristallo, richiede che il gruppo rompa insieme l'inversione spaziale e l'inversione temporale. La sezione Magnetismo dice se l'uno e l'altro sono permessi, e dà la forma del tensore magnetoelettrico α. L'esempio dell'ossido di cromo Cr₂O₃, cugino antiferromagnetico del rubino, è il caso da manuale: il suo gruppo R-3′c′ non contiene né l'inversione né l'inversione temporale, ma il loro prodotto; α vi ha due componenti, a nel piano e b lungo c. Dzyaloshinskii predisse l'effetto nel 1959 con questo solo argomento di simmetria, e Astrov lo misurò l'anno seguente.
Le transizioni di fase: simmetria rotta, ordine e disordine
Che cosa dice la teoria
Raffreddandosi, molti cristalli cambiano struttura senza fondere. Il titanato di bario BaTiO₃, cubico sopra 393 K, diventa tetragonale: i suoi ioni titanio si spostano tutti dalla stessa parte e il cristallo si polarizza, è ferroelettrico. In SrTiO₃, sotto 105 K, gli ottaedri TiO₆ ruotano un poco, alternativamente da una cella all'altra. Nell'ottone β, CuZn, rame e zinco occupano a caso i siti di un reticolo cubico a corpo centrato sopra 741 K; al di sotto, il rame prende i vertici e lo zinco i centri. Ogni volta la fase bassa conserva solo una parte delle simmetrie della fase alta: il suo gruppo spaziale H è un sottogruppo del gruppo G della fase alta. Una transizione si legge quindi passo dopo passo nell'elenco dei sottogruppi massimali di G, quelli che nessun altro sottogruppo separa da G.
Un sottogruppo perde o rotazioni o traslazioni. Se conserva tutte le traslazioni e perde rotazioni, è translationengleiche (t): la cella resta la stessa, e il cristallo si divide in domini di orientazione, i geminati, tanti quante sono le operazioni perse dal gruppo puntuale. Se conserva le rotazioni e perde traslazioni, è klassengleiche (k): la cella si ingrandisce, e il cristallo si divide in domini di antifase, spostati di una traslazione perduta. L'indice dice quante operazioni si perdono: 2 per il passaggio di CuZn da Im-3m a Pm-3m, che perde la traslazione del centraggio.
Landau (1937) descrive la transizione con un parametro d'ordine η, nullo nella fase alta e non nullo nella fase bassa: la polarizzazione di BaTiO₃, l'angolo degli ottaedri di SrTiO₃, la differenza di occupazione dei due siti di CuZn. L'energia libera si sviluppa in potenze di η, con i soli termini che la simmetria della fase alta permette. Se un termine cubico è permesso, la transizione è del primo ordine: η salta, come in Cu₃Au. Altrimenti può essere continua. Una distorsione si scompone in modi di simmetria, ciascuno legato a una rappresentazione irriducibile del gruppo alto; quello che porta il parametro d'ordine dice quale instabilità ha guidato la transizione. Cochran (1960) l'ha collegata alle vibrazioni: avvicinandosi alla transizione, la frequenza di un fonone, il modo soffice, scende verso zero, e la sua forma congelata è la fase bassa.
In una lega, l'ordine viene dall'energia delle coppie di vicini. Bragg e Williams (1934) ne hanno dato il campo medio: ogni sito vede la composizione media dei suoi vicini. Come per il magnetismo, trascura le fluttuazioni e sovrastima la temperatura di ordinamento; il Monte-Carlo le conserva. Il calore specifico e la suscettività dell'ordine culminano alla transizione, e il cumulante di Binder passa da 2/3, nella fase ordinata, a 0. Lo stesso modello descrive gli ioni che entrano nell'elettrodo di una batteria: la tensione della pila è il loro potenziale chimico, e fa un gradino là dove si ordinano.
Le formule
In Laue
Questo capitolo descrive il modulo Transizioni di fase, aperto dall'abbonamento. Nel laboratorio Cristallo, scheda Simulazioni, la sezione Transizioni di fase dà i sottogruppi massimali del gruppo del cristallo: simbolo, numero, t o k e indice. Un clic descrive il sottogruppo scelto: la sua cella, la sua origine, i suoi coniugati e i domini che si formano raffreddando, orientazioni × traslazioni. Sono proposti i sottogruppi k di indice da 2 a 4, quelli che ingrandiscono la cella al massimo quattro volte. Scendi porta il cristallo nel sottogruppo, nella sua impostazione standard: nuova cella, nuova origine, e ogni sito che si sdoppia riceve un numero (Ti, poi Ti_1 e Ti_2). L'operazione si può annullare, il percorso fatto resta visibile sopra l'elenco, e Risali torna indietro di un passo.
Una volta scesi, spostate gli atomi o digitate le posizioni di una struttura misurata: Laue misura la distorsione rispetto al gruppo più alto, in Å per ogni sito. Il cursore Mostrata la fa variare nella vista 3D, da 0 % (la struttura della fase alta) a 200 % (la distorsione ingrandita). La distorsione si scompone in modi di simmetria, ciascuno con il suo vettore d'onda (Γ, X, M, R…), la sua rappresentazione e la sua ampiezza. Laue nomina poi il parametro d'ordine: la sua rappresentazione, la sua dimensione, gli invarianti cubici e quartici, e se la transizione può essere continua (condizione di Landau) e restare commensurata (condizione di Lifshitz). Calcola anche i fononi della fase alta, ordinati per rappresentazione, e dice se il modo del parametro d'ordine è il modo soffice. Con le sue molle, BaTiO₃ trova davvero il suo modo polare instabile; in SrTiO₃ il modello non coglie l'instabilità degli ottaedri, e Laue lo dice.
Landau–Devonshire apre il modello di BaTiO₃ e PbTiO₃ con i coefficienti pubblicati: la polarizzazione e la permittività in funzione della temperatura, le tre transizioni di BaTiO₃ (392, 283 e 202 K), la frequenza del modo soffice tramite la relazione di Lyddane–Sachs–Teller, e il ciclo di isteresi alla temperatura scelta.
Per l'ordine–disordine, condividete il sito di un cristallo tra due elementi (ispettore del sito, Condividi questo sito con un altro elemento), poi scendete in un sottogruppo in cui quel sito si sdoppia: il ferro α con Cu 50 % e Zn 50 %, verso Pm-3m (ottone β); il rame con Cu 75 % e Au 25 %, verso Pm-3m di indice 4 (Cu₃Au). La sezione mostra allora l'ordine η, e Ordine–disordine… apre la finestra della lega. Date la temperatura di transizione (il valore misurato è proposto per CuZn, Cu₃Au, CuAu, FeCo e CuPd): Laue ne ricava l'energia di ordinamento V, traccia η secondo Bragg–Williams e secondo il Monte-Carlo e, con il Monte-Carlo, il calore specifico, la suscettività e il cumulante di Binder. Il Monte-Carlo di CuZn si ordina intorno a 0,8 della temperatura di campo medio, come prevede il modello di Ising. Alta risoluzione fa girare otto catene invece di due, con il doppio dei punti, per curve più lisce. Il cursore T e Metti quest'ordine nel cristallo danno a ogni sito l'occupazione del campo medio: le righe di sovrastruttura compaiono nello spettro di polveri, nette per Cu₃Au, deboli ai raggi X per CuZn, i cui due atomi hanno quasi lo stesso numero di elettroni.
L'esempio LiCoO₂ apre la tensione di inserzione: quando un cristallo porta uno ione mobile (Li, Na, Mg…), la sezione propone Tensione di inserzione…. Ogni sito è pieno o vuoto, con una repulsione V₁ tra primi vicini e V₂ tra secondi vicini; un Monte-Carlo in cui gli ioni entrano ed escono dà la tensione in funzione del riempimento x, la sua derivata dx/dμ e l'ordine in file. I valori predefiniti fanno fondere le file di litio a x = ½ intorno a 330 K, come misurato, con un gradino di tensione di circa 0,1 V. La finestra dice anche che cosa questo modello semplice non contiene.
Il modulo include infine il grande campione del Monte-Carlo magnetico: tutta la vista riempita di spin (vedi Magnetismo).
Confrontare con le banche dati
Che cosa dice la pratica
Un modello vale solo se confrontato con la misura. Per molti cristalli i valori accettati sono pubblicati in banche dati aperte: densità e indici misurati, gap e costanti dielettriche calcolati con la teoria del funzionale della densità (DFT). Questi calcoli sono preziosi ma non infallibili: i loro gap sono spesso troppo piccoli del 30-50 %. Bisogna quindi sempre sapere se un numero è stato misurato o calcolato.
In Laue
Nel laboratorio Cristallo, scheda Costruzione, la sezione Valori di riferimento apre una finestra che interroga, solo su vostra richiesta, Wikidata (densità e indici misurati), refractiveindex.info (indici misurati), AFLOW (gap e densità calcolati) e, con una chiave gratuita, Materials Project (gap, densità, ε∞, ε(0), indici calcolati). Laue invia soltanto la formula e il numero del gruppo spaziale. Ogni valore è mostrato con la sua natura (Misura o Calcolo), la sua fonte e un link, accanto al valore di Laue.
Il tutor
Che cosa dice la didattica
La simmetria si impara manipolandola, e sbagliando. Un esercizio utile verifica la risposta e dice perché è sbagliata. Dà suggerimenti senza svelare tutto, poi mostra la soluzione quando si è bloccati.
In Laue
La sezione Esercizi (Tutor) ha un selettore di pubblico (Design, Insegnamento, Scienza) e ordina gli esercizi per tema: primi passi, gruppi piani, fregi, quasicristalli, reticoli e densità, gruppi spaziali e classi, posizioni di Wyckoff, costruzione di strutture, diffrazione ed estinzioni, spettri di polveri, strutture a bande.
Un documento della sezione Esercizi (Tutor) si apre con il pannello del tutor: una consegna per passo, un pulsante Verifica e dei suggerimenti, uno alla volta. La verifica la fa il motore: qualsiasi posizione equivalente è corretta. Una risposta sbagliata viene spiegata, per esempio «Na1 è in 8c (simmetria di sito -43m), non in 4a», oppure, per un gruppo, che cosa il gruppo proposto ha in più o in meno rispetto al motivo. Dopo una risposta giusta, la soluzione spiega perché; esauriti i suggerimenti, Mostra la soluzione la mostra e permette di proseguire. Alcuni esercizi nascondono il gruppo o gli elementi di simmetria, perché trovarli spetta a voi.
Stampare e tessere
Che cosa dice la teoria
Un motivo da stampare deve raccordarsi senza giunture: il bordo destro di un modulo deve continuare esattamente il bordo sinistro del successivo. Per un reticolo rettangolare è il rapporto dritto. Per un reticolo centrato o esagonale, il modulo naturale si sposta da una fila all'altra: il mezzo salto fa scendere ogni colonna di mezzo modulo, e il rapporto a mattone sposta ogni fila. La nitidezza dipende dalla risoluzione: 300 punti per pollice per la stampa corrente, di più per il tessile fine.
In Laue
Stampa o tessuto… esporta il solo motivo, senza cella né simboli, a una dimensione fisica: si regola lo spigolo della cella in centimetri. I formati sono il PDF e l'SVG vettoriali, nitidi a ogni dimensione, e il PNG e il TIFF a 150, 300 o 600 dpi, con la risoluzione scritta nel file. Lo sfondo può essere trasparente. La dimensione è una pagina (da A4 ad A2, Letter, Tabloid), una dimensione libera o un rapporto senza giunture, dritto, a mezzo salto o a mattone. Per uno stampatore, il PDF riceve 3 mm di abbondanza, i segni di taglio e il profilo sRGB. Per la serigrafia, le separazioni danno una pellicola per colore, riunite in uno ZIP. L'SVG può avere un livello per colore. Il DXF, in millimetri, serve al taglio laser e al plotter. I menu Esporta danno anche la palette del motivo, per Adobe (ASE), GIMP e Inkscape (GPL) o Procreate. Un mandala ha una propria finestra di stampa, al suo diametro in centimetri.
Stampare un cristallo in 3D
Che cosa dice la teoria
Un modello che si tiene in mano si capisce in modo diverso da un'immagine: si contano i vicini di un atomo con la punta del dito. Una stampante 3D deposita il materiale strato per strato, dal basso verso l'alto. Richiede tre cose:
- un oggetto chiuso, cioè un volume senza buchi;
- una dimensione reale, in millimetri;
- un oggetto che stia in piedi: una punta sottile si rompe, un atomo isolato cade, e una parte inclinata di più di 45° circa ha bisogno di un supporto. I programmi che preparano la stampa (PrusaSlicer, Bambu Studio, Cura, OrcaSlicer) aggiungono da sé questi supporti, ad albero, adatti alla stampante e al materiale.
Due formati di file dominano. Lo STL è letto ovunque, ma non ha né colore né unità. Il 3MF, il formato attuale dei programmi che preparano la stampa, conserva i millimetri, i colori e più pezzi in un solo oggetto. Una stampante a più materiali può allora dare a ogni elemento il suo filamento.
In Laue
Nel laboratorio Cristallo, Stampa 3D… apre la finestra di stampa. Vi si sceglie:
- il formato, 3MF o STL;
- il numero di celle lungo a, b e c (una cella per impostazione predefinita);
- il Lato più lungo (mm) dell'oggetto;
- il Diametro dei legami (mm): 2,5 mm per impostazione predefinita, con un avviso sotto i 2 mm.
I legami che escono dall'oggetto non vengono mai stampati. Gli atomi non trattenuti da alcun legame vengono tolti, a meno di spuntare Tieni gli atomi non trattenuti da legami. Laue non aggiunge supporti: li si chiede al programma di stampa, i cui supporti ad albero si adattano bene a un modello a sfere e bastoncini.
L'anteprima mostra l'oggetto come sarà stampato, appoggiato sul piatto, con il numero di atomi e di pezzi. Se l'oggetto si separa in più pezzi, spesso basta aggiungere celle per collegarli. Esporta… salva il file.
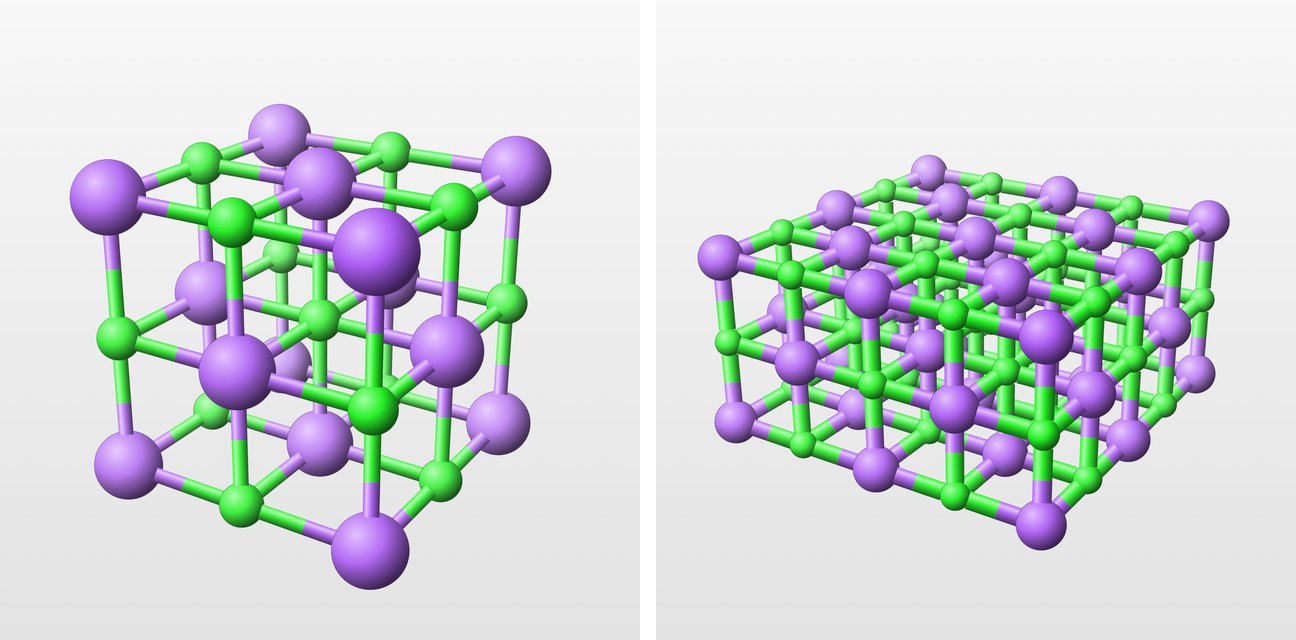
Presentare ed esportare
In Laue
Nel laboratorio Cristallo, Salva vista conserva l'orientamento, lo zoom e la visualizzazione; le viste salvate viaggiano con il documento. Presenta nasconde i pannelli e mostra le viste una dopo l'altra, con i tasti freccia. Esporta immagine salva la vista in PNG, per una diapositiva, o in PDF vettoriale, per un articolo o una dispensa, alla risoluzione fissata nelle impostazioni. Lo stesso menu salva un Video del giro (MP4): otto secondi in cui il cristallo fa un giro su sé stesso, attorno all'asse della cella più vicino alla verticale.