 Laue
指南 — 教学
本指南是一本手册。每一章都从理论开始:我们想要描述什么,为什么这样描述,以及要理解 App 所展示的内容需要知道些什么。接着是实践:在 Laue 中的什么地方可以找到它,以及如何使用。你可以按顺序阅读各章,把它当作一门小课程;也可以直接跳到需要的那一章。“课堂上”方框提出一项课堂活动,并指出中学生和大学生常见的难点。
开始之前:文稿、示例与设置
在 Laue 中
Laue 处理三类文稿,每一类都在自己的工作区中打开:晶体(三维)、平面图案(密铺、饰带或曼陀罗)以及准晶。工具栏中的新建菜单可以创建其中任意一种。如果窗口中还没有任何内容,新文稿就会取代它;否则会在新窗口中打开。这一行为可以在设置中调整。
文稿以 .laue 格式存储,这是一种可直接阅读的文本文件,在 Mac、iPad 和 PC 上完全相同,其格式说明已公开。每一项修改都可以用工具栏中的按钮撤销和重做,按钮的提示会说明它将撤回哪一项操作。
示例按钮会打开示例库,分为两栏:示例(十三种晶体、若干密铺、曼陀罗和准晶)以及练习(Tutor)。左侧列表让你一眼看到所有标题;点按一项,右侧会显示说明,打开则以界面语言将其打开为一个副本。你不会弄坏任何东西。
设置(在 Mac 上为 Laue › 设置菜单,在 iPad 上为齿轮图标)的第一项是用途,首次启动时会询问。设计用文字命名对称性,只显示图案本身;教学显示符号和对称要素;科学给出国际符号和衍射。没有任何功能被删去:改变的只是优先展示的内容。设置还决定新文稿的类型、三维视图打开时的外观、坐标的写法(小数或分数)、导出图像的分辨率、粉末衍射图样的初始参数,以及打开和保存文件的文件夹。
晶体工作区:侧栏
在 Laue 中
在晶体三维视图的左侧,侧栏把设置分为五个标签页,通过顶部的图标选择;当前标签页的名称显示在图标下方,每个窗口各自记住自己的标签页。
- 构建:晶体本身——空间群、晶胞、各个位置及其 Wyckoff 位置、组成、在线参考值,以及练习的检查。在列表或视图中选中一个原子,就会回到这个标签页,并打开它的检查器。
- 衍射:晶类的极射赤面投影图、粉末衍射图样和劳厄图。
- 性质:能带结构(包括声子和光学性质)以及色心。
- 模拟:磁性,从平均场到热运动。
- 视图:显示什么以及如何显示——晶胞、填满视图、原子大小、化学键、多面体、透视、缩放、对称要素、沿某一轴观察、精确到度的取向(在晶体坐标系中指向你的方向的极角 θ 和方位角 φ,以及绕该方向的旋转 ψ,可拖动滑块调节或直接输入),以及演示用的视图。
要求找出衍射的练习会把衍射隐藏起来:这时衍射标签页只保留极射赤面投影图。
点阵与晶胞
理论怎么说
晶体是一种原子排列,它在空间的三个方向上完全相同地重复。为了不必逐一列举数十亿个原子就能描述它,我们把它拆成两个概念。
- 点阵是使晶体保持不变的全部平移。它是一组点,不含原子:所有能找到完全相同环境的位置。
- 结构基元是放在每个点阵点上的东西:一个原子、一个分子或一组原子。
三个矢量 a、b、c 生成点阵,它们构成的平行六面体就是晶胞。晶胞的六个参数(长度 a、b、c 和夹角 α、β、γ)加上以这些矢量的分数表示的原子坐标,就足以重建整个晶体。这正是晶体学的巨大简约之处。
生成同一个点阵的三个矢量有无穷多种选法。我们按照两个有时相互冲突的标准来选择:
- 素晶胞只含一个阵点:它是可能的最小晶胞;
- 惯用晶胞顺应对称性,代价是有时更大。岩盐的晶胞是一个含有四个阵点的立方体(“面心立方”点阵);它的素晶胞则是一个夹角为 60° 的菱面体,掩盖了立方对称性。
International Tables,因而也包括 Laue,使用的是惯用晶胞。在空间中排列阵点的十四种方式就是布拉维点阵:简单(P)、体心(I)、面心(F)、底心(A、B 或 C)和菱方(R),分属七个晶系。晶系对晶胞施加约束:立方晶胞 a = b = c 且所有角均为直角,六方点阵 a = b 且 γ = 120°,依此类推。
公式
一个阵点,以及以分数坐标表示的任意一点:
度规张量 包含六个晶胞参数;由它可以求出距离、角度和体积:
在 Laue 中
在晶体工作区的构建标签页中,晶胞部分只显示晶系允许自由取值的参数:立方群只有 a,四方群或六方群有 a 和 c,三斜群则六个都有。更换群时,晶胞会随之调整。在输入框下方,Laue 会列出完整的六个参数。在视图标签页中,晶胞可在每个方向上显示 1、2 或 3 个晶胞,填满视图则显示围绕一个晶胞的宏观晶体,该晶胞画在中央:点阵一直延伸到视图边缘,晶胞数也不再起作用;在大型结构上缩小视图时,随距离淡化会让远处的原子融入背景。
对称性与点群
理论怎么说
对称操作是使物体保持不变的一种移动:旋转、镜面反映、对一点的反演,或它们的组合。一个物体的全部对称操作构成一个群:连续进行两个对称操作仍然是一个对称操作,而且每个操作都可以被撤回。
周期性施加了一个很强的约束,即晶体学限制定理:点阵只能有一次、二次、三次、四次或六次旋转轴。理由很简单。在点阵基中,把点阵映射到自身的旋转具有整数系数,因此它的迹也是整数。而转角为 2π/n 的旋转,其迹等于 1 + 2 cos(2π/n),只有当 n = 1、2、3、4 或 6 时才是整数。不存在五次对称的晶体,也无法用正五边形铺满地面。
保持一点不动的旋转、镜面和反演构成点群。它描述的是从远处看、看不见原子时的晶体:晶面的形状以及性质的各向异性。在限制定理的约束下,点群只有 32 个,分属从三斜到立方的 7 个晶系。根据诺伊曼原理,晶体的任何物理性质至少具有其点群的对称性。因此立方晶体在光学上是各向同性的,而压电性要求不存在对称中心。
点群用极射赤面投影来表示。用一个球面包住晶体,标出它的轴和镜面穿过球面的位置,再投影到赤道平面上。任意一个方向在图上都会连同它的全部副本一起出现:在立方群 m-3m 中有 48 个,对应同样多个等效取向。
公式
晶体学限制定理:在点阵基中,旋转 是一个整数矩阵,因此它的迹也是整数。
在 Laue 中
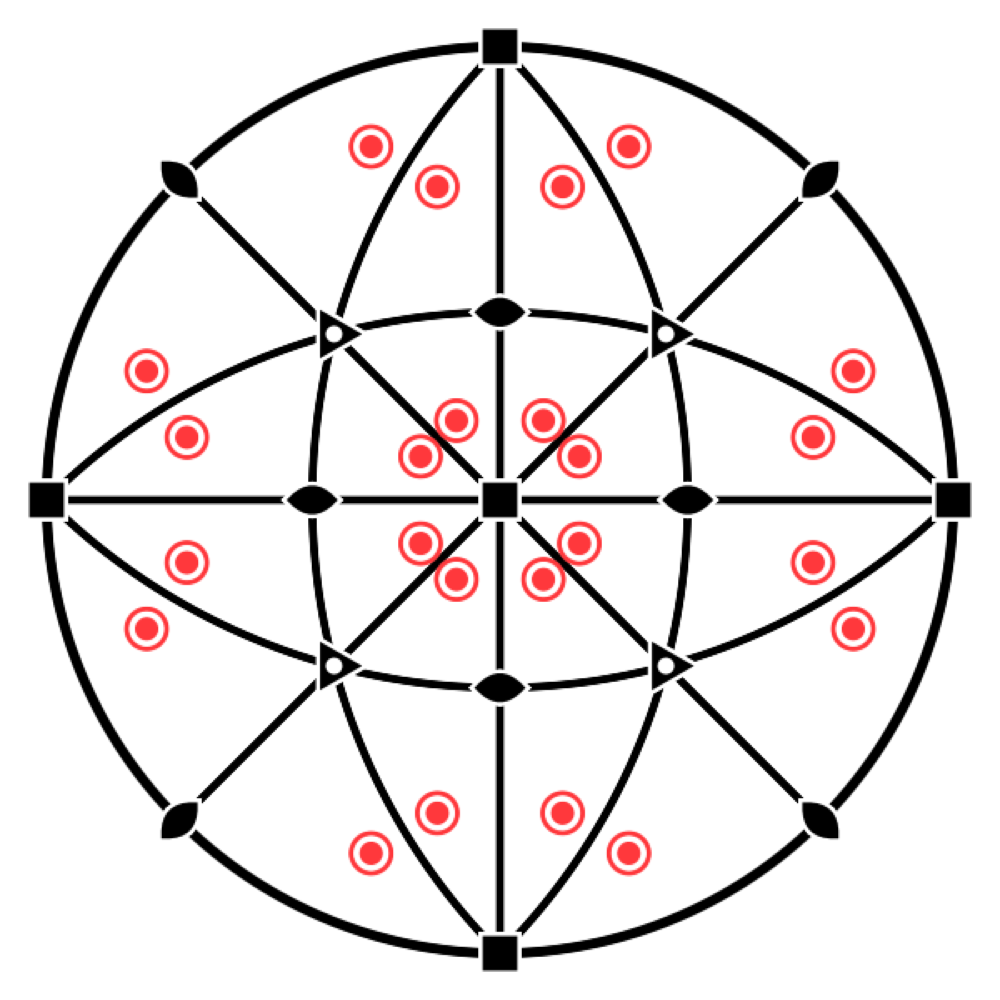
在晶体工作区中,极射赤面投影图开关会在视图下方显示点群的投影图,包括其对称要素和等效位置。选中某个位置时,投影图会显示该位置自身的对称性,即位置对称性。这是看清为什么金刚石中的原子具有 -43m 而不是 m-3m 对称性的最快方法:它缺少反演中心。
空间群
理论怎么说
空间群把点阵和点群结合起来,描述原子排列的完整对称性。它加入了一些在点对称中没有对应物的操作,因为这些操作把旋转或镜面与分数平移结合在一起:
- 螺旋轴 nₖ 先旋转 360°/n,再沿轴前进周期的 k/n,就像旋转楼梯(2₁、3₁、4₂、6₅…);
- 滑移面先作镜面反映,再平移半个周期,就像雪地上的脚印(a、b、c、n、d、e)。
每个操作记为 {R | t}:线性部分 R 之后接平移 t(Seitz 记号)。空间群共有 230 个。Hermann–Mauguin 符号这样为它们命名:先写点阵字母(P、I、F…),再写沿各主方向的对称要素。例如 Fm-3m 是岩盐的空间群,P2₁/c 是许多分子晶体的空间群。根据坐标轴和原点的选择,同一个群可以有多种写法:Tables 列出了 530 种“设置”,而 Hall 符号可以无歧义地描述其中每一种。
公式
以 Seitz 记号表示的一个操作:
例如沿 c 的 4₂ 轴:先转四分之一圈,再沿轴前进半个周期。
在 Laue 中
群字段接受编号(227)、简略或完整的 Hermann–Mauguin 符号(Fd-3m、P2_1/c)、设置(227:1)或 Hall 符号(Hall: -P 2ybc)。Tables 中的全部 530 种设置都能识别,字段旁边的列表也会把它们全部列出。
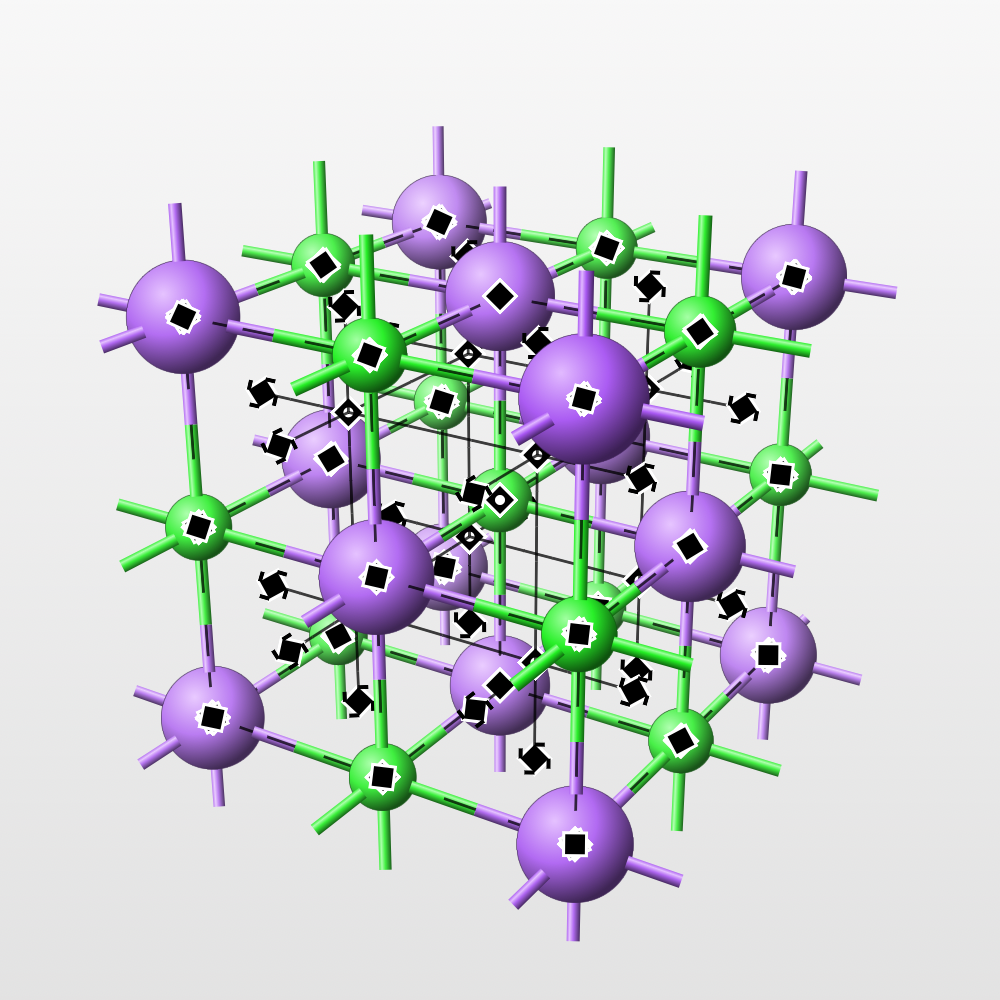
对称要素以 Tables 的符号绘制在三维视图中:旋转轴与螺旋轴、旋转反演轴、镜面与滑移面、反演中心。在对称要素中选择要显示哪些。由于一个立方晶胞含有几十条轴,阶次一行可以一次只显示一种阶次的轴(2、3、4 或 6)。对称要素和其他内容一样,会被原子遮挡。
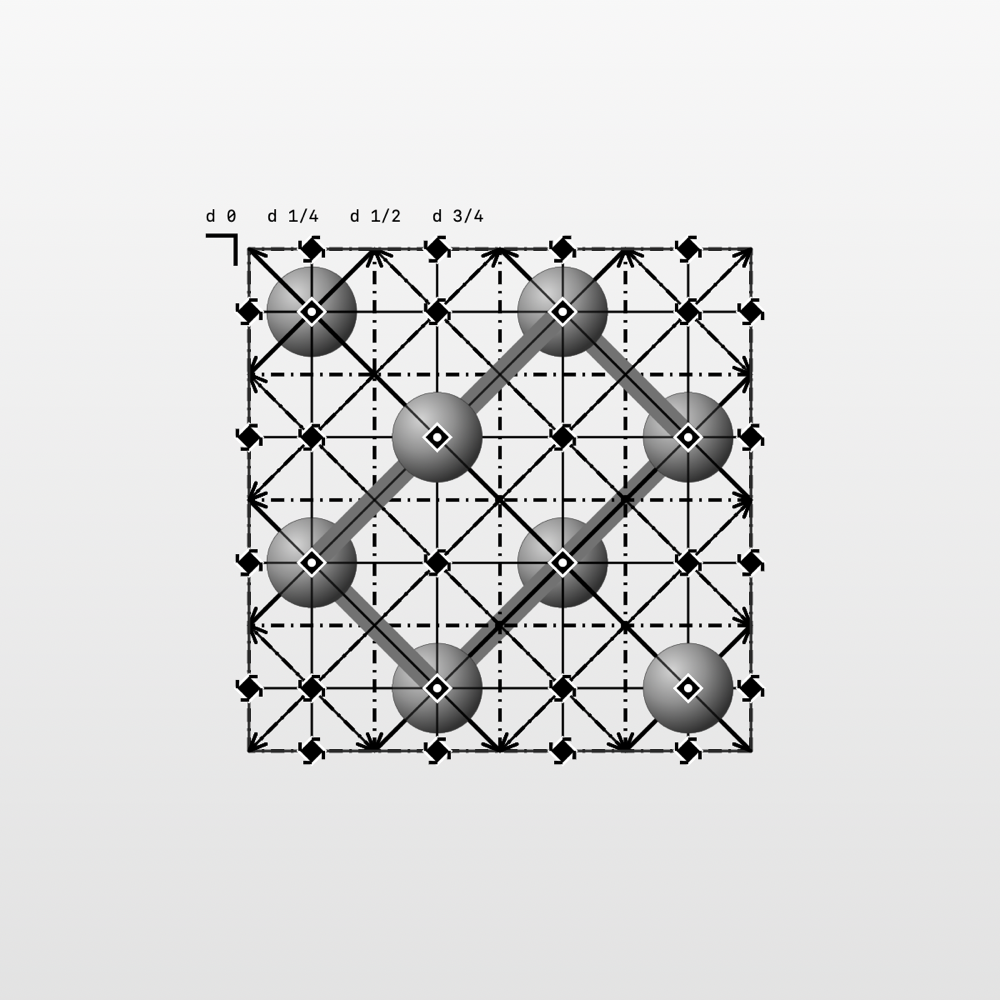
沿此方向观察可以把视图对准点阵的某个方向或某个对称要素。Tables 投影再现 International Tables A 卷中的图,并标出各平面的高度。拖动可旋转,捏合可缩放,还可以在正交视图和透视视图之间切换。
Tables 中的符号
Tables 中的规定
International Tables A 卷的图用一个图形符号表示每个对称要素(2006 年版第 1.4 节,2016 年版第 2.1 章:两者相同)。Laue 在三维视图、Tables 投影、极射赤面投影图和密铺中绘制这些符号;这些表中的图与应用出自同一个库。记号沿用 Tables,部分要素写在括号内;内禀平移以沿轴或滑移方向的最短点阵平移的分数给出。
垂直于图面的轴,对称点
| 符号 | 要素 | 记号 | 内禀平移 |
|---|---|---|---|
 | 2 重旋转轴;平面中的 2 重旋转点 | 2 | — |
 | 螺旋轴 2₁ | 2₁ | |
 | 3 重旋转轴;平面中的 3 重旋转点 | 3 | — |
 | 螺旋轴 3₁ | 3₁ | |
 | 螺旋轴 3₂ | 3₂ | |
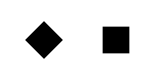 | 4 重旋转轴;平面中的 4 重旋转点 | 4 (2) | — |
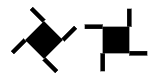 | 螺旋轴 4₁ | 4₁ (2₁) | |
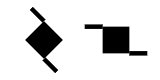 | 螺旋轴 4₂ | 4₂ (2) | |
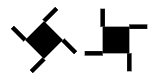 | 螺旋轴 4₃ | 4₃ (2₁) | |
 | 6 重旋转轴;平面中的 6 重旋转点 | 6 (3, 2) | — |
 | 螺旋轴 6₁ | 6₁ (3₁, 2₁) | |
 | 螺旋轴 6₂ | 6₂ (3₂, 2) | |
 | 螺旋轴 6₃ | 6₃ (3, 2₁) | |
 | 螺旋轴 6₄ | 6₄ (3₁, 2) | |
 | 螺旋轴 6₅ | 6₅ (3₂, 2₁) | |
 | 反演中心 | — | |
 | 旋转反演轴 3̄ | (3, ) | — |
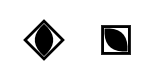 | 旋转反演轴 4̄ | (2) | — |
 | 旋转反演轴 6̄ | — | |
 | 带反演中心的 2 重轴 | 2/m () | — |
 | 带反演中心的螺旋轴 2₁ | 2₁/m () | |
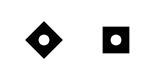 | 带反演中心的 4 重轴 | 4/m (, 2, ) | — |
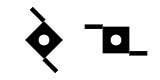 | 带反演中心的螺旋轴 4₂ | 4₂/m (, 2, ) | |
 | 带反演中心的 6 重轴 | 6/m (, , 3, 2, ) | — |
 | 带反演中心的螺旋轴 6₃ | 6₃/m (, , 3, 2₁, ) |
螺旋轴的尾巴是其边的延伸。轴 nₖ 带有 n/gcd(n, k) 条尾巴:4₂ 有两条,6₂ 和 6₄ 有三条,6₃ 有两条,与它们所含的部分要素 2、3₂、3₁ 和 2₁ 相对应。互为对映的轴之间尾巴方向相反:3₁ 与 3₂、4₁ 与 4₃、6₁ 与 6₅、6₂ 与 6₄。四重轴的符号画成菱形,或使其边平行于晶胞的棱。位于轴上的反演中心给出符号 n/m,以白点标出;在 4₂ 或 6₃ 轴上,4̄ 和 6̄ 点不标出。
躺在图面内的二重轴
| 符号 | 要素 | 记号 | 内禀平移 |
|---|---|---|---|
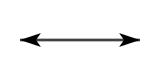 | 二重旋转轴 | 2 | — |
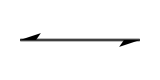 | 螺旋轴 2₁ | 2₁ |
垂直于图面的面,对称线
| 符号 | 要素 | 记号 | 内禀平移 |
|---|---|---|---|
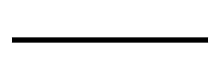 | 镜面;平面中的反映线 | m | — |
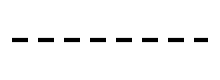 | “轴向”滑移面,滑移在图面内;平面中的滑移线 | a、b 或 c;g | 沿该线平移的 |
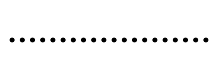 | “轴向”滑移面,滑移指向观察者 | a、b 或 c | 垂直于图面的平移的 |
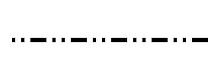 | “双”滑移面(带心晶胞) | e | 两个滑移:沿该线 ,垂直于图面 |
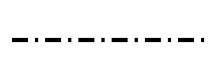 | “对角”滑移面 | n | 一个有两个分量的滑移,沿该线 ,垂直方向 |
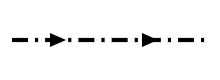 | “金刚石”滑移面(成对的面,带心晶胞) | d | 沿该线 ,垂直方向 ;箭头表示图面内使垂直分量为正的方向 |
对于 a、b、c 和 n,线型取决于滑移方向相对于图面的关系,而不取决于字母:同一条点线在一种描述中是 c 滑移面,在另一种描述中是 n 滑移面(六方轴或菱方轴下的 R3̄c)。
平行于图面的面
| 符号 | 要素 | 记号 | 内禀平移 |
|---|---|---|---|
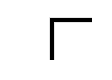 | 镜面 | m | — |
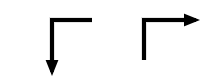 | “轴向”滑移面 | a、b 或 c | 沿箭头方向平移的 |
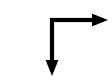 | “双”滑移面(带心晶胞) | e | 沿任一箭头方向 |
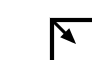 | “对角”滑移面 | n | 沿箭头方向 |
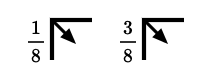 | “金刚石”滑移面(成对的面,带心晶胞) | d | 沿箭头方向 ,即面心晶胞一条对角线的四分之一 |
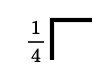 | 位于高度 和 的镜面 | m | — |
这些符号放在图的左上角,其分支沿晶胞的棱。分数 h 表示位于高度 h 和 h + ½ 的一对面;没有分数时,面位于高度 0 和 ½。
在 Laue 中
Tables 投影与这些图一样,从所选方向所指的一侧观察晶胞:沿 c 看时,a 向下,b 向右,螺旋轴的转向与 Tables 相同。将指针在一个要素上停留片刻:气泡提示会给出它的名称、方向、位置()和内禀平移;若有多个要素重叠,则全部列出。
Wyckoff 位置
理论怎么说
放在晶胞中任意位置的一个原子,会被群的全部操作复制:这就是它的轨道。但如果它位于某个对称要素上(镜面、轴或中心),有些操作会让它保持原位。于是它的副本两两、三三重合,副本数随之减少。使它保持原位的操作构成它的位置对称性。
Wyckoff 位置按照这种局部对称性对晶胞中的点进行分类。每个 Wyckoff 位置有一个字母(a、b、c…,从对称性最高到最低)、一个重数(在惯用晶胞中的副本数)和一个位置对称性。重数与位置对称性阶数的乘积对一个群的所有位置都相同。副本越少,对称性越高。
这正是描述结构所用的语言:“Na 在 4a,Cl 在 4b”就足以描述岩盐,因为其余的由 Fm-3m 群完成。一般位置有三个自由坐标;特殊位置的自由坐标较少,甚至没有,其坐标由对称性确定。
公式
对于重数为 、位置对称性为 的位置,在点群为 、晶胞含 个阵点(P 为 1,I 和 C 为 2,F 为 4)的群中:
对于 中的岩盐:Na 在 4a,;一般位置 192l,。
在 Laue 中
添加位置会创建一个原子,并按其元素命名(Ca1、O1),名称可以修改;然后选择它的元素和坐标,可以拖动滑块,也可以在每个滑块末端的字段中直接输入数值。坐标可以精确输入,例如 1/3 或 0.4697,Laue 会始终保持其精确值。位置检查器给出它的 Wyckoff 位置(8a、24d…)、重数以及带取向的位置对称性。放到一个 Wyckoff 位置上会列出该群的各个位置。用移动工具可以在三维视图中拖动原子:它会吸附到所经过的特殊位置上,保持在则让它在沿该位置滑动时始终停留在其上。它的所有副本都会跟着移动。两个原子若比任何化学键都靠得更近,会被标出:最常见的原因是某个坐标仍停留在初始值,或晶胞的某条棱没有设置(六方群的 c 仍等于 a)。
原子与组成
理论怎么说
结构基元由原子构成,每种化学元素都有自己的特征。原子序数 Z(质子数)标识元素;原子质量决定晶胞的质量。电子构型和电负性说明它如何成键。共价半径给出其键的典型长度,氧化态则给出它在离子化合物中所带的电荷。
数一数晶胞中的原子,就得到晶体的化学式以及每个晶胞的化学式单位数 Z:岩盐的晶胞中有四个 NaCl。晶胞质量除以晶胞体积得到密度,这是对一个结构简单而宝贵的检验:计算密度与实测密度相差很大,就说明有错误。
公式
密度,其中体积为 的晶胞含 个摩尔质量为 的单位(:阿伏伽德罗常数):
对于岩盐( = 5.640 Å):
在 Laue 中
在位置检查器中,元素字段旁边的网格按钮会打开元素周期表:103 种元素,以通常的颜色显示。悬停时显示元素的资料卡(原子序数和原子质量、电子构型、电负性、共价半径、氧化态),点按即可选中。也可以直接输入元素符号;未知的符号会被标出。
构建标签页的组成部分给出化学式、Z、摩尔质量和密度。在三维视图中,原子的大小和化学键都依据共价半径。伸出晶胞的化学键默认隐藏;取消勾选隐藏伸出晶胞的化学键即可看到它们,读出每个原子的完整配位。两个同号离子之间永远不会画键。
一个位置可以共享:在合金或固溶体中,几种元素随机占据相同的位置,各有各的占比——在示例 Al₀.₃Ga₀.₇As 中,阳离子位置上有 70% 的镓和 30% 的铝。在位置检查器中,与另一种元素共享这个位置会添加一种元素及其占比;有两种元素时,改变其中一个占比,另一个随之改变;占比之和小于 1 时,部分位置空着(空位)。化学式、密度和衍射图都会考虑这一点,CIF 的导入和导出会读写占位度,三维视图则以平均的颜色和大小绘制这些原子。
显示设置中的配位多面体用相邻原子构成的多面体包围每个中心原子,多面体的面半透明,颜色与中心原子相同:石英的 SiO₄ 四面体、钙钛矿和金红石的 TiO₆ 八面体、萤石的 CaF₈ 立方体。多面体会跟随晶胞外的相邻原子,其内部的化学键随之消失。默认情况下,中心是被四到八个电负性比自身大的相邻原子包围的原子;中心菜单可选择其他中心。
测量工具(旋转和移动原子旁边的直尺)测量 3D 视图中原子之间的量。点按两个原子得距离,三个得第二个原子处的角,四个得按 IUPAC 符号约定的扭转角。三个及以上原子时,测量结果面板还给出它们的平均平面;若原子确实位于其中,还给出其指数 (hkl),以及每个原子的偏差。单个原子给出其最近邻及距离。所选原子在视图中编号并连线;再次点按某原子即移除,点按背景则全部清除,拷贝将测量结果以文本形式给出,便于粘贴到电子表格。
构建标签中的键价和部分可一眼检查离子结构。阳离子与阴离子之间的每个键承载键价 exp((R₀ − R)/b),一个离子的键价之和等于其氧化态:刚玉中的铝为 2.97,岩盐中的钠为 0.98。R₀ 与 b 为该原子对的已发表值,本部分注明出处:氧化物在其对数千个结构的比较显示更优时取 Gagné 与 Hawthorne(2015),否则取 Brown 与 Altermatt(1985)或其他文章的值;都没有时,取由两种元素得出的估计值(O'Keeffe 与 Brese 1991)。与氧化态相差超过 0.25 的和显示为橙色:键过长或过短、原子位置不对、元素有误。全局不稳定性指数概括整个晶胞:低于 0.1 结构无应变;高于 0.2 则很少稳定。
结构文件
理论怎么说
已发表的结构通过几种格式交换。CIF(Crystallographic Information File)是国际晶体学联合会和各数据库的标准格式。SHELX(.res、.ins)是单晶精修程序的格式,POSCAR 则是计算程序 VASP 的格式,它列出所有原子,但不给出空间群。文件会对坐标取整(写成 0.666667 而不是 2/3),而且对空间群的写法并不总是一致:要正确读回结构,就必须重新找出对称性。
在 Laue 中
结构菜单可以读取 CIF、SHELX 文件或 POSCAR。对于 CIF,空间群依次通过其对称操作、Hall 符号或 Hermann–Mauguin 符号来识别。被取整的坐标会恢复其精确值,原子会落到各自的特殊位置上。POSCAR 也会重新找回其对称性。同一菜单还能把结构写成 CIF、SHELX、POSCAR、扩展 XYZ 或 PDB,并把其网络写成 CGD 格式,供 Systre 和 RCSR 数据库识别拓扑(dia、pcu…)。
在构建标签中,超胞与平板部分把晶体重建为 P1,每个原子各成一个位置:用于放入缺陷、替位或无序,或导出到计算程序。超胞将晶胞重复 n₁ × n₂ × n₃ 次。平板平行于 (hkl) 面切开晶体:选择层数(每层为该面的一个周期)和上方的真空层;a 和 b 在面内,c 垂直于该面,正如表面计算所要求的。撤销即恢复原来的晶体。
密铺:17 个平面群
理论怎么说
壁纸、瓷砖、印花布料:它们都在平面的两个方向上重复一个图案。它们是二维晶体,同样的理论在这里也适用,而且更简单。可以旋转图案、在镜子中反映它、平移它,或组合这些动作,而晶体学限制定理只允许二次、三次、四次和六次旋转。由此恰好得到十七个平面群,这在十九世纪就已得到证明,据说在阿尔罕布拉宫的装饰中全都能找到。
每个群都有自己的基本区域:平面中最小的一块,群的操作由它出发就能重建整个图案。在这块区域里画,就等于画整个密铺。平面群有两种命名方式。国际符号(如 p4mm)先说明点阵,再给出沿各方向的对称要素。Conway 的轨形记号(如 *442)则根据基本区域的拓扑,数出旋转中心和镜线。
还有两个概念可以丰富这幅图景。双色群(平面中有 46 个)让副本在某些操作下改变颜色,就像埃舍尔的版画中白鱼变成黑鱼那样。子群则去掉一些操作:从 p4mm 到 p4,镜像副本消失,图案不再被反映。
在 Laue 中:一步一步来
- 选择一条规则。面板顶部的密铺 | 饰带 | 花饰选择器用于在 17 个平面群、7 个饰带群(只在一个方向上重复的图案,如花边)和花饰(绕一点旋转的图案)之间切换;其下的群菜单列出所选类型的群。入门时,p4mm 给出正方形万花筒,p6m 给出六边形万花筒,p4 或 p6 则给出没有镜面、只会旋转的花饰。
- 在灰色区域里画。这就是“基本区域”,图案中最小的一块:你在其中画的一切都会被复制到各处。绘制工具以所选颜色徒手绘画。
- 放上图案单元。图案单元工具可以放置一个形状(圆、三角形、正方形、菱形、五边形、六边形、星形、箭头)、一个字母、一个符号、一个表情符号或你自己的图片。外观面板调整它的大小和旋转角度。靠近旋转中心或镜线时,图案单元会吸附上去,它的副本会聚拢成一朵花饰。
- 选择颜色。每一笔、每个图案单元都有自己的颜色,背景颜色也可以调整。双色可选择 46 个双色群之一:在以红色绘制的操作下,副本会改变颜色。
- 单独看成品。仅图样会隐藏晶胞、点阵和符号:只留下图案本身。
- 打印或导出。可导出为供屏幕使用的图像、供纸张使用的 PDF,或带无缝循环、供布料和壁纸使用的文件(见打印与布料)。
更换规则不会改变你的画:它只是以另一种方式重复。同样一笔徒手线条,根据所选的群,会变成花饰、万花筒或散点图案。
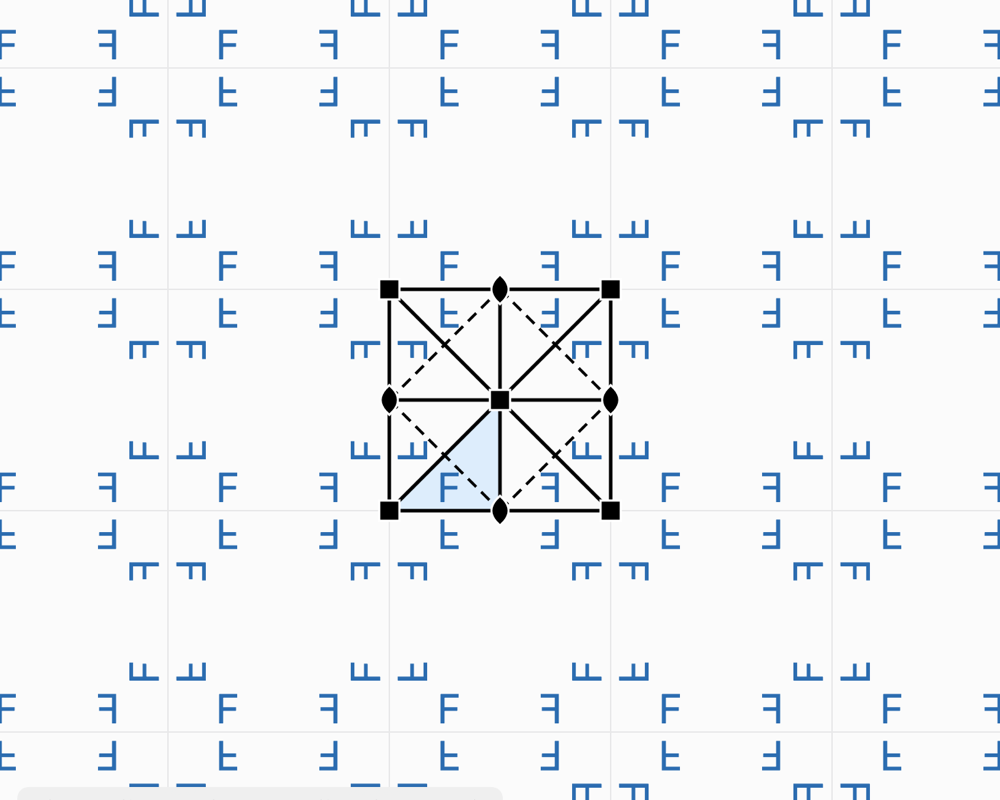
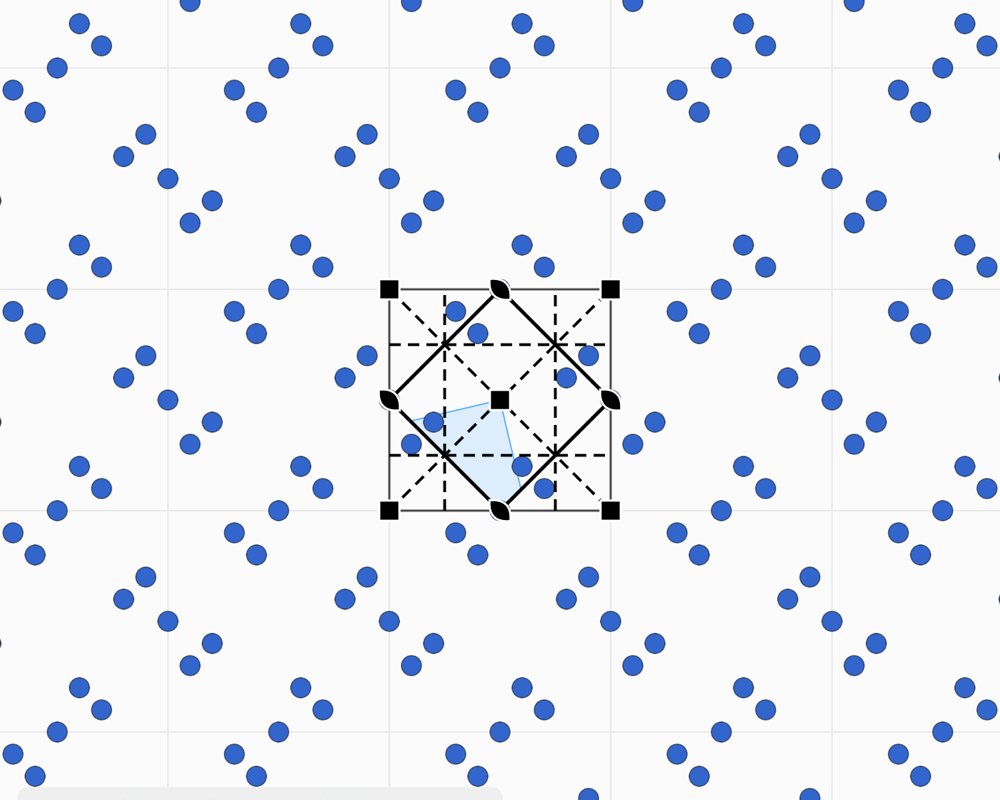
工具共有四个。选择连同全部副本一起移动一个图案单元或一笔线条,图案单元放置图案单元,绘制徒手绘画,橡皮擦擦除碰到的东西。一个不对称的图案单元,例如字母 F,能显示每个操作的作用:被旋转所转动,被镜线所翻转。在特殊位置上,副本会相互重叠,对称性低于其位置的图案单元会把这一点显露出来。侧面板列出群的操作,并提供晶胞相同的子群和超群。在显示中,范围可显示整个平面(默认)或由若干列 × 若干行晶胞构成的局部,从 1 × 1 到 12 × 12,按晶胞边界取景和裁切:便于单独展示一个晶胞,或在黑板上展示一块 2 × 2 的区域。
找出一种瓷砖的规则。把一张地面、布料或印花的照片放在图案下方。调整它的位置、大小、旋转角度和不透明度,让晶胞与照片中的重复单元对齐。然后逐一尝试各个群,直到符号恰好落在原图的旋转中心和镜线上。Tutor 中的辨认练习可以帮你训练眼力。
饰带:条带的 7 个群
理论怎么说
饰带、花边、刺绣或一排瓷砖只在一个方向上重复。条带可能具有的对称性较少:只有七个群。Conway 根据行走时留下的足迹,为它们起了边走边就能记住的名字:跳跃、迈步、侧滑步、旋转跳……例如饰带 p11g 就是雪地上的脚印,即沿条带的一个滑移。
在 Laue 中
密铺 | 饰带 | 花饰选择器可切换到饰带;这时群菜单会列出全部七个群,附有它们的符号、轨形记号和 Conway 名称。条带的高度等于晶胞参数 b。密铺的所有工具在这里都适用。
曼陀罗与花饰
理论怎么说
花饰、彩色玻璃窗、花朵、曼陀罗都不会在整个平面上重复:它们的图案绕一个点旋转。列奥纳多·达·芬奇早已注意到,有限图形只有两类对称性:
- Cₙ:只有 n 个旋转。所有的臂都朝同一方向转,就像风车。
- Dₙ:n 个旋转加上 n 条过中心的镜线,就像星形或大教堂的玫瑰窗。
与密铺不同,这里任何阶次都允许:5、8、12 或 13。这正是反过来看的晶体学限制定理。单个图形可以有五次对称,周期性密铺则绝不可能。而 Penrose 准晶的中心恰好有五次或十次的花饰。
在 Laue 中
密铺 | 饰带 | 花饰选择器(用途为“设计”时显示为“曼陀罗”)打开这一工作区。阶数步进器选择 n,从 1 到 24,镜线开关在 Cₙ 和 Dₙ 之间切换。在灰色扇区(即基本区域)中绘画或放置图案单元:每一笔都会绕中心复制。放在镜线上或中心的图案单元会吸附上去,副本也更少,图案单元列表会注明这一点(位置对称性和副本数)。缩放或捏合手势可放大图形,便于绘制细节。镜线可以引导你的手;对称要素可将其隐藏。双色让各扇区交替着色,图像可导出为 PNG 或矢量 PDF。在密铺和花饰工作区中,线条的粗细和样式(实线、虚线、点线,以及带散落半径的沙粒粉末)可在线条列表下方设置。
衍射
理论怎么说
原子间距约为埃(10−10 m)的量级,对可见光来说小了一千倍。因此要用波长相当的波来照射晶体:X 射线、中子或电子。每个原子都会散射一部分波。由于晶体是周期性的,这些波只在某些方向上相互叠加,形成清晰的斑点,即衍射点。在其他方向上,它们相互抵消。
- 几何给出晶胞。把晶体看作一族族平行的晶面,用密勒指数(h k l)标记,面间距为 d。当 2 d sin θ = n λ 时,一族晶面会反射波:这就是布拉格定律。每个衍射点对应倒易点阵中的一个阵点,到原点的距离为 1/d。因此,测量衍射点的方向就是在测量点阵。
- 强度给出原子。衍射点的强度通过结构因子 F 取决于原子的位置和种类。每个原子贡献一列波,其相位随位置而移动;它们的总和决定衍射点的强弱。
- 消光给出空间群。无论原子如何,有些衍射点的强度总是为零。有心点阵会使整族衍射消失;螺旋轴或滑移面会使另一些衍射消失。这些系统消光揭示了点阵类型以及空间群的一部分信息。
- 劳厄类。衍射图样总是中心对称的(Friedel 定律)。因此它显示的是加上对称中心后的点群:即它的劳厄类,空间中 11 个、平面中 6 个之一。
测量给出每个衍射点的强度,却给不出其波的相位。然而要通过傅里叶合成重建原子图像,两者缺一不可。这就是相位问题,它是结构解析的核心。Patterson 函数不需要相位,它显示的是原子之间的矢量,而不是原子本身。
公式
倒易点阵与晶面间距:
布拉格定律,以及与之等价的劳厄条件(埃瓦尔德球,):
结构因子与强度:
电子密度,以及不需要相位 的 Patterson 函数:
在 Laue 中
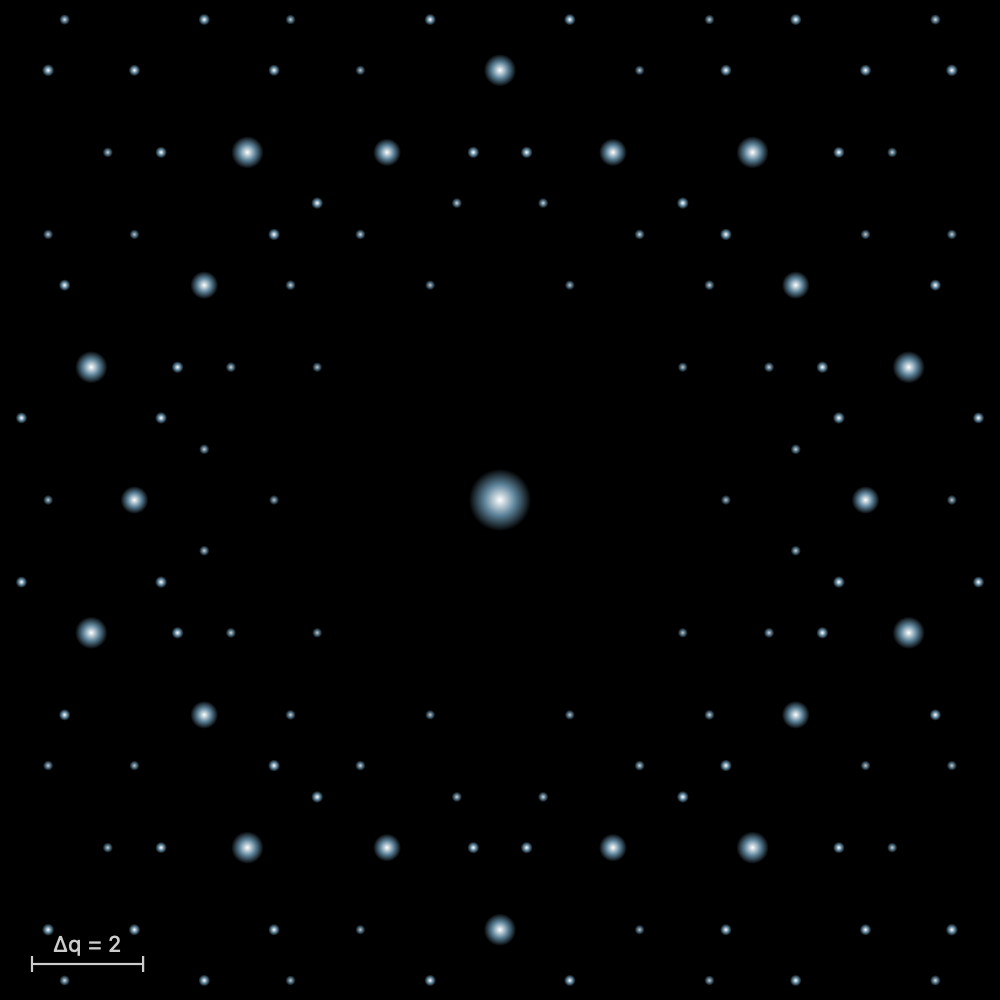
每个平面工作区都有自己的衍射面板。对于密铺:衍射点 (h k)、其强度 |F|²、用圆环标出的系统消光,以及劳厄类。对于准晶:布拉格峰,或以对数刻度显示的完整强度图。
放大按钮会以大尺寸打开衍射图。可以放大到 ×64(捏合、按钮,或双击要放大的点),并拖动来移动。每次缩放时,可见区域都会重新计算:更弱的峰会出现,强度图变得更精细,超过 ×3 后每个衍射点都会标上指数。亮度和对比度可以突出弱峰。衍射图可导出为 PNG 或矢量 PDF,衍射点可导出为 CSV。
傅里叶合成走的是相反的路:它从衍射重建图案。使用真实相位,图案会重现;使用零相位或随机相位,图案就不会重现。这就是相位问题,一眼可见。Patterson 图显示图案之间的矢量。
准晶
理论怎么说
1982 年,Dan Shechtman 观察到一种铝锰合金,它像晶体一样产生清晰的衍射峰,却具有晶体学限制定理所禁止的十次对称。这并不是错误:物质可以有序而非周期。这就是准晶(2011 年诺贝尔化学奖)。数学家在 1970 年代发现的 Penrose 密铺是它的二维模型:两种菱形铺满平面,却永不重复。
秘密在于一个隐藏的维度。准晶是更高维晶体的一个切片,以无理角度投影到我们的空间中。Penrose 密铺就来自一个五维点阵。保留该点阵中落在某个平面附近、位于垂直空间中一个“窗口”内的点,再把它们投影下来。由于初始点阵是周期性的,衍射保持清晰的峰;由于投影是无理的,结果永不重复。
同样的构造也可以通过 de Bruijn 网格得到:每个方向一族平行直线,每个交点一块瓷砖;对于 Penrose 密铺,还可以通过膨胀得到:每块瓷砖按黄金比例切分成更小的瓷砖。移动切面称为相位子:零星几块瓷砖发生翻转,密铺依然合法。同样的思想也适用于更奇特的点集,例如点阵的可见点,即从原点看不被任何点遮挡的那些点。它们从不具有周期性,含有大小各异的空洞,然而它们的衍射却只由清晰的峰组成。
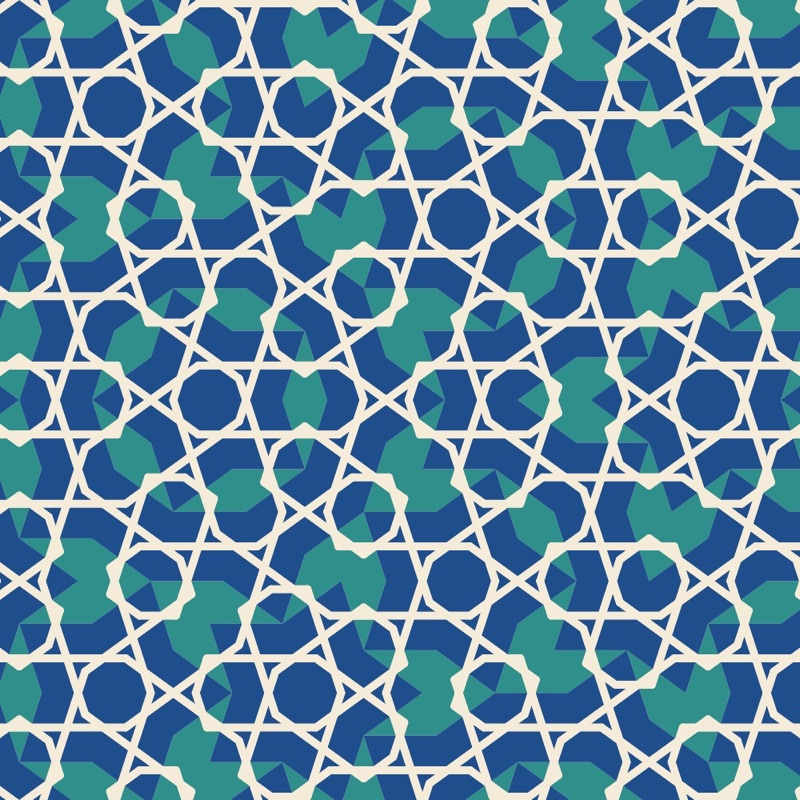
这些密铺还有一段艺术史。girih 是波斯和伊斯兰建筑中由交织线条构成的装饰,绘制在隐藏的瓷砖之上。伊斯法罕 Darb-i Imam 圣陵(1453 年)上的 girih 几乎完全遵循一个 Penrose 密铺,比 Penrose 早了五个世纪(Lu 和 Steinhardt,Science,2007)。
在 Laue 中
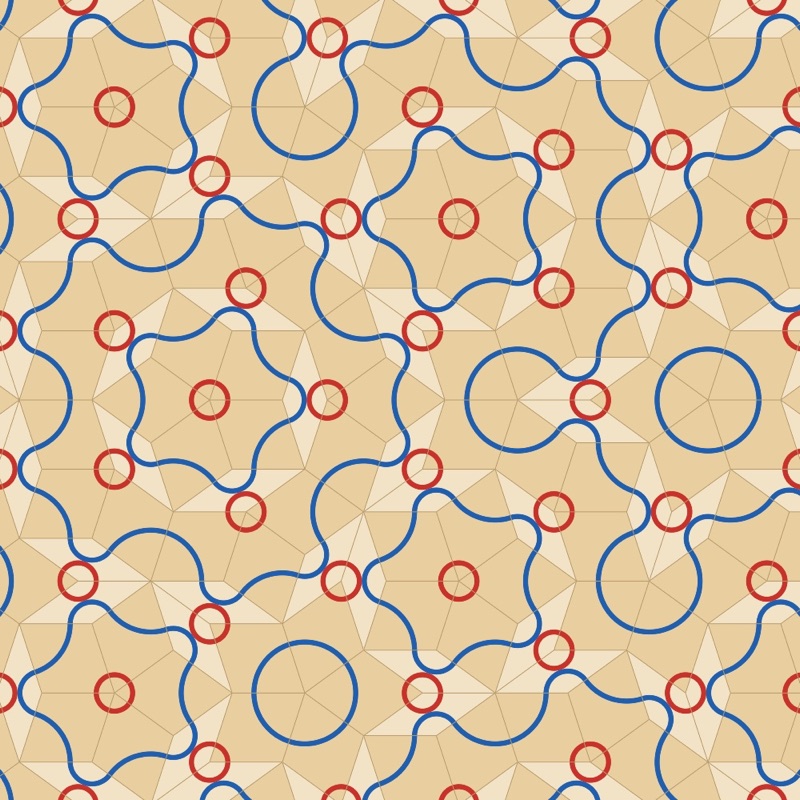
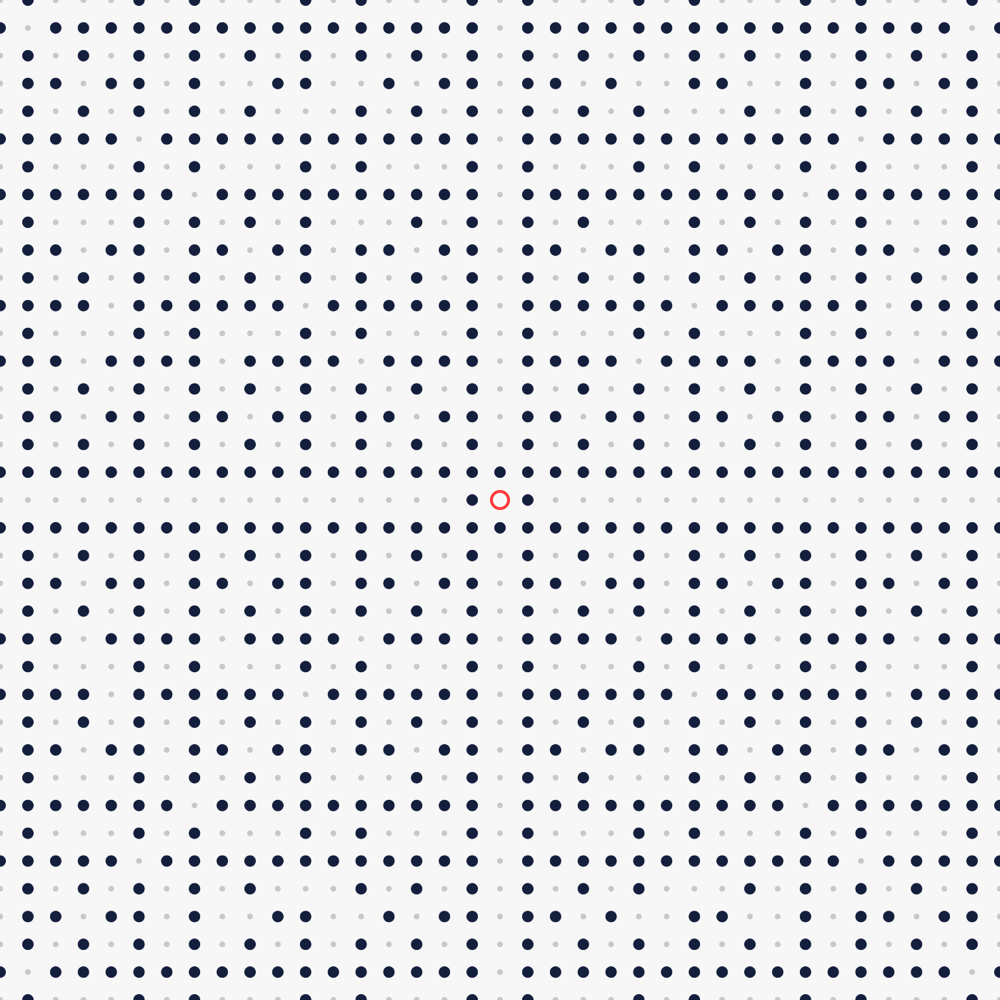
该工作区提供三种密铺:Penrose(十重)、Ammann–Beenker(八重)和十二边形(十二重),由网格构造,Penrose 也可以由膨胀构造(构造方法)。相位子滑块用于移动切面。垂直空间显示每个顶点落在何处:悬停在一个顶点上即可找到它。衍射面板显示峰或强度图。
瓷砖部分为每种瓷砖指定颜色,并调整边线(设为零即隐藏)。装饰菜单添加从一块瓷砖延续到另一块的线条:勾画出拼接规则的 Penrose 弧线、连接边中点的弧线、沿 de Bruijn 线的彩带,以及与边成 36°、54° 或 72° 的 girih 交织纹。设计瓷砖…会放大打开一块瓷砖,供你绘制自己的线条和放置图案单元。你在其中所做的一切都会在同类的每块瓷砖上重复,并随瓷砖一起旋转;一笔线条若终止于边上的某个标记点,就会延续到相邻的瓷砖中。
图样菜单还提供正方点阵或三角点阵的可见点。悬停在一个点上,可以看到它的视线以及遮挡它的点。参数 k 给出 k 次幂无因子点,可见点就是 k = 1 的情形。
劳厄图
理论怎么说
1912 年,马克斯·冯·劳厄想到让 X 射线穿过晶体。Walter Friedrich 和 Paul Knipping 做了这个实验,先用硫酸铜,再用闪锌矿。照相底片上出现了规则排列的斑点。这个实验同时证明了两件事:X 射线是波,而晶体是原子构成的点阵。劳厄因此获得了 1914 年诺贝尔物理学奖。
光束是白光:它包含一个波段内的所有波长,而晶体保持不动。每一族晶面与光束成 θ 角。它从这个光谱中挑出满足布拉格定律的那个波长,把它反射到偏转 2θ 的方向上,在那里留下一个斑点。同一晶带的晶面都平行于同一根轴,它们的斑点在透射时排列在一个椭圆上,在背反射时排列在一条双曲线上。
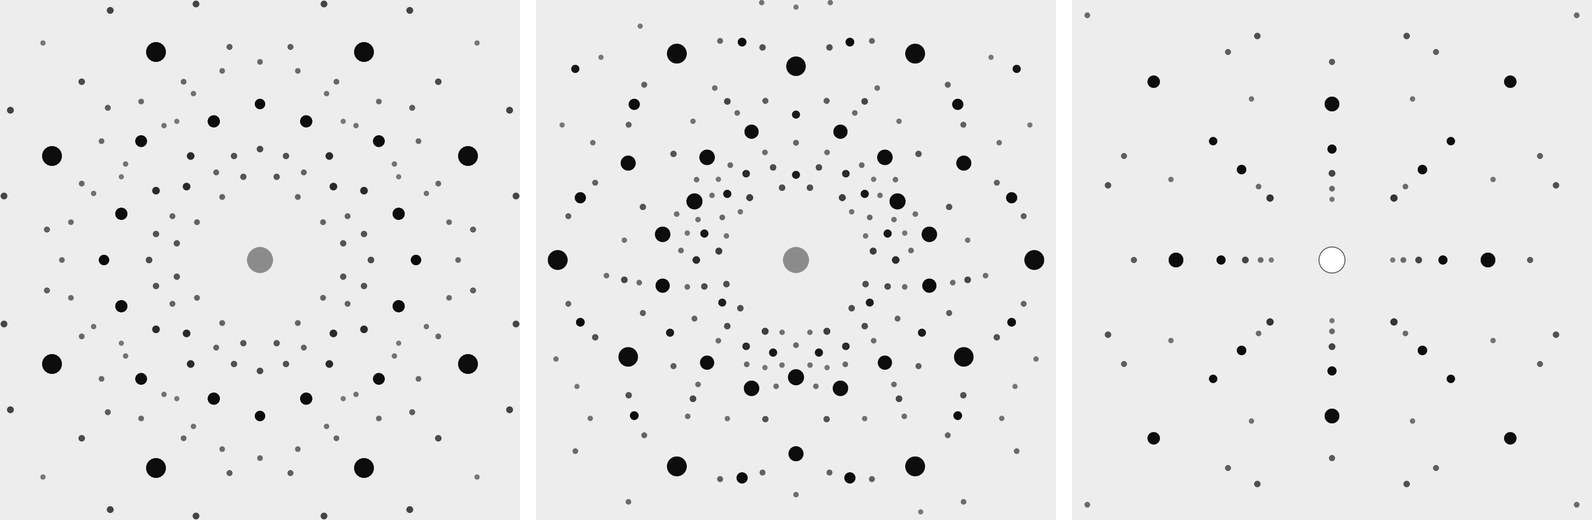
斑点的排列显示了沿光束方向看到的晶体对称性。一根平行于光束的四次轴会使衍射图每转四分之一圈就重复一次。衍射总会添加一个对称中心(这就是 Friedel 定律):因此衍射图显示的是劳厄类,而不是晶类。这正是该方法的主要用途:在切割晶体之前确定它的取向。
一个斑点汇集了好几个谐波。(100)、(200) 和 (300) 晶面把 λ、λ/2 和 λ/3 反射到同一个方向。当第一个反射消光时,这个斑点仍会由后面的反射形成。
从斑点到晶面
衍射图也可以反过来读:从一个斑点,追溯到产生它的那一族晶面。在底片上测量斑点的位置 (x, y),以及晶体到底片的距离 D。衍射线从晶体射向斑点;它与光束的夹角为 2θ,tan 2θ = r/D,其中 r 是斑点到中心的距离。反射遵循镜面规则:晶面的法线是入射光束与衍射线之间夹角的角平分线。因此它沿 û − n̂ 方向,即衍射线与光束的单位矢量之差。它在晶胞 a、b、c 轴上的分量与指数 (h k l) 成正比。
以沿 [001] 观察的岩盐为例:底片距晶体 40 mm,一个斑点位于 (0, 30) mm,底片的上方为 b。于是 û = (0, 30, 40)/50 = (0, 0.6, 0.8),n̂ = (0, 0, 1),û − n̂ = (0, 0.6, −0.2),与 (0, 3, −1) 成正比:这是 (0 3 1̄) 晶面。然而 F 点阵使 (0 3 1̄) 消光:这个斑点来自它的谐波 (0 6 2̄)。每个斑点的波长是未知的:劳厄图给出的是晶面的方向,也就是晶体的取向,而不是它们的面间距。在实验室中,人们把斑点转绘到极射赤面投影图上,透射时用 Leonhardt 图表,背反射时用 Greninger 图表,再辨认晶面之间的夹角。
公式
布拉格定律为每一族晶面选出波长;这族晶面的面间距为 ,与光束成 角:
在距晶体 的平面底片上,透射时斑点到中心的距离为 :
从斑点 (x, y) 和底片距离 ,求出晶面的法线 ,再求出它们的指数:
在 Laue 中
在晶体工作区中,劳厄图(位于衍射标签页)会在极射赤面投影图上方打开一个面板。一束 0.25 至 2.5 Å 的白光沿视图方向穿过晶体。底片是平面的,边长 100 mm,距晶体 40 mm。底片选项把它放在晶体后面(透射,中心有挡束器),或放在晶体前面(背反射,带有让光束通过的小孔)。转动晶体时,斑点随之移动。沿此方向观察中的按钮可以把一根轴放到光束方向上。斑点的大小和黑度取决于它的强度,而强度是波段内所有谐波之和。面板的放大按钮可打开大图:在其中选择辐射(指定管电压的 X 射线,或中子)、波长范围和底片距离;可以缩放,将指针移到斑点上即显示其指数、谐波、2θ 和 d。斑点可导出为 CSV。要验证手算结果,在放大的衍射图中将指针移到斑点上,即可显示其指数。练习“食盐的劳厄图”和“石英的劳厄图”会带你一步一步走完这一过程。
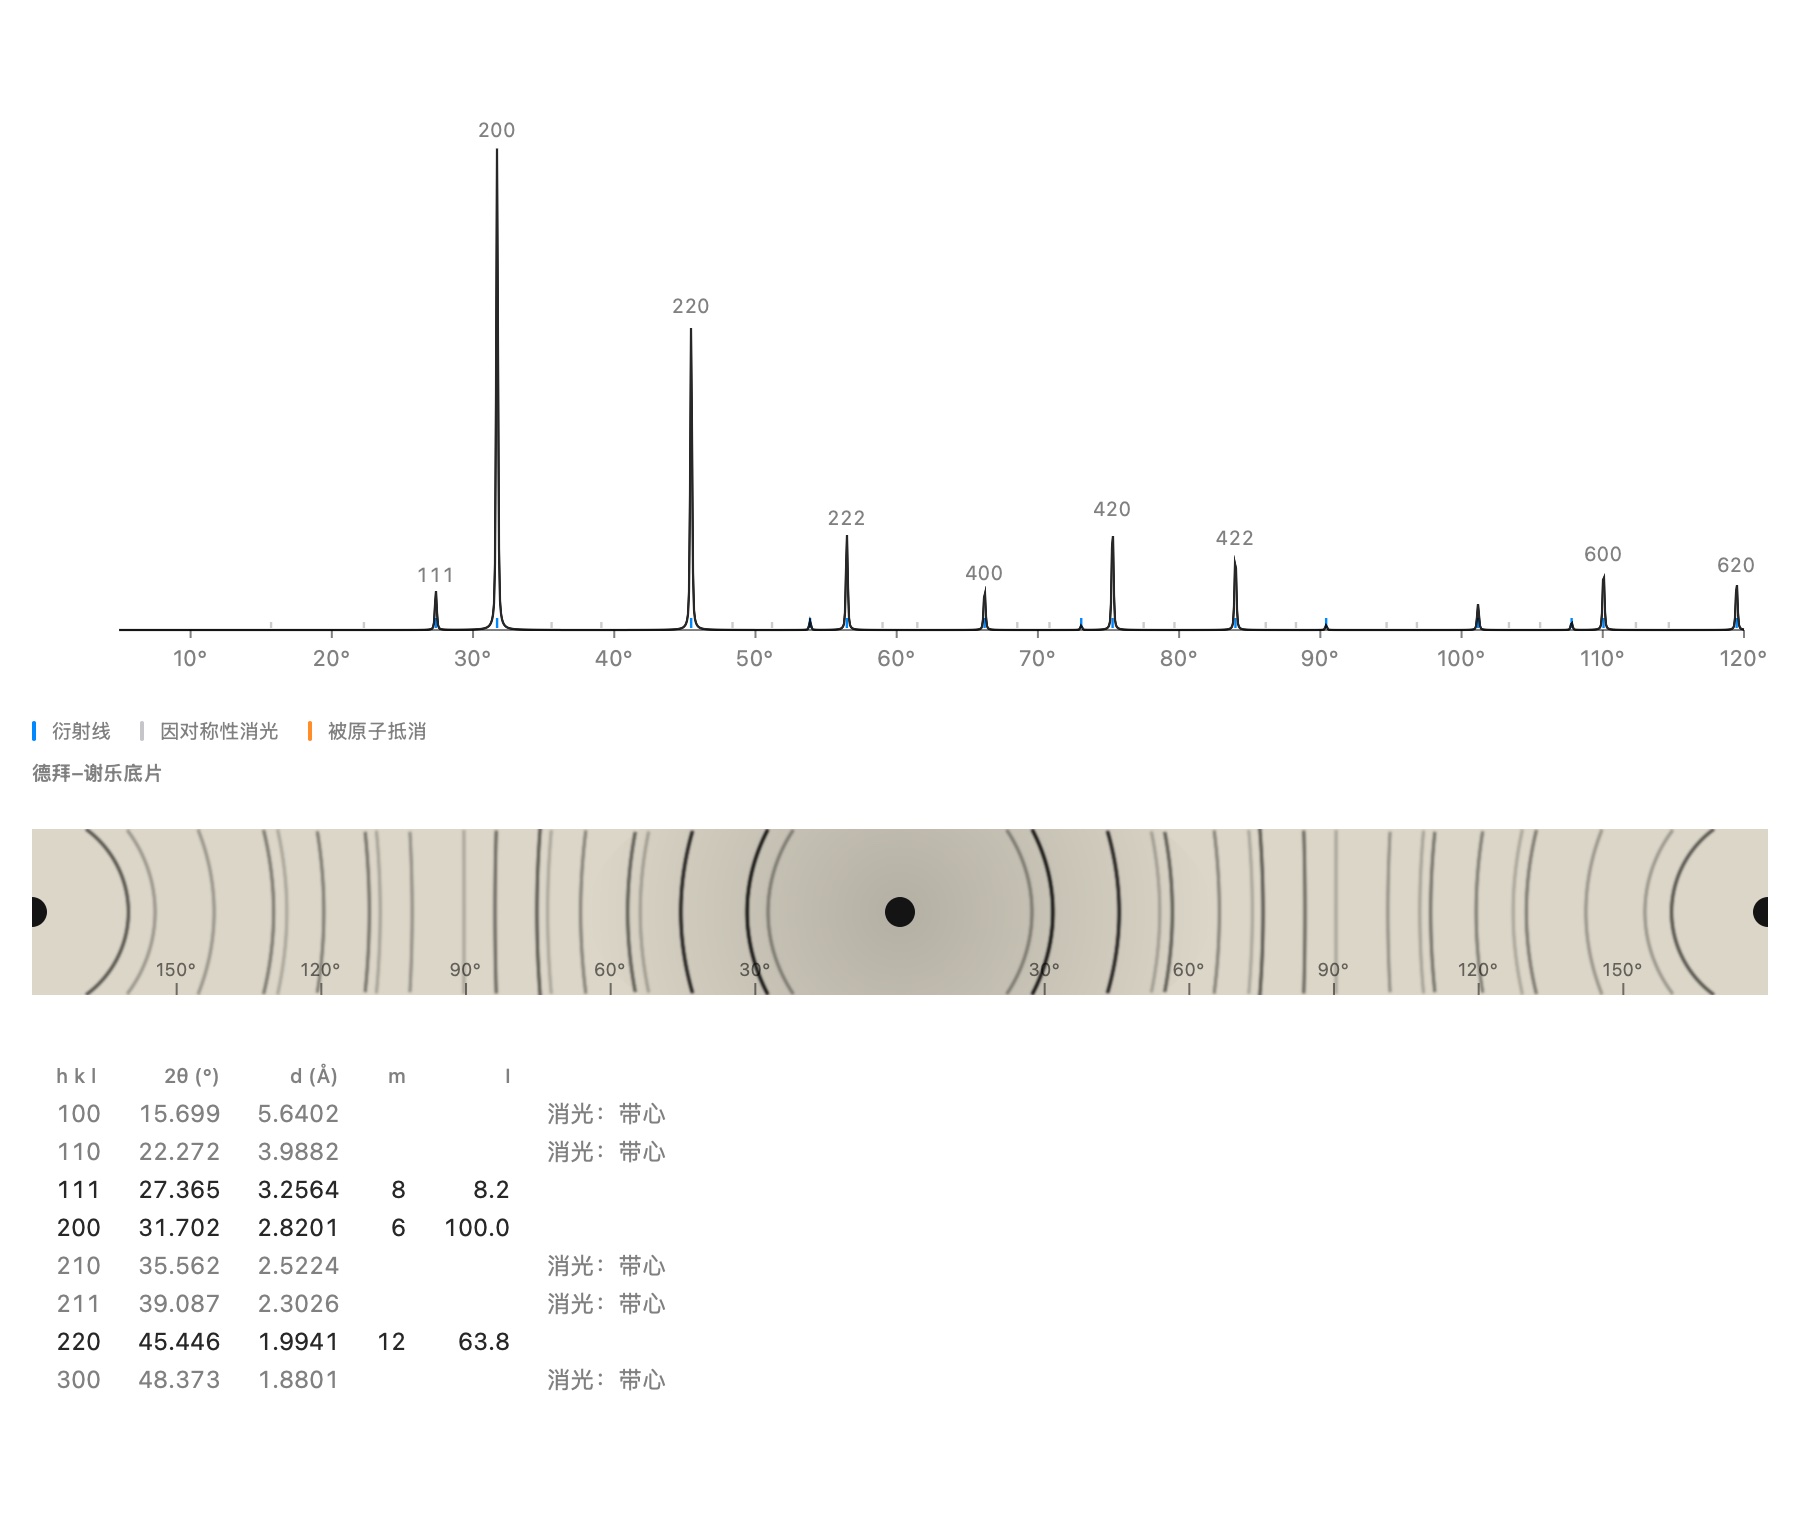
粉末衍射图样
理论怎么说
大多数样品并不是单晶,而是粉末:成千上万个随机取向的小晶体。每一族晶面总能在其中找到一些取向合适的微晶,因此每个衍射都变成以入射束为轴、半顶角为 2θ 的一个圆锥。在绕样品一周的底片上,也就是德拜–谢乐相机中,每个圆锥留下一对弧线。现代衍射仪测量强度随 2θ 的变化:这就是粉末衍射图样,一种晶相的“指纹”。
一条粉末衍射线汇集了面间距 d 相同的所有衍射。它的强度取决于以下几项:
- 结构因子;
- 多重性,即等效衍射的数目(立方晶系中 200 为六个);
- 一个几何因子,称为洛伦兹–偏振因子;
- 原子的热振动(B 因子),它会削弱高角度的衍射线。
一条衍射线缺失可能有两种截然不同的原因。它可能被对称性消光,与原子无关:点阵有心、螺旋轴或滑移面。也可能被原子本身抵消,例如金刚石的 222 衍射线。
公式
粉末衍射线的强度,其中 为多重性,并含洛伦兹–偏振因子:
在 Laue 中
在晶体工作区中,粉末衍射图样(位于衍射标签页)会在视图下方显示该晶体的衍射图样,每次移动原子都会重新计算。对 X 射线,计算使用 Waasmaier 和 Kirfel 的原子散射因子;对中子,则使用相干散射长度。放大后可以看到它的参数(辐射、波长、Kα₂ 线、B、峰宽、最大 2θ)、衍射线表以及德拜–谢乐底片。衍射线表会说明某条线为何缺失:被点阵有心、螺旋轴或滑移面消光,或被原子抵消。使用相同点时,每个原子的散射方式都相同:只剩下点阵和位置,岩盐的奇数指数衍射线随之消失,因为 Na 和 Cl 已无法区分。衍射线可导出为 CSV,曲线可导出为 .xy。
真实的粉末测量:精修
理论怎么说
真实的测量从来不会与计算完全一致。峰具有宽度和形状,取决于仪器和样品;还会叠加背底,仪器的零点也略有偏移。使用铜靶时,每条衍射线还会被 Kα₂ 线分裂成双线。Rietveld 方法把测量结果与计算图谱逐点比较,并用最小二乘法调整参数,直到偏差尽可能小。由此得到精确的晶胞,精度常可达 10−4 Å,并证明模型确实很好地描述了样品。
衍射线的峰形用赝 Voigt 函数建模,即高斯函数与洛伦兹函数的混合。峰宽随角度的变化遵循 Caglioti 公式,背底则用切比雪夫多项式描述。拟合质量用两个一致性因子来判断:Rwp,即加权偏差;以及 χ²,它把该偏差与预期的计数噪声相比较。χ² 接近 1 意味着模型对测量的解释已达到噪声所允许的极限。
公式
衍射线宽度(Caglioti)以及被最小化的总和,权重为 :
一致性因子( 个数据点, 个参数):
在 Laue 中
在粉末查看器中,测量数据部分用于导入文件:两列或三列(2θ、强度、标准差)的 .xy、.xye、.dat 或 CSV 文件,粉末 CIF,或 GSAS 文件。测量数据与计算结果叠加显示(数据点、红色的计算曲线,下方为差值曲线)。选择要精修的参数(标度、零点、样品位移、背底、峰宽、混合系数、不对称性、晶胞)和 2θ 范围,然后精修会在后台分两轮进行拟合。Laue 显示 Rwp、χ² 和精修后的晶胞;应用晶胞会把它写入文稿。Laue 已用 NIST LaB₆ 标准样品的真实测量数据作过这样的验证:重新得到的晶胞与认证值相差不到 3 × 10⁻⁴ Å。
未知粉末:指标化
理论怎么说
如果不知道测量的是什么,首先要找出晶胞:这就是指标化,即为每条衍射线指定指数(h k l)。对于立方晶胞,这几乎是个游戏。各衍射线的 1/d² 之比等于整数 h² + k² + l² 之比,而出现的整数序列甚至能暴露点阵类型。对于较低的对称性,需要同时寻找两三个参数,可能的解的数目迅速增多。解的好坏用 de Wolff 的品质因数 M₂₀ 来衡量:衍射线吻合得越准、未被观测到的计算衍射线越少,它就越大。一旦找到晶胞,缺失的衍射线就会指明与之相容的空间群。
公式
立方晶胞的关系式,以及 de Wolff 品质因数(, 为直到第 20 条观测线为止的计算线数, 为平均偏差):
在 Laue 中
查看器的指标化部分会找出测量数据中的峰(以橙色三角形标出)。然后它寻找能够解释这些峰的立方、四方、六方和正交晶胞,按 M₂₀ 排序。不搜索单斜和三斜晶胞。对于所选的晶胞,Laue 会列出相容的空间群族,限制最强的排在最前。使用此晶胞和群把它们写入文稿,精修就可以开始了。
能带结构
理论怎么说
在孤立的原子中,电子只能处于少数几个能级上。在晶体中,数量巨大的相同原子彼此靠近:每个能级展宽成一条能带,能带中的状态数与晶胞数相同。晶体中的电子是一个遍布整个点阵的波。它的状态用波矢 k 来标记,能量随 k 而变。由于点阵是重复的,只需让 k 在倒易点阵的一个晶胞中变化即可:这就是布里渊区。
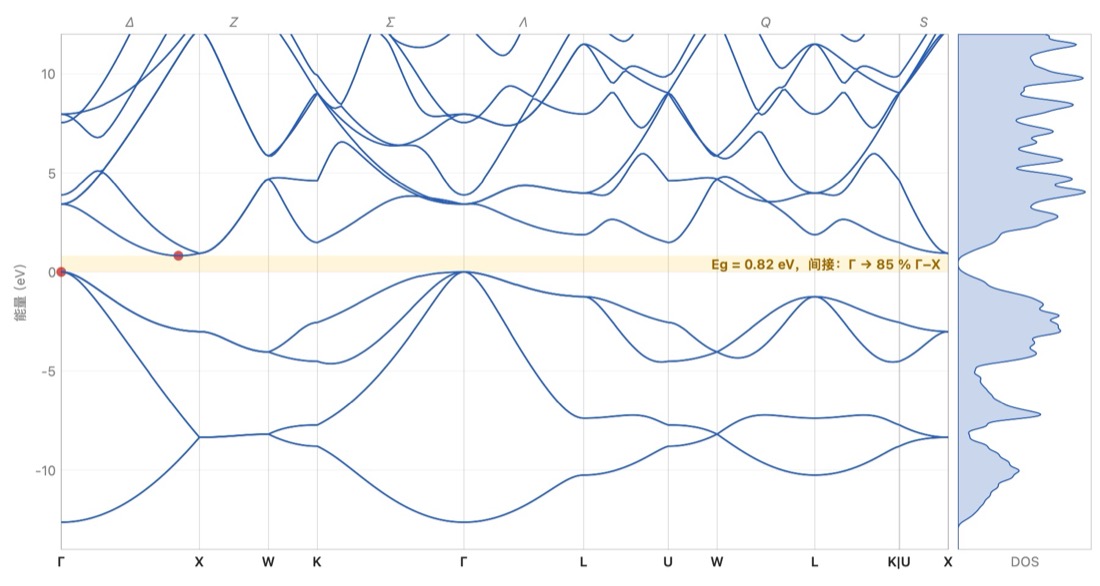
能带沿着连接布里渊区高对称点的路径画出。这些点有通用的名称:Γ 在中心,X 在正方形面的中心,L 在六边形面的中心。连接它们的线也有名称:从 Γ 到 X 为 Δ,从 Γ 到 L 为 Λ,从 Γ 到 K 为 Σ。
每条能带每个晶胞容纳两个电子,两种自旋各一个。用价电子从下往上填充能带:
- 如果最后一条满带与下一条能带之间隔着一段空的区间,即禁带,也称带隙 Eg,晶体就是绝缘体(几个 eV,如食盐)或半导体(1 eV 左右,如硅);
- 如果有一条能带只填了一部分,电子就能毫不费力地移动:这是金属。已占据状态与空状态之间的界限称为费米能级。
带隙决定了哪些光会被吸收。能量超过 Eg 的光子可以把一个电子从价带激发到导带;能量较低的光子则穿过晶体。带隙为直接带隙,是指价带顶和导带底位于同一个 k,例如砷化镓,两者都在 Γ。这时晶体能很好地吸收和发射光:人们用它制作 LED 和激光器。否则带隙为间接带隙,例如硅,从 Γ 到 Δ 线:这时还需要一次点阵振动,即一个声子,晶体几乎不发光。
公式
自由电子的能量,以及带隙为 的晶体不再吸收光的阈值波长:
在 Laue 中
在晶体工作区中,能带结构(位于性质标签页)会在视图旁放一个小的能带图,并标出带隙的值或金属。放大后,它以立体方式显示带有命名点的布里渊区、沿常用路径的能带以及态密度。对半导体或绝缘体,吸收标签页给出介电函数、折射率、吸收系数、反射率和 Tauc 图。提供三种方法:
- 经验赝势,按光学测量拟合,适用于十四种金刚石结构或闪锌矿结构的半导体(Si、Ge、GaAs、InP、ZnS…):它最为准确;
- 紧束缚,适用于任何含有原子的晶体:初步判断是否为金属,以及能带的形状;
- 空晶格,即折回布里渊区的自由电子,用来理解能带从何而来。
计算得到的带隙常与实测带隙略有出入。实测带隙按钮把导带上移到实测值:这就是“剪刀”。能带、态密度和光谱可导出为 CSV,图表可导出为图像。示例“硅”和“砷化镓”打开时直接显示其能带。
通俗地说剪刀:没有哪种能带模型能给出正确的带隙宽度(科研用的 DFT 计算会偏小 30% 到 50%,紧束缚有时偏大),但能带的形状是好的。剪刀在带隙中间把能带图剪开,把所有空能带整体上移或下移,直到实测带隙;其他一概不变。它决定的是:晶体开始吸收的能量,也就是它的颜色和透明度,以及带隙变宽时随之下降的折射率。滑块带隙修正(剪刀)的范围是 −3 到 +3 eV;已知数值时,实测带隙会自动设好(赝势的半导体,以及紧束缚中约二十种常见晶体:金刚石、岩盐、刚玉、石英、方解石、金红石……)。光谱立即随之改变。
表中两种半导体的合金——Si₁₋ₓGeₓ、In₁₋ₓGaₓAs、GaAs₁₋ₓPₓ……——按虚晶计算:其形状因子是两种化合物形状因子的平均,按共享格位上的占比加权。在 构建 标签页中,合金 部分让 x 从一种化合物滑到另一种,晶胞遵循 Vegard 定律。可以看到 GaAs₁₋ₓPₓ 的带隙由直接变为间接(x = 0.36 附近;实测 0.45),以及在 Si₁₋ₓGeₓ 中锗的导带谷取代硅的导带谷(x = 0.93 附近;实测 0.85)。虚晶忽略了无序:它缺少带隙弯曲的大部分(In₀.₅₃Ga₀.₄₇As:计算 0.91 eV,实测 0.75 eV),而且只给出一族声子,而真实合金有两族。
非立方晶体在各个方向上的折射率不同:方解石之所以使像变成双重,是因为垂直于其 c 轴偏振的光感受到寻常折射率 nₒ = 1.658,沿轴偏振的光感受到非常折射率 nₑ = 1.486。吸收 标签页中的 偏振 菜单显示 E ⊥ c(寻常光)、E ∥ c(非常光) 或 各偏振的平均 的光谱(双轴晶体为三个轴)。589 nm 处的折射率 表格把 实测 一行与两个模型并列:点偶极子,其中每个离子在所有其他离子的场中变形;以及 能带(含带隙修正),其中电子在整个晶体中运动。Laue 把对该类晶体最接近测量的模型标为 推荐:宽带隙离子晶体用点偶极子(方解石、石英、刚玉、岩盐…… 误差在 4 % 以内),5 eV 以下用能带(半导体、金红石);另一方面,能带在测试的全部五种单轴晶体中都给出了正确的双折射 nₑ − nₒ 符号。
色散——随颜色变化的折射率——可在 折射率 n、消光系数 κ 曲线上看到:对于色散已测量的晶体(方解石、石英、刚玉、金红石、萤石、岩盐、CsCl、闪锌矿、金刚石、SrTiO₃、硅、GaAs),所选偏振的 实测 曲线以虚线叠加其上。折射率表增加一列 V_d,即阿贝数:数值越小,晶体把白光展开成的彩虹越宽(金刚石 55,金红石 10,故有其“火彩”)。最后一行给出推荐模型的单项塞耳迈耶尔公式,可直接粘贴到光学设计软件中;光学光谱(CSV)… 导出也包含实测折射率。模型在 14 条光线中有 11 条把阿贝数控制在 20 % 以内:设计光学系统时,请优先使用实测曲线。
在金属中,费米能级穿过能带:已占据的态填满布里渊区的一部分,费米面把它们与空态分开。正是它决定了导电性、电子比热以及对磁场的响应。在查看器中,对紧束缚的金属或自由电子(空晶格),费米面把它画在布里渊区中,每条能带一种颜色,下方是它被经过 Γ、横穿视图的平面截出的截面:转动布里渊区,截面也随之转动。铜的自由电子给出一个球,完全位于布里渊区内;在紧束缚中,它鼓出颈部,在 L 点处接触八个六边形面,正如 Pippard 的测量(1957)所显示的。铝有三个电子,其自由电子球溢出到第二和第三布里渊区:这就是 Harrison 作图。
晶体的振动:声子
理论怎么说
晶体中的原子并不是静止的:它们被化学键像弹簧一样牵住,在各自的位置附近振动。振动以波的形式在整个晶体中传播,波矢为 q;它的量子称为声子。与电子一样,只需让 q 在布里渊区内取值,并沿着与能带相同的路径画出频率。
原胞中含 N 个原子的晶体有 3N 条支:
- 三条声学支,在 Γ 点从零开始:整个原胞作为一个整体运动,在长波下就是声波,一条纵波和两条横波;
- 3N − 3 条光学支,同一原胞中的原子彼此反向振动。在离子晶体中,它们带有电偶极矩,会吸收红外光。
在离子晶体中,纵光学振动还会产生一个电场,使振动变硬:其频率(LO)高于横向振动的频率(TO)。两者之差取决于离子的电荷和电子的屏蔽。
键越硬、原子越轻,振动就越快:金刚石高达 40 THz,岩盐不超过 8 THz。声子决定了比热和热传导,硅要跨越它的间接带隙,也需要声子。
公式
质量为 的原子由劲度系数为 的弹簧相连、间距为 的一维链:
在 Laue 中
在能带结构查看器中,声子标签页沿同一路径画出各支,并给出振动态密度,单位可选 THz、cm⁻¹ 或 meV。对于 Martin 研究过的四面体半导体(Si、Ge、GaAs、InP…),弹簧取自 Keating 模型,按弹性常数拟合。在离子晶体(岩盐、萤石、钙钛矿…)中,离子因电荷而相互吸引和排斥:Laue 加入这些库仑力,于是在 Γ 点附近,纵光学支升到横光学支之上,正如红外测量所显示的。对其他晶体,Laue 按键的性质(共价或金属)在近邻之间放置普适弹簧,并把石墨的各层联结起来。这是对各支的初步了解,可以调节弹簧的劲度,与测量比较。画在零以下的支表明结构宁愿发生形变:钛酸锶在室温下为立方结构,在 105 K 以下正是这样发生形变的。
光与晶体:红外、拉曼、双折射
理论怎么说
可见光的波长比晶胞大几千倍:它只能看到布里渊区中心 Γ 点的振动。观察这些振动有两种方式:
- 红外光被使电偶极矩振动的模式吸收,也就是带相反电荷的离子彼此反向运动的模式;
- 当某个模式使电子云(即极化率)发生形变时,拉曼散射会让激光的颜色略微改变。
哪些模式是活性的,由对称性决定。在具有对称中心的晶体中,没有任何模式同时具有红外活性和拉曼活性:这就是互斥规则。硅的光学模只在拉曼中可见(520 cm⁻¹),岩盐的光学模只在红外中可见。在横向频率 TO 与纵向频率 LO 之间,离子晶体几乎反射全部光:这就是剩余射线带(Reststrahlen,“剩下的射线”),过去人们借它分离出远红外光。
可见光如何传播,同样由对称性决定。立方晶体在各个方向上折射率相同。四方、三方或六方晶体是单轴晶体:沿 c 传播的光不分裂,其他任何光线都分成两束,即寻常光和非常光。其余晶体是双轴晶体。方解石的 CO₃ 基团扁平且彼此平行,是最引人注目的例子:透过菱面体看一条线,会看到两条。
公式
离子晶体在红外区的介电函数,以及 Lyddane、Sachs 和 Teller 关系:
宝石的颜色大多来自痕量杂质:一个本来完美的晶体中的色心。在红宝石中,Cr³⁺ 离子取代了约百分之一的铝;它周围六个氧的电场使其 d 能级分裂,于是吸收黄绿光和紫光,剩下红光。同样的铬在绿柱石中,那里的场较弱,便吸收红光:这就是祖母绿。被俘获在氯空位中的电子,即 F 心,使岩盐变黄。
在 Laue 中
在晶体工作区的性质标签页中,色心部分可以添加一个取代阳离子的过渡金属离子(Cr³⁺、Ti³⁺、V³⁺、V²⁺、Fe²⁺、Co²⁺、Cu²⁺)、一个位于阴离子位置上的 F 心,或一个已知的吸收带(蓝色蓝宝石、海蓝宝石、粉色金刚石、石英的变种)。Laue 由此求出吸收带、透射光谱以及日光下看到的颜色;光密度调节宝石的厚度。缺陷在三维视图中可以看到:离子位于其位置上,呈其元素的颜色,外加虚线圆圈;或者是空着的空位及其电子。示例“红宝石”“祖母绿”“蓝色蓝宝石”和“含 F 心的岩盐”打开时就是这样设置的。
当吸收带是在偏振光下测得的(红宝石、蓝色蓝宝石),两个色块会显示晶体的两种颜色:垂直于光轴偏振的光(E ⊥ c)和沿光轴偏振的光(E ∥ c)。这就是二色镜所显示的二色性:红宝石呈紫红色和橙红色,蓝宝石呈紫蓝色和蓝绿色。在离子的吸收截面已有测量的情况下(在刚玉中),Laue 还给出产生该光密度的浓度,以每百万原子中的原子数(ppma)表示。
对于红宝石,该部分还显示 R 线(即红宝石激光器的谱线)的塞曼效应:在沿 c 轴的磁场中,基态能级和发出这些谱线的能级发生分裂,每条谱线分成若干分量,随磁场增强呈扇形展开,在 10 特斯拉时约展开 8 cm⁻¹。实线(σ)在垂直于 c 偏振的光中可见,虚线(π)在沿 c 偏振的光中可见;线的粗细随其强度变化。正是借助这些扇形,人们辨认出了红宝石中铬的能级。
在能带结构查看器中,红外与拉曼标签页给出 Γ 点的模式、它们的简并度以及可观测它们的方式(红外、拉曼或沉默)、红外反射率(对单轴晶体分 E ⊥ c 和 E ‖ c)、光学类别,以及用 W. L. Bragg(1924)的方法计算的可见光折射率。Tutor 会问一个晶体有几条光轴。
温度:振动的原子
理论怎么说
晶体从来不是静止的。每个原子都被化学键像弹簧一样牵住,在自己的位置附近振动。这些振动可以分解为声子,即声子一节中的波;在温度 T 下,一个波的能量 hν 相对 k_BT 越小,它就被激发得越强。即使在 0 K,运动也不会停止:这是量子力学所要求的零点运动。
这些振动带来几个可以测量的量。比热 C_v:高温下,每个原子储存 3 k_B(杜隆–珀蒂定律,每摩尔原子 24.9 J/(mol·K));低温下,各个模式逐一冻结,C_v 按 T³ 下降(德拜)。德拜温度 θ_D 用一个数概括晶体的刚度:铜为 343 K,硅为 645 K,金刚石超过 2000 K。每个原子的均方位移 ⟨u²⟩ 削弱大角度处的衍射:这就是德拜–沃勒因子 exp(−B sin²θ/λ²),其中 B = 8π²⟨u²⟩/3。最后,按照林德曼判据,当 √⟨u²⟩ 达到近邻间距的 10 % 至 15 % 时,固体熔化。
公式
在 Laue 中
在晶体工作区的模拟标签页中,温度部分为晶体设定一个温度。热运动将它设为 293 K;滑块和以开尔文为单位的输入框可在 0 至 1500 K 之间调节。温度随文稿一起保存。
Laue 由声子的弹簧算出德拜温度(在此温度下给出相同比热的值,以及它的高温值)、比热 C_v、每种元素的 B 因子和林德曼比;林德曼比超过 10 % 时显示为橙色。两条曲线给出 C_v 和 B 在 0 至 1500 K 间的变化,所选温度以一条竖线标出。
这个温度处处相同。粉末衍射图样和劳厄图因此不再使用单一的 B,而是采用由振动算出的每种元素的 B:升温时,大角度的衍射线逐渐消失。自旋的蒙特卡洛模拟(磁性部分)也在这个温度下运行。
在 3D 视图中让原子振动让晶体动起来:每个原子按照此温度下的声子运动,即若干相位随机选取的波的叠加。运动被放慢约一万亿倍;各频率保持彼此的比例,光学模比声学波更快。升温时,振动加剧;在 0 K,仍有零点运动。振幅可以按真实大小显示运动,也可以放大三倍或十倍,以便远远看清。
位移椭球像 ORTEP 那样画出每个原子:原子在一部分时间内所处的椭球,与论文一样默认为 50 %;概率让所有椭球一同放大或缩小,形状不变。其轴为原子均方位移张量的轴,并对其位置的对称性取平均:立方位置上是球,键使原子在某一方向更自由处则是椭球,如石英中的氧。
同样的弹簧给出晶体的弹性常数(由四十个方向上的声速求得)以及体弹模量 B。结合比热,它们通过格林艾森关系 α = γ C_v / (3 B V) 给出热膨胀。格林艾森参数 γ 表示晶体收缩时振动变硬的程度;简谐弹簧不知道它,因此像磁性的耦合一样,由你在格林艾森 γ栏中给出。默认值为 2,与大多数金属和离子晶体相当;硅约为 0.5。Laue 从通常测量晶胞的 293 K 出发,显示此温度下的 α 和晶胞;粉末衍射图样和劳厄图采用这个晶胞,升温时它们的衍射线随之移动。
弹簧取自声子:这只是初步了解,不是测量。铜给出 θ_D = 321 K,300 K 时 B = 0.48 Ų(实测:343 K 和 0.55 Ų);萤石中钙的 B = 0.44 Ų,氟为 0.76 Ų(0.47 和 0.68);由于 Keating 模型使横模偏硬,硅的结果略显过硬。不过它的弹性常数能准确再现:Martin 正是按它们拟合弹簧的。铜和铁的弹性常数偏小(B = 101 和 100 GPa,实测为 137 和 170):最近邻之间的中心力弹簧做不到更好,由此得到的热膨胀也相应偏大。
磁性:自旋与热运动
理论怎么说
有些离子带有自旋:它们的 d 电子并未全部成对。Mn²⁺ 有五个未成对电子,全部平行(S = 5/2,Hund 规则),Ni²⁺ 有两个(S = 1)。每个自旋都是一块小磁体。在近邻之间,交换 J 促使它们平行排列(J 为正,铁磁性)或反向排列(J 为负,反铁磁性)。热运动则使它们变得无序。在临界温度以上,即铁磁体的 T_C 或反铁磁体的 T_N(Néel 温度)以上,热运动占上风:晶体呈顺磁性。在此温度以下,磁序建立起来,并随降温而增强。
最简单的模型是 Weiss(1907)的平均场:每个自旋只看到近邻的平均值,就像一个磁场。它给出有序温度、其下逐渐增大的磁化强度、其上遵循 Curie–Weiss 定律的磁化率 χ,以及相变处比热的跃变。它忽略了推迟有序的涨落,因此总是高估临界温度,常常高出三分之一到一半。
公式
在 Laue 中
在晶体工作区的模拟标签页中,磁性部分在位置上放置磁矩:离子的自旋(洪德规则)根据电荷给出每个 3d 过渡金属离子的 S,对铁磁金属(Fe、Co、Ni)则给出由实测磁矩推出的有效自旋。每个位置朝上或朝下;传播矢量 k(每个轴上取 0、½ 或 1)规定符号如何从一个晶胞变到下一个晶胞。自旋箭头显示在三维视图中。
Laue 把磁性近邻按壳层分组(J₁、J₂…,附带各自的距离和数目);你为每个壳层给出以 meV 为单位的 J。耦合是测出来的,通常靠中子非弹性散射;此处不作计算。Laue 显示平均场有序温度、Curie–Weiss θ 和有效磁矩。它还会提示同一晶胞的另一种磁序是否会先出现。温度曲线绘出有序度与磁化强度、磁化率(平行、垂直和粉末)及其倒数(在 θ 处与轴相交),以及比热。
示例 MnO、NiO 和 MnF₂(反铁磁体)以及 α-铁(铁磁体)附带已发表的耦合和实测温度。
平均场忽略涨落;蒙特卡洛方法则把它们显示出来。热运动(蒙特卡洛)让三维视图中的自旋在晶体的温度下抖动,该温度在温度部分设置:远低于 T_N 时,箭头围绕有序方向摆动;接近相变时,一些区域变得无序;高于相变温度时,它们指向四面八方。其下方实时显示样品的净磁化强度,以每原子 μ_B 和占饱和值的比例表示,并同时显示有序度;一幅小图在温度滑块停留的每个温度处,于平均场曲线上标出一个点:让滑块缓慢扫过相变,便能亲手描出铁的磁化强度如何下降,或一个磁化强度始终为零的反铁磁体的有序度。模拟的样品随视图而定:每边的磁晶胞数与所显示的晶胞数相同;视图填满时,每边为三个晶体晶胞,使用相变模块时则为整个视图。边界为周期性。它至少达到耦合作用范围所要求的大小,使自旋不会在边界另一侧遇到自己的副本:铁需要七个晶胞,因为其耦合延伸到十个近邻壳层。在曲线窗口中,蒙特卡洛按钮从有序态开始加热数千个自旋,并把所得的点画在平均场曲线旁边。它得到的有序温度更低,也更接近测量值:MnF₂ 在约 70 K 处有序,平均场给出 87 K,实测为 67 K。
磁序有其自身的对称性:空间群中把每个磁矩变回自身的操作,以及把磁矩变为其反向、再配上翻转所有磁矩的时间反演 1′ 的操作。它们构成一个磁群,即 1651 个 Shubnikov 群之一。磁性部分用表中的两种记号 BNS 和 OG 给出它的名称(MnF₂:P4₂′/mnm′;MnO:Cc2/c,其加倍晶胞的平移 c/2 使磁矩反向),并说明每个位置的磁矩可以沿哪些方向。在曲线窗口中,中子粉末衍射图样显示对磁矩敏感的中子所看到的情形:彩色的是磁衍射线,对反铁磁体而言,它们位于晶体的衍射线之间——例如 MnO 的 (½ ½ ½),Shull 和 Smart 正是借此在 1949 年发现了反铁磁性。
在有序的磁体中,一个自旋的微小偏转会像波一样传到它的近邻:这就是自旋波,它的量子是磁振子,正如声子是振动的量子。在曲线窗口中,Laue 根据同样的耦合 J,沿布里渊区的路径画出它们的能量。在铁磁体中,能量从零开始按 k² 上升(铁);在反铁磁体中则按 k 上升(MnF₂、MnO)。各向异性 D把磁矩固定在其轴上,在磁振子的底部打开一个能隙。中子非弹性散射测量的正是这些曲线,示例中的耦合也由此而来。
各向异性在磁场下也能看到。在曲线窗口中,Laue 画出低温下(有序温度的 5 %)磁化强度 M 随磁场 B 的变化,磁场分别沿磁矩方向和横向施加。横向时,磁矩逐渐向磁场倾斜,M 线性增长。沿磁矩方向时,M 起初几乎为零;到了自旋翻转场(spin-flop),磁矩突然整体翻转到垂直于磁场的方向,M 跳到前面那条直线上。没有各向异性时,这种翻转在最小的磁场下就会发生;D 越大,它来得越晚。取 D = 0.02 meV,MnF₂ 在约 9.5 T 处翻转,实测为 9.27 T。
磁群还说明晶体能做什么。只有当某个方向在磁群的所有操作下保持不变时,才允许出现净磁矩:铁磁体是这样,轻微倾斜的反铁磁体,即弱铁磁体,也是这样。线性磁电效应,即电场使晶体磁化,要求磁群同时破坏空间反演和时间反演。磁性部分说明二者各自是否允许,并给出磁电张量 α 的形式。氧化铬 Cr₂O₃ 是红宝石在反铁磁方面的近亲,它的示例是教科书式的例子:它的群 R-3′c′ 既不含空间反演,也不含时间反演,却含有二者的乘积;α 在这里有两个分量,a 在面内,b 沿 c。Dzyaloshinskii 于 1959 年仅凭这一对称性论证预言了该效应,次年 Astrov 测得了它。
相变:对称性破缺、有序与无序
理论怎么说
许多晶体在冷却时会改变结构而不熔化。钛酸钡 BaTiO₃ 在 393 K 以上为立方结构,冷却后变为四方结构:钛离子全部向同一侧偏移,晶体随之极化,成为铁电体。在 SrTiO₃ 中,105 K 以下 TiO₆ 八面体略微转动,相邻晶胞的转向彼此交替。在 β-黄铜 CuZn 中,741 K 以上铜和锌随机占据体心立方晶格的位置;在此温度以下,铜占据顶点,锌占据体心。每一种情形中,低温相都只保留高温相的一部分对称性:它的空间群 H 是高温相的群 G 的一个子群。因此,相变可以沿着 G 的极大子群列表一步一步解读;所谓极大子群,就是与 G 之间不再隔着其他子群的子群。
子群要么失去转动,要么失去平移。若保留全部平移而失去转动,它是 translationengleiche(t)子群:晶胞不变,晶体分裂为取向畴,即孪晶,其数目与点群失去的操作一样多。若保留转动而失去平移,它是 klassengleiche(k)子群:晶胞变大,晶体分裂为反相畴,彼此错开一个失去的平移。指数表示失去了多少操作:CuZn 从 Im-3m 到 Pm-3m 时指数为 2,失去的是体心的平移。
Landau(1937)用序参量 η 描述相变:它在高温相中为零,在低温相中不为零,例如 BaTiO₃ 的极化、SrTiO₃ 八面体的转角、CuZn 两个位置的占有率之差。自由能按 η 的幂展开,只保留高温相对称性所允许的项。若三次项是允许的,相变就是一级相变:η 发生跃变,如 Cu₃Au。否则,相变可以是连续的。畸变可以分解为对称性模式,每个模式对应高温群的一个不可约表示;承载序参量的那个模式说明是哪种失稳驱动了相变。Cochran(1960)把它与振动联系起来:接近相变时,某一个声子,即软模,其频率降向零,而它冻结下来的形状就是低温相。
在合金中,有序来自近邻原子对的能量。Bragg 和 Williams(1934)给出了它的平均场理论:每个位置只看到其近邻的平均成分。与磁性的情形一样,平均场忽略涨落,因而高估有序温度;蒙特卡洛方法则保留涨落。比热和序参量的响应函数在相变处达到峰值,Binder 累积量从有序态的 2/3 降到 0。同一个模型也描述进入电池电极的离子:电池的电压就是这些离子的化学势,在离子有序排列之处,电压出现一个台阶。
公式
在 Laue 中
本章介绍相变模块,订阅后即可使用。在晶体工作区的模拟标签页中,相变部分列出晶体所属群的极大子群:符号、编号、t 或 k 以及指数。点按一个子群即可看到它的说明:晶胞、原点、共轭子群,以及冷却时形成的畴(取向 × 平移)。列出的 k 子群指数为 2 到 4,即晶胞最多扩大四倍的那些。用下降到可把晶体带入该子群,并采用其标准设定:新的晶胞、新的原点,每个一分为二的位置都会编号(Ti 变为 Ti_1 和 Ti_2)。此操作可以撤销,走过的路径一直显示在列表上方,返回上层则退回一步。
下降之后,移动原子或输入实测结构的位置:Laue 测量相对于最高群的畸变,逐个位置以 Å 为单位给出。显示滑块在三维视图中改变畸变的幅度,从 0 %(高温相的结构)到 200 %(放大的畸变)。畸变分解为对称性模式,每个模式带有其波矢(Γ、X、M、R…)、表示和振幅。接着 Laue 指出序参量:它的表示、维数、三次和四次不变量,以及相变能否连续(Landau 条件)并保持公度(Lifshitz 条件)。它还计算高温相的声子,按表示分类,并说明序参量的模式是否就是软模。借助其弹簧模型,BaTiO₃ 确实找到了它不稳定的极性模式;对于 SrTiO₃,模型没有捕捉到八面体的失稳,Laue 也会如实指出。
朗道–德文希尔打开 BaTiO₃ 和 PbTiO₃ 的模型,采用已发表的系数:极化和介电常数随温度的变化,BaTiO₃ 的三个相变(392、283 和 202 K),由 Lyddane–Sachs–Teller 关系得到的软模频率,以及所选温度下的电滞回线。
对于有序–无序,先让晶体的一个位置由两种元素共享(位置检查器中的与另一种元素共享这个位置),再下降到该位置一分为二的子群:α-铁取 Cu 50 %、Zn 50 %,下降到 Pm-3m(β-黄铜);铜取 Cu 75 %、Au 25 %,下降到指数为 4 的 Pm-3m(Cu₃Au)。此时该部分显示有序度 η,有序–无序…打开合金窗口。给出相变温度(CuZn、Cu₃Au、CuAu、FeCo 和 CuPd 会提供实测值):Laue 由此求出有序能 V,分别按 Bragg–Williams 和蒙特卡洛画出 η,并用蒙特卡洛画出比热、序参量的响应函数和 Binder 累积量。正如 Ising 模型所预言,CuZn 的蒙特卡洛在约 0.8 倍平均场温度处有序。高分辨率运行八条马尔可夫链而不是两条,点数加倍,曲线更平滑。T 滑块和将此有序态放入晶体为每个位置赋予平均场的占有率:粉末衍射图样中出现超结构线,Cu₃Au 的十分清晰,CuZn 的在 X 射线下很弱,因为它的两种原子电子数几乎相同。
示例 LiCoO₂ 引出嵌入电压:当晶体含有可迁移离子(Li、Na、Mg…)时,该部分提供嵌入电压…。每个位置或满或空,第一近邻之间有排斥 V₁,第二近邻之间有排斥 V₂;一个让离子进进出出的蒙特卡洛给出电压随填充度 x 的变化、其导数 dx/dμ 以及成行有序度。默认值下,x = ½ 处的锂原子行在约 330 K 熔化,与实测一致,电压台阶约为 0.1 V。窗口也会说明这个简单模型没有包含哪些内容。
最后,该模块还提供磁性蒙特卡洛的大样品:整个视图填满自旋(见磁性)。
与数据库比较
实践怎么说
模型只有与测量相比较才有价值。对许多晶体而言,公认的数值已发表在开放数据库中:实测的密度和折射率,以及由密度泛函理论(DFT)计算的带隙和介电常数。这些计算很宝贵,但并非万无一失:其带隙常常偏小 30 至 50 %。因此,总要知道一个数是测量得到的还是计算得到的。
在 Laue 中
在晶体工作区的构建标签页中,参考值部分会打开一个窗口,仅在你提出请求时查询 Wikidata(实测密度和折射率)、refractiveindex.info(实测折射率)、AFLOW(计算的带隙和密度),以及凭一个免费密钥查询 Materials Project(计算的带隙、密度、ε∞、ε(0)、折射率)。Laue 只发送化学式和空间群编号。每个数值都连同其性质(测量数据或计算数据)、来源和一个链接,显示在 Laue 的数值旁边。
Tutor
教学法怎么说
对称性要靠动手操作、靠犯错来学习。一道有用的练习会检查答案,并说明答案错在哪里。它给出提示而不和盘托出,在你卡住时再展示解答。
在 Laue 中
练习(Tutor)一栏有一个受众选择器(设计、教学、科学),并按主题整理练习:入门、平面群、饰带、准晶、点阵与密度、空间群与晶类、Wyckoff 位置、搭建结构、衍射与消光、粉末衍射图样、能带结构。
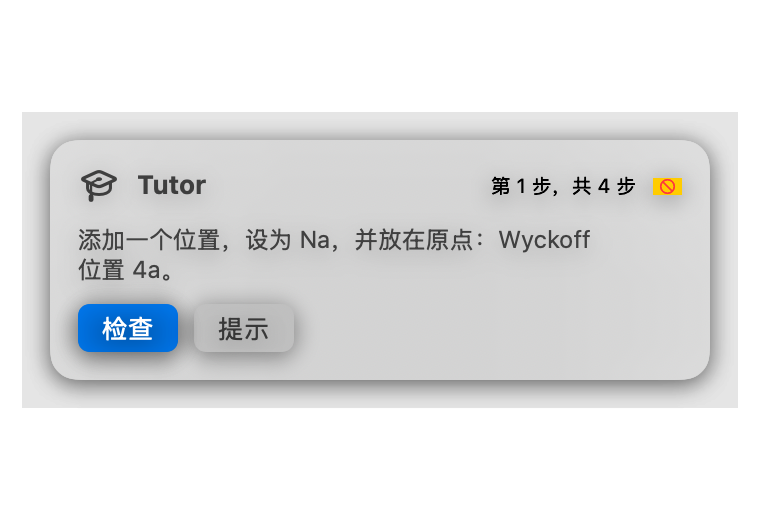
从练习(Tutor)一栏打开的文稿会附带 Tutor 面板:每一步一条指示、一个检查按钮,以及逐条给出的提示。检查由引擎完成:任何等效位置都算正确。错误的答案会得到解释,例如“Na1 在 8c(位置对称性 -43m),而不在 4a”;对于群,则说明所提出的群比图案多了或少了什么。答对之后,解答会说明原因;提示用完后,显示解答会展示解答并让你继续。有些练习会隐藏群或对称要素,因为要由你自己去找出来。
打印与布料
理论怎么说
要打印的图案必须无缝衔接:一个单元的右边缘必须恰好延续下一个单元的左边缘。对于矩形点阵,这是直接拼接。对于有心点阵或六方点阵,自然的单元在行与行之间会错开:半落拼接让每一列下移半个单元,半砖拼接则让每一行错开半个单元。清晰度取决于分辨率:普通印刷为每英寸 300 点,精细纺织品则需要更高。
在 Laue 中
打印或布料…以实际尺寸导出单独的图案,不含晶胞和符号:以厘米为单位设定晶胞边长。格式有矢量的 PDF 和 SVG,在任何尺寸下都清晰;以及 150、300 或 600 dpi 的 PNG 和 TIFF,分辨率会写入文件。背景可以是透明的。尺寸可以是一个页面(A4 至 A2、Letter、Tabloid)、自定义尺寸,或无缝循环:直接、半落或半砖拼接。为印刷厂准备时,PDF 会带有 3 mm 出血、裁切线和 sRGB 色彩配置文件。用于丝网印刷时,分色功能为每种颜色生成一张菲林,打包成一个 ZIP 文件。SVG 可以每种颜色一个图层。DXF 以毫米为单位,用于激光切割和绘图仪。导出菜单还提供图案的调色板,适用于 Adobe(ASE)、GIMP 和 Inkscape(GPL)或 Procreate。曼陀罗有自己的打印对话框,按其直径(厘米)打印。
3D 打印晶体
理论怎么说
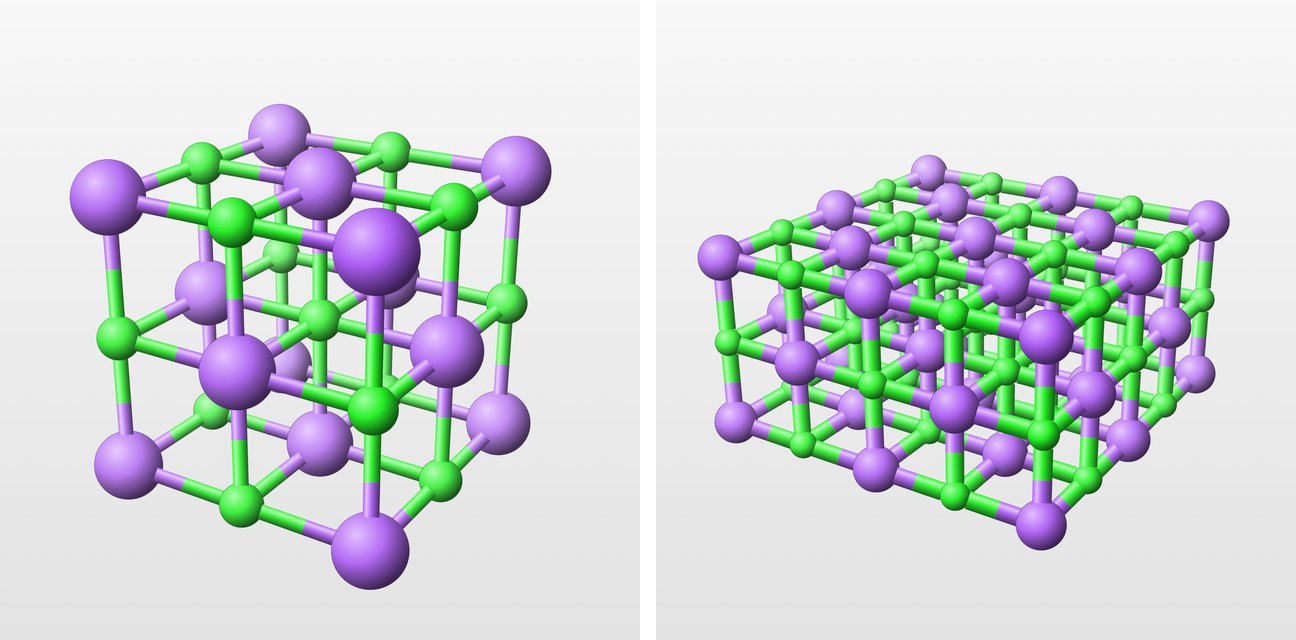
拿在手里的模型,理解起来和图片不一样:用指尖就能数出一个原子的邻居。3D 打印机自下而上、一层一层地堆积材料。它要求三件事:
- 一个封闭的物体,也就是没有破洞的实体;
- 一个实际尺寸,以毫米为单位;
- 一个立得住的物体:细尖会断,孤立的原子会掉落,倾斜超过约 45° 的部分需要支撑。准备打印的软件(PrusaSlicer、Bambu Studio、Cura、OrcaSlicer)会自行添加这些树状支撑,并适应打印机和材料。
主流的文件格式有两种。STL 到处都能读取,但既没有颜色,也没有单位。3MF 是切片软件如今采用的格式,它保留毫米单位和颜色,并能把多个部件放进同一个物体。这样,多材料打印机就可以为每种元素分配各自的耗材。
在 Laue 中
在晶体工作区中,3D 打印…会打开打印对话框。在其中可以选择:
- 格式,3MF 或 STL;
- 沿 a、b、c 的晶胞数(默认一个晶胞);
- 物体的最长边(毫米);
- 化学键直径(毫米):默认 2.5 mm,低于 2 mm 时会给出警告。
伸出物体的化学键从不打印。没有化学键支撑的原子会被移除,除非勾选保留没有化学键支撑的原子。Laue 不添加支撑:请交给打印软件,它的树状支撑很适合球棍模型。
预览显示物体打印出来的样子,放在打印平台上,并给出原子数和部件数。如果物体分成了好几个部件,通常只需增加晶胞就能把它们连起来。导出…保存文件。
演示与导出
在 Laue 中
在晶体工作区中,保存视图会记录取向、缩放和显示设置;保存的视图随文稿一起保存。演示隐藏各个面板,用键盘方向键依次展示各个视图。导出图像把视图保存为 PNG(用于幻灯片)或矢量 PDF(用于文章或讲义),分辨率由设置决定。 同一菜单还可保存旋转视频(MP4):八秒钟内,晶体绕最接近竖直方向的晶轴自转一整圈。