 Laue
Veiledning — Undervisning
Denne veiledningen er en håndbok. Hvert kapittel begynner med teorien: hva man ønsker å beskrive, hvorfor man beskriver det slik, og hva man må vite for å forstå det appen viser. Deretter kommer praksis: hvor du finner det i Laue, og hvordan du bruker det. Kapitlene kan leses i rekkefølge, som et lite kurs, eller du kan gå rett til det du trenger. Rammene «I klasserommet» foreslår en aktivitet og peker på de vanlige vanskene elever og studenter har.
Før du begynner: dokumenter, eksempler og innstillinger
I Laue
Laue arbeider med dokumenter av tre slag, hvert åpnet i sitt eget verksted: en krystall (i tre dimensjoner), et planmønster (flislegging, frise eller mandala) og en kvasikrystall. Menyen Ny i verktøylinjen oppretter det ene eller det andre. Er vinduet fortsatt tomt, tar det nye dokumentet plassen; ellers åpnes det i et nytt vindu. Denne oppførselen kan stilles inn.
Et dokument lagres i formatet .laue, en lesbar tekstfil, den samme på Mac, iPad og pc, og beskrivelsen av formatet er publisert. Hver endring kan angres og gjøres om med knappene i verktøylinjen, og verktøytipset deres sier hva de kommer til å oppheve.
Knappen Eksempler åpner biblioteket, med to hyller: Eksempler (tretten krystaller, flislegginger, mandalaer, kvasikrystaller) og Øvelser (Tutor). Listen til venstre viser titlene med ett blikk; et klikk viser beskrivelsen til høyre, og Åpne åpner eksemplet som en kopi, på grensesnittets språk. Du kan ikke ødelegge noe.
Innstillingene (menyen Laue › Innstillinger på Mac, tannhjulet på iPad) begynner med Bruk, som du blir spurt om ved første oppstart. Design navngir symmetriene med ord og viser bare mønsteret, Undervisning viser symboler og symmetrielementer, og Vitenskap gir de internasjonale symbolene og diffraksjonen. Ingen funksjon fjernes: bare det som vises først, endres. Innstillingene bestemmer også hva et nytt dokument oppretter, hvordan 3D-visningen ser ut ved åpning, hvordan koordinater skrives (desimaltall eller brøker), oppløsningen på eksporterte bilder, startverdiene for pulverdiffraktogrammet og mappene for åpning og lagring.
Verkstedet Krystall: sidepanelet
I Laue
Til venstre for 3D-visningen av en krystall ordner sidepanelet innstillingene i fem faner, som velges med ikonene øverst; navnet på den åpne fanen vises under dem, og hvert vindu husker sin egen.
- Oppbygging: hva krystallen er — romgruppen, cellen, posisjonene og Wyckoff-posisjonene deres, sammensetningen, referanseverdiene på nettet og kontrollene i en øvelse. Velger du et atom, i listen eller i visningen, kommer du tilbake til denne fanen, til inspektøren for atomet.
- Diffraksjon: stereogrammet for krystallklassen, pulverdiffraktogrammet og Laue-diagrammet.
- Egenskaper: båndstrukturen, med fononer og optiske egenskaper, og fargesentrene.
- Simuleringer: magnetismen, fra middelfeltet til termisk bevegelse.
- Visning: hva som vises, og hvordan — cellene, fyll visningen, atomenes størrelse, bindingene, polyedrene, perspektivet, zoomen, symmetrielementene, se langs en akse, orienteringen ned til graden (polarvinkelen θ og asimuten φ for retningen mot deg i krystallens koordinatsystem samt en dreining ψ om den, stilt inn med glidebryteren eller skrevet inn) og presentasjonsvisningene.
En øvelse som går ut på å finne diffraksjonen, skjuler den: fanen Diffraksjon viser da bare stereogrammet.
Gitteret og cellen
Hva teorien sier
En krystall er et arrangement av atomer som gjentar seg helt likt i rommets tre retninger. For å beskrive den uten å ramse opp milliarder av atomer deler man den i to idéer.
- Gitteret er mengden av translasjonene som lar krystallen være uendret. Det er punkter, uten atomer: alle stedene der man finner nøyaktig de samme omgivelsene igjen.
- Motivet er det man plasserer i hvert gitterpunkt: et atom, et molekyl, en gruppe atomer.
Tre vektorer a, b, c utspenner gitteret, og parallellepipedet de danner, er cellen. De seks parameterne dens (lengdene a, b, c og vinklene α, β, γ) og atomenes koordinater i cellen, uttrykt som brøkdeler av disse vektorene, er nok til å bygge opp hele krystallen. Dette er krystallografiens store besparelse.
Det finnes uendelig mange måter å velge tre vektorer som utspenner det samme gitteret på. Man velger én etter to kriterier som av og til trekker i hver sin retning:
- den primitive cellen inneholder bare ett gitterpunkt: den er så liten som mulig;
- den konvensjonelle cellen følger symmetrien, men blir da noen ganger større. Cellen til steinsalt er en kube med fire gitterpunkter (et «flatesentrert kubisk» gitter); den primitive cellen ville vært et romboeder med vinkler på 60°, som skjuler den kubiske symmetrien.
International Tables, og dermed Laue, bruker den konvensjonelle cellen. De fjorten måtene å ordne gitterpunkter i rommet på er Bravais-gitrene: primitivt (P), romsentrert (I), flatesentrert (F), basesentrert (A, B eller C) og romboedrisk (R), fordelt på de sju krystallsystemene. Systemet legger bånd på cellen: a = b = c og bare rette vinkler for en kube, a = b og γ = 120° for et heksagonalt gitter, og så videre.
Formlene
Et gitterpunkt, og et vilkårlig punkt i brøkkoordinater:
Den metriske tensoren inneholder de seks celleparameterne; den gir avstander, vinkler og volum:
I Laue
I verkstedet Krystall, på fanen Oppbygging, viser delen Celle bare parameterne som krystallsystemet lar være frie: bare a for en kubisk gruppe, a og c for en tetragonal eller heksagonal gruppe, alle seks for en triklin gruppe. Bytter du gruppe, tilpasses cellen. Under feltene viser Laue alle de seks parameterne. På fanen Visning viser Celler 1, 2 eller 3 celler i hver retning, og Fyll visningen viser en makroskopisk krystall rundt én celle, tegnet i midten: gitteret når helt ut til kantene av visningen, og antallet celler spiller ikke lenger noen rolle; når man zoomer ut på en stor struktur, lar Demp med avstanden de fjerne atomene gli over i bakgrunnen.
Symmetri og punktgrupper
Hva teorien sier
En symmetrioperasjon er en forflytning som lar objektet være uendret: en rotasjon, en speiling, en inversjon gjennom et punkt, eller en kombinasjon. Mengden av operasjonene til et objekt danner en gruppe: to symmetrier etter hverandre gir igjen en symmetri, og hver av dem kan oppheves.
Periodisiteten legger et sterkt bånd på symmetrien, den krystallografiske restriksjonen: et gitter kan bare ha rotasjonsakser av orden 1, 2, 3, 4 eller 6. Grunnen er enkel. Uttrykt i gitterets basis har en rotasjon som avbilder gitteret på seg selv, heltallige koeffisienter; derfor er også sporet heltallig. Men sporet til en rotasjon med vinkel 2π/n er 1 + 2 cos(2π/n), som bare er et heltall for n = 1, 2, 3, 4 eller 6. Ingen krystall av orden 5, og ingen flislegging med regulære femkanter.
Rotasjonene, speilingene og inversjonene som holder et punkt fast, danner punktgruppen. Den beskriver krystallen sett på avstand, uten at man ser atomene: formen på flatene og anisotropien i egenskapene. Med restriksjonen finnes det bare 32, fordelt på 7 krystallsystemer, fra det trikline til det kubiske. Ifølge Neumanns prinsipp har enhver fysisk egenskap ved en krystall minst symmetrien til punktgruppen. En kubisk krystall er derfor optisk isotrop, og piezoelektrisitet krever at det ikke finnes noe symmetrisentrum.
Man tegner en punktgruppe i stereografisk projeksjon. Man omgir krystallen med en kule, markerer hvor aksene og speilene skjærer den, og projiserer deretter på ekvatorplanet. En vilkårlig retning vises der sammen med alle kopiene sine: 48 for den kubiske gruppen m-3m, like mange ekvivalente orienteringer.
Formlene
Den krystallografiske restriksjonen: i en gitterbasis er rotasjonen en heltallsmatrise, og dermed er også sporet heltallig.
I Laue
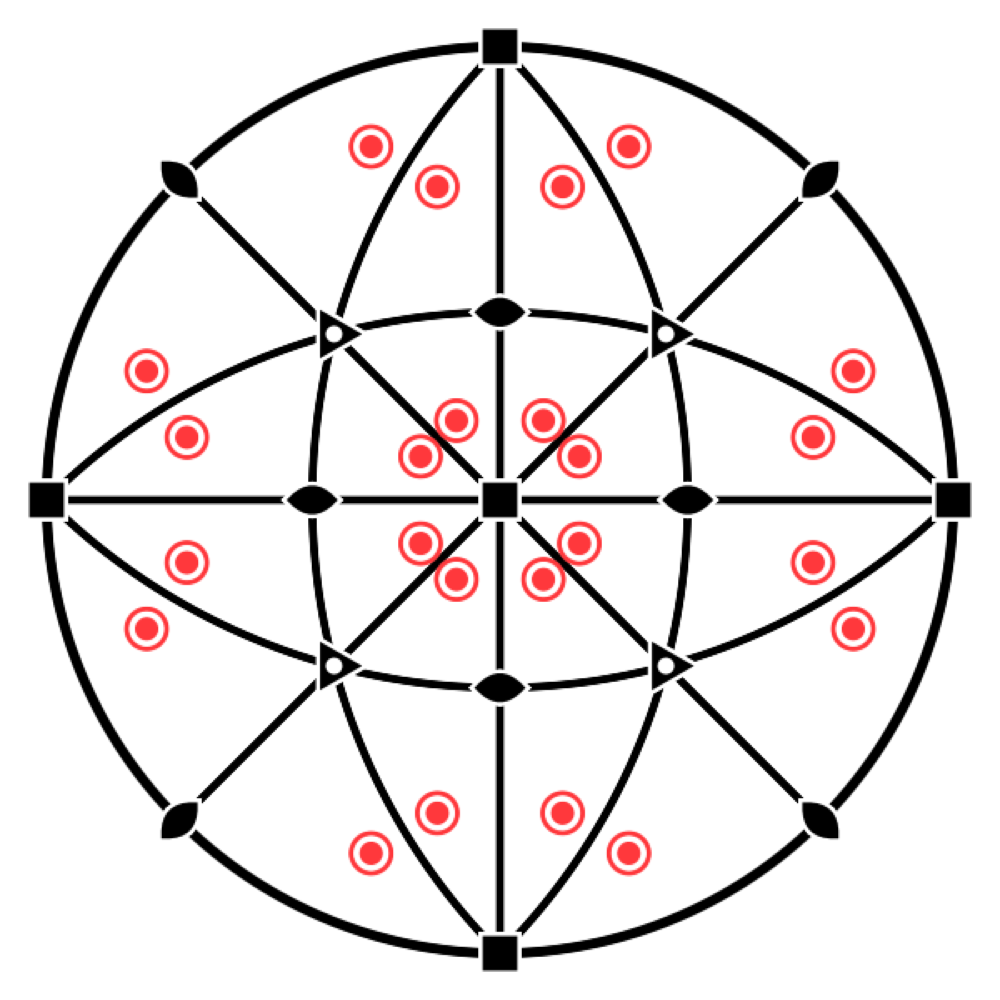
I verkstedet Krystall legger bryteren Stereogram stereogrammet for punktgruppen under visningen, med elementene og de ekvivalente posisjonene. Når en posisjon er valgt, viser stereogrammet dens egen symmetri, posisjonssymmetrien. Det er den raskeste måten å se hvorfor et atom i diamant har symmetrien -43m og ikke m-3m: det mangler inversjonssenteret.
Romgruppene
Hva teorien sier
Romgruppen forener gitteret og punktgruppen og beskriver hele symmetrien til atomarrangementet. Den legger til operasjoner som ikke har noen motsvarighet blant punktoperasjonene, fordi de kombinerer en rotasjon eller en speiling med en brøkdel av en translasjon:
- en skrueakse nₖ dreier 360°/n og går deretter k/n av perioden fram, som en vindeltrapp (2₁, 3₁, 4₂, 6₅ …);
- et glidespeilplan speiler og forskyver deretter en halv translasjon, som fotspor i snøen (a, b, c, n, d, e).
Hver operasjon skrives {R | t}: en lineær del R fulgt av en translasjon t (Seitz-notasjon). Det finnes 230 romgrupper. Hermann–Mauguin-symbolet navngir dem slik: først gitterets bokstav (P, I, F …), deretter symmetrielementene langs hovedretningene. Fm-3m er altså gruppen til steinsalt, P2₁/c gruppen til mange molekyler. Avhengig av valget av akser og origo kan en og samme gruppe skrives på flere måter: International Tables lister opp 530 «oppstillinger», og Hall-symbolet beskriver hver av dem entydig.
Formlene
En operasjon i Seitz-notasjon:
En 4₂-akse langs c, for eksempel: en kvart omdreining, deretter et halvt steg langs aksen.
I Laue
Gruppefeltet godtar et nummer (227), et kort eller fullstendig Hermann–Mauguin-symbol (Fd-3m, P2_1/c), en oppstilling (227:1) eller et Hall-symbol (Hall: -P 2ybc). Alle de 530 oppstillingene i International Tables gjenkjennes, og listen ved siden av feltet tilbyr dem alle.
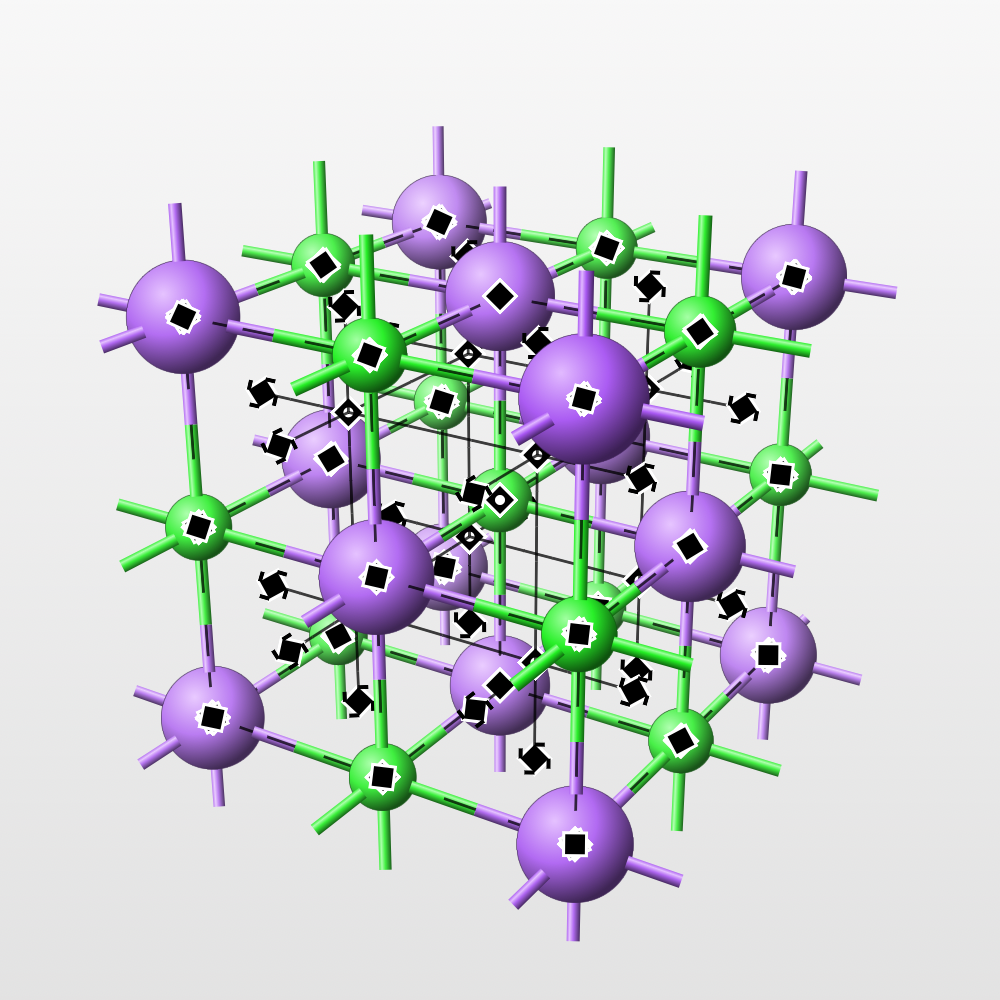
Symmetrielementene tegnes i 3D-visningen med symbolene fra International Tables: rotasjons- og skrueakser, rotoinversjonsakser, speil- og glidespeilplan, inversjonssentre. Du velger hvilke som vises under Symmetrielementer. Siden en kubisk celle har dusinvis av akser, lar linjen Ordener deg vise bare én orden om gangen (2, 3, 4 eller 6). Elementene skjules bak atomene som alt annet.
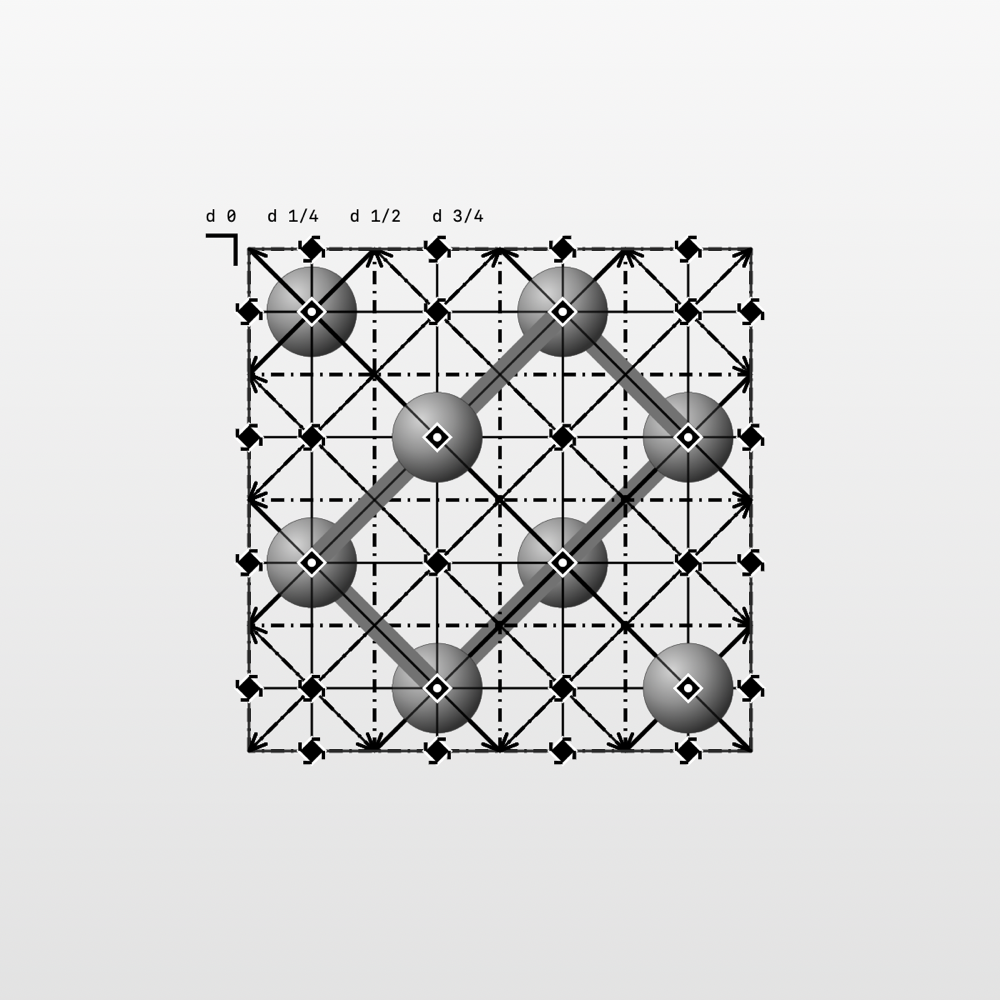
Se langs retter visningen mot en gitterretning eller et symmetrielement. Tables-projeksjon gjengir diagrammene i bind A av International Tables, med høydene til planene. Dra for å dreie, knip for å zoome, og velg mellom ortografisk visning og perspektiv.
Symbolene i International Tables
Hva International Tables sier
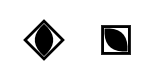
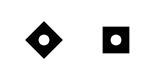
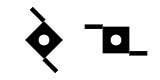
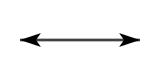
Diagrammene i bind A av International Tables viser hvert symmetrielement med et grafisk symbol (avsnitt 1.4 i 2006-utgaven, kapittel 2.1 i 2016-utgaven: de er de samme). Laue tegner disse symbolene i 3D-visningen, Tables-projeksjonen, stereogrammene og flisleggingene; figurene i disse tabellene kommer fra det samme biblioteket som appen. Notasjonen er den fra International Tables, med delelementene i parentes; egentranslasjonen er gitt som brøkdel av den korteste gittertranslasjonen langs aksen eller glidningen.
Akser vinkelrett på tegningen, symmetripunkter
| Symbol | Element | Notasjon | Egentranslasjon |
|---|---|---|---|
 | Rotasjonsakse av orden 2; rotasjonspunkt av orden 2 i planet | 2 | — |
 | Skrueakse 2₁ | 2₁ | |
 | Rotasjonsakse av orden 3; rotasjonspunkt av orden 3 i planet | 3 | — |
 | Skrueakse 3₁ | 3₁ | |
 | Skrueakse 3₂ | 3₂ | |
 | Rotasjonsakse av orden 4; rotasjonspunkt av orden 4 i planet | 4 (2) | — |
 | Skrueakse 4₁ | 4₁ (2₁) | |
 | Skrueakse 4₂ | 4₂ (2) | |
 | Skrueakse 4₃ | 4₃ (2₁) | |
 | Rotasjonsakse av orden 6; rotasjonspunkt av orden 6 i planet | 6 (3, 2) | — |
 | Skrueakse 6₁ | 6₁ (3₁, 2₁) | |
 | Skrueakse 6₂ | 6₂ (3₂, 2) | |
 | Skrueakse 6₃ | 6₃ (3, 2₁) | |
 | Skrueakse 6₄ | 6₄ (3₁, 2) | |
 | Skrueakse 6₅ | 6₅ (3₂, 2₁) | |
 | Inversjonssenter | — | |
 | Rotasjonsinversjonsakse 3̄ | (3, ) | — |
 | Rotasjonsinversjonsakse 4̄ | (2) | — |
 | Rotasjonsinversjonsakse 6̄ | — | |
 | Akse av orden 2 med et inversjonssenter | 2/m () | — |
 | Skrueakse 2₁ med et inversjonssenter | 2₁/m () | |
 | Akse av orden 4 med et inversjonssenter | 4/m (, 2, ) | — |
 | Skrueakse 4₂ med et inversjonssenter | 4₂/m (, 2, ) | |
 | Akse av orden 6 med et inversjonssenter | 6/m (, , 3, 2, ) | — |
 | Skrueakse 6₃ med et inversjonssenter | 6₃/m (, , 3, 2₁, ) |
Halene på en skrueakse forlenger sidene dens. En akse nₖ har n/sfd(n, k) av dem: 4₂ har to, 6₂ og 6₄ tre, 6₃ to, i likhet med delelementene 2, 3₂, 3₁ og 2₁ som de inneholder. Retningen deres snus mellom enantiomorfe akser: 3₁ og 3₂, 4₁ og 4₃, 6₁ og 6₅, 6₂ og 6₄. Symbolet for en akse av orden 4 tegnes enten som en rombe eller med sidene parallelle med cellekantene. Et inversjonssenter på aksen gir symbolet n/m, merket med en hvit prikk; på en akse 4₂ eller 6₃ er punktene 4̄ og 6̄ ikke merket.
Akser av orden 2 som ligger i tegneplanet
| Symbol | Element | Notasjon | Egentranslasjon |
|---|---|---|---|
 | Rotasjonsakse av orden 2 | 2 | — |
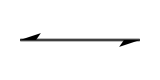 | Skrueakse 2₁ | 2₁ |
Plan vinkelrett på tegningen, symmetrilinjer
| Symbol | Element | Notasjon | Egentranslasjon |
|---|---|---|---|
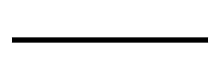 | Speilplan; speilingslinje i planet | m | — |
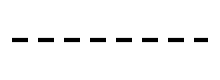 | Glidespeilplan «aksialt», glidning i tegneplanet; glidespeillinje i planet | a, b eller c; g | av en translasjon langs linjen |
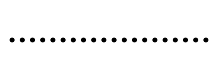 | Glidespeilplan «aksialt», glidning mot betrakteren | a, b eller c | av en translasjon vinkelrett på tegningen |
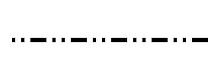 | Glidespeilplan «dobbelt» (sentrerte celler) | e | to glidninger: langs linjen og vinkelrett på tegningen |
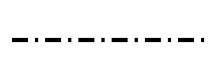 | Glidespeilplan «diagonalt» | n | én glidning med to komponenter, langs linjen og vinkelrett |
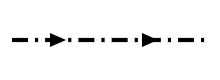 | Glidespeilplan «diamant» (planpar, sentrerte celler) | d | langs linjen og vinkelrett; pilen viser retningen i tegningen der den vinkelrette komponenten er positiv |
For a, b, c og n avhenger streken av glideretningen i forhold til tegningen, ikke av bokstaven: den samme prikkete linjen er et c-plan i én beskrivelse og et n-plan i en annen (R3̄c i heksagonale eller romboedriske akser).
Plan parallelle med tegningen
| Symbol | Element | Notasjon | Egentranslasjon |
|---|---|---|---|
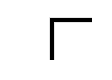 | Speilplan | m | — |
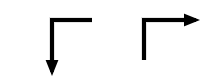 | Glidespeilplan «aksialt» | a, b eller c | av en translasjon i pilens retning |
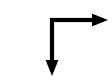 | Glidespeilplan «dobbelt» (sentrerte celler) | e | i retningen til den ene eller den andre pilen |
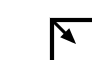 | Glidespeilplan «diagonalt» | n | i pilens retning |
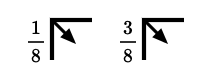 | Glidespeilplan «diamant» (planpar, sentrerte celler) | d | i pilens retning, det vil si en firedel av en diagonal i den flatesentrerte cellen |
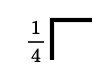 | Et speilplan i høydene og | m | — |
Disse symbolene plasseres øverst til venstre i diagrammet, med armene langs cellekantene. En brøk h betegner planparet i høydene h og h + ½; uten brøk ligger planene i høydene 0 og ½.
I Laue
Tables-projeksjon ser på cellen fra den siden den valgte retningen peker mot, slik diagrammene gjør: langs c peker a nedover og b mot høyre, og en skrueakse dreier der i samme retning som i International Tables. Hold pekeren et øyeblikk over et element: en boble navngir det og gir retningen, posisjonen () og egentranslasjonen; hvis flere elementer overlapper, lister den opp alle.
Wyckoff-posisjonene
Hva teorien sier
Et atom som plasseres hvor som helst i cellen, kopieres av alle gruppens operasjoner: det er banen (orbiten) til atomet. Men ligger det på et symmetrielement (et speil, en akse, et senter), lar noen operasjoner det bli liggende der det er. Kopiene faller da sammen to og to, tre og tre, og det får færre av dem. Operasjonene som lar det bli liggende, danner posisjonssymmetrien.
Wyckoff-posisjonene deler cellens punkter inn etter denne lokale symmetrien. Hver har en bokstav (a, b, c …, fra de mest symmetriske til de minst symmetriske), en multiplisitet (antall kopier i den konvensjonelle cellen) og en posisjonssymmetri. Multiplisiteten ganget med ordenen til posisjonssymmetrien er den samme for alle posisjonene i en gruppe. Jo færre kopier, desto høyere symmetri.
Dette er språket i strukturbeskrivelser: «Na på 4a, Cl på 4b» er nok til å beskrive steinsalt, fordi gruppen Fm-3m gjør resten. En generell posisjon har tre frie koordinater; en spesiell posisjon har færre, eller ingen, og koordinatene er da fastlagt av symmetrien.
Formlene
For en posisjon med multiplisitet og posisjonssymmetri , i en gruppe med punktgruppe og en celle med gitterpunkter (1 for P, 2 for I og C, 4 for F):
For steinsalt, i : Na på 4a, ; en generell posisjon 192l, .
I Laue
Legg til en posisjon oppretter et atom, navngitt etter grunnstoffet (Ca1, O1), et navn du kan endre; du velger grunnstoff og koordinater, med glidebryteren eller ved å skrive inn verdien i feltet ved enden av hver glidebryter. Koordinatene skrives eksakt, for eksempel 1/3 eller 0.4697, og Laue holder dem eksakte. Inspektøren for posisjonen angir Wyckoff-posisjonen (8a, 24d …), multiplisiteten og den orienterte posisjonssymmetrien. Sett på en Wyckoff-posisjon foreslår gruppens posisjoner. Med flytteverktøyet drar du et atom i 3D-visningen: det festes til de spesielle posisjonene det passerer, og Bli på holder det på posisjonen mens det glir langs den. Alle kopiene følger etter. To atomer som ligger nærmere hverandre enn noen binding, blir markert: oftest en koordinat som har blitt stående på startverdien, eller en cellekant som ikke er stilt inn (c i en heksagonal gruppe som er blitt stående lik a).
Atomer og sammensetning
Hva teorien sier
Motivet består av atomer, og hvert grunnstoff har sine egenskaper. Atomnummeret Z (antall protoner) identifiserer det; atommassen gir cellens vekt. Elektronkonfigurasjonen og elektronegativiteten forteller hvordan det binder seg. Den kovalente radien gir den typiske lengden på bindingene, og oksidasjonstallene ladningene det får i en ionisk forbindelse.
Ved å telle atomene i cellen får man krystallens formel og antallet Z formelenheter per celle: fire NaCl i cellen til steinsalt. Cellens masse delt på volumet gir tettheten, en enkel og verdifull kontroll av en struktur: en beregnet tetthet langt fra den målte tettheten avslører en feil.
Formlene
Tettheten, med enheter med molar masse i en celle med volum (: Avogadros tall):
For steinsalt ( = 5,640 Å):
I Laue
I inspektøren for en posisjon åpner rutenettknappen ved siden av feltet Grunnstoff periodesystemet: de 103 grunnstoffene i sine vanlige farger. Holder du pekeren over et grunnstoff, vises opplysningene om det (atomnummer og atommasse, elektronkonfigurasjon, elektronegativitet, kovalent radius, oksidasjonstall), og et klikk velger det. Du kan også skrive inn symbolet; et ukjent symbol blir markert.
Delen Sammensetning på fanen Oppbygging gir formelen, Z, den molare massen og tettheten. I 3D-visningen følger atomenes størrelse og bindingene de kovalente radiene. Bindinger som går ut av cellene, er skjult; fjern haken ved Skjul bindinger som går ut av cellene for å se dem og lese av den fullstendige koordinasjonen til hvert atom. To ioner med samme fortegn bindes aldri sammen.
En posisjon kan være delt: i en legering eller en fast løsning opptar flere grunnstoffer tilfeldig de samme plassene, hvert med sin andel — i eksemplet Al₀.₃Ga₀.₇As 70 % gallium og 30 % aluminium på kationposisjonen. I inspektøren for posisjonen legger Del denne posisjonen med et annet grunnstoff til et grunnstoff og dets andel; med to grunnstoffer endres den ene andelen når man endrer den andre, og andeler med sum under 1 lar en del av posisjonene stå tomme (vakanser). Formelen, tettheten og diffraksjonsmønstrene tar hensyn til dette, CIF-import og -eksport leser og skriver besetningene, og 3D-visningen tegner disse atomene i en gjennomsnittlig farge og størrelse.
Koordinasjonspolyedre i visningsinnstillingene omgir hvert sentralatom med polyederet til naboene, med gjennomskinnelige flater i atomets farge: SiO₄-tetraedrene i kvarts, TiO₆-oktaedrene i perovskitt og rutil, CaF₈-kubene i fluoritt. Polyederet følger naboene utenfor cellen, og bindingene det inneholder, forsvinner. Som standard er sentrene de atomene som er omgitt av fire til åtte naboer som er mer elektronegative enn dem selv; menyen Sentre velger andre.
Verktøyet Mål (linjalen, ved siden av Drei og Flytt atomer) måler mellom atomene i 3D-visningen. Klikk på to atomer for avstanden, tre for vinkelen ved det andre, fire for torsjonen, med fortegn etter IUPAC. Fra tre atomer gir panelet Målinger også middelplanet deres, med indeksene (hkl) når atomene virkelig ligger i det, og avviket til hvert atom. Ett enkelt atom gir sine nærmeste naboer og avstandene. De valgte atomene nummereres og forbindes i visningen; et nytt klikk på et atom fjerner det, et klikk på bakgrunnen tømmer alt, og Kopier gir målingene som tekst til et regneark.
Avsnittet Bindingsvalenssummer i fanen Oppbygging kontrollerer en ionestruktur med ett blikk. Hver binding mellom et kation og et anion bærer en valens, exp((R₀ − R)/b), og bindingene til et ion summeres til oksidasjonstallet: 2,97 for aluminiumet i korund, 0,98 for natriumet i steinsalt. R₀ og b er de som er publisert for paret, og avsnittet oppgir artiklene: for oksider Gagné og Hawthorne (2015) der sammenligningen deres over tusenvis av strukturer finner dem bedre, ellers Brown og Altermatt (1985) eller en annen artikkel; mangler de, et anslag ut fra de to grunnstoffene (O'Keeffe og Brese 1991). En sum som avviker mer enn 0,25 fra oksidasjonstallet, vises i oransje: en for lang eller for kort binding, et feilplassert atom, feil grunnstoff. Globalt instabilitetsindeks oppsummerer cellen: under 0,1 er strukturen uten spenning, over 0,2 sjelden stabil.
Strukturfiler
Hva teorien sier
Publiserte strukturer utveksles i noen få formater. CIF (Crystallographic Information File) er standarden til Den internasjonale krystallografiunionen og til databasene. SHELX (.res, .ins) er formatet til programmene for forfining av enkrystalldata, og POSCAR formatet til beregningsprogrammet VASP, som gir alle atomene uten gruppen. En fil runder av koordinatene (0.666667 i stedet for 2/3) og angir ikke alltid gruppen på samme måte: å lese den riktig krever at man finner symmetrien igjen.
I Laue
Menyen Struktur leser en CIF, en SHELX-fil eller en POSCAR. For en CIF gjenkjennes gruppen ut fra symmetrioperasjonene, ellers ut fra Hall-symbolet, ellers ut fra Hermann–Mauguin-symbolet. De avrundede koordinatene får tilbake sin eksakte verdi, og atomene legger seg på sine spesielle posisjoner. En POSCAR får symmetrien sin tilbake. Den samme menyen skriver strukturen som CIF, SHELX, POSCAR, utvidet XYZ eller PDB, og nettet som CGD, som Systre og databasen RCSR leser for å navngi en topologi (dia, pcu …).
I fanen Oppbygging lager avsnittet Supercelle og plate krystallen på nytt i P1, hvert atom sin egen posisjon: for å legge inn en defekt, en substitusjon eller uorden, eller for å eksportere den til et beregningsprogram. En supercelle gjentar cellen n₁ × n₂ × n₃ ganger. En plate skjærer krystallen parallelt med planet (hkl): man velger antall lag, hvert én periode av planet, og vakuumet over; a og b ligger i planet og c står vinkelrett på det, slik overflateberegninger forventer. Angre gir tilbake den opprinnelige krystallen.
Flislegginger: de 17 plangruppene
Hva teorien sier
Et tapet, et flisgulv, et trykt stoff: alle gjentar et motiv i to retninger i planet. De er todimensjonale krystaller, og den samme teorien gjelder, bare enklere. Man kan dreie motivet, speile det, forskyve det eller kombinere disse grepene, og den krystallografiske restriksjonen tillater bare rotasjoner av orden 2, 3, 4 og 6. Resultatet er nøyaktig sytten plangrupper, bevist på 1800-tallet og alle til stede, sies det, i ornamentene i Alhambra.
Hver gruppe har sitt fundamentalområde: den minste delen av planet som operasjonene bygger opp hele mønsteret fra. Å tegne i dette området er å tegne hele flisleggingen. Gruppene navngis på to måter. Det internasjonale symbolet, som p4mm, angir gitteret og deretter elementene langs retningene. Conways orbifold-notasjon, som *442, teller rotasjonssentrene og speilene ut fra topologien til området.
To idéer utvider bildet. De tofargede gruppene (46 i planet) lar en kopi skifte farge under visse operasjoner, som i Eschers tresnitt der en hvit fisk blir svart. Undergruppene fjerner operasjoner: fra p4mm til p4 forsvinner speilkopiene, og motivet speiles ikke lenger.
I Laue: trinn for trinn
- Velg en regel. Øverst i panelet velger velgeren Flislegging | Frise | Rosett mellom de 17 plangruppene, de 7 frisene, mønstre som bare gjentas i én retning, som en bord, og rosettene, som dreier rundt et punkt; menyen Gruppe under tilbyr gruppene av den valgte typen. Til å begynne med gir p4mm et kvadratisk kaleidoskop, p6m et sekskantet kaleidoskop, og p4 eller p6 en rosett som dreier uten speil.
- Tegn i det grå feltet. Det er «fundamentalområdet», den minste delen av mønsteret: alt du tegner der, kopieres overalt. Verktøyet Tegn tegner på frihånd i fargen du har valgt.
- Plasser motiver. Verktøyet Motiv plasserer en form (sirkel, trekant, kvadrat, rombe, femkant, sekskant, stjerne, pil), en bokstav, et symbol, en emoji eller ditt eget bilde. Panelet Utseende stiller inn størrelse og rotasjon. Nær et rotasjonssenter eller et speil trekkes motivet dit, og kopiene møtes i en rosett.
- Velg fargene. Hver strek og hvert motiv har sin egen farge, og bakgrunnsfargen kan også velges. To farger velger en av de 46 tofargede gruppene: kopiene skifter farge under operasjonene som er tegnet i rødt.
- Se resultatet for seg selv. Bare mønsteret skjuler cellen, gitteret og symbolene: bare mønsteret står igjen.
- Skriv ut eller eksporter. Som bilde for skjermen, som PDF for papir, eller for stoff og tapet med en sømløs rapport (se Utskrift og veving).
Bytter du regel, endres ikke tegningen din: den gjentas bare på en annen måte. Den samme frihåndsstreken blir en rosett, et kaleidoskop eller et strømønster alt etter gruppen du velger.
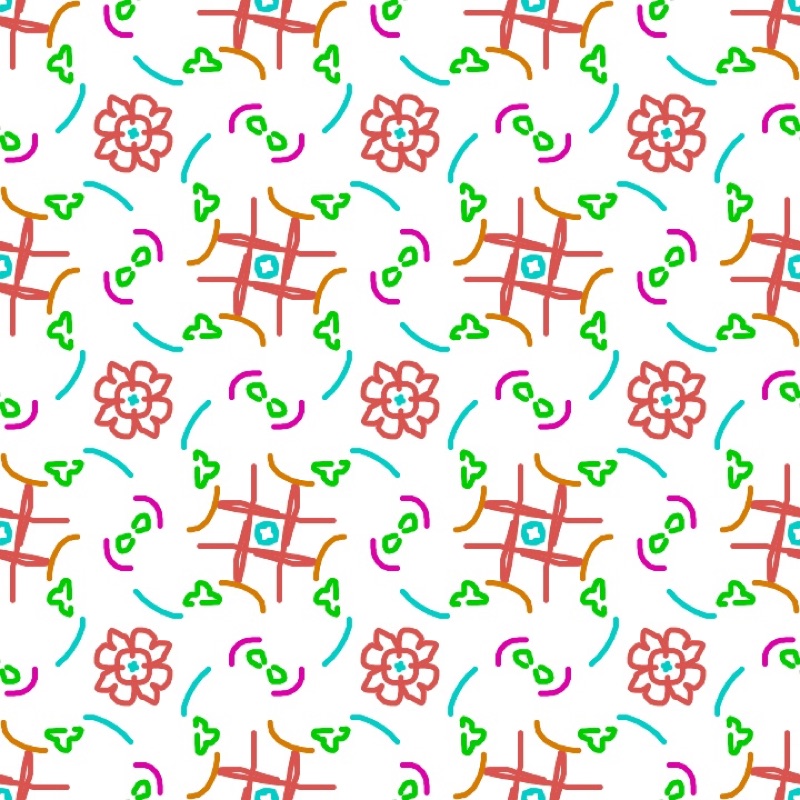
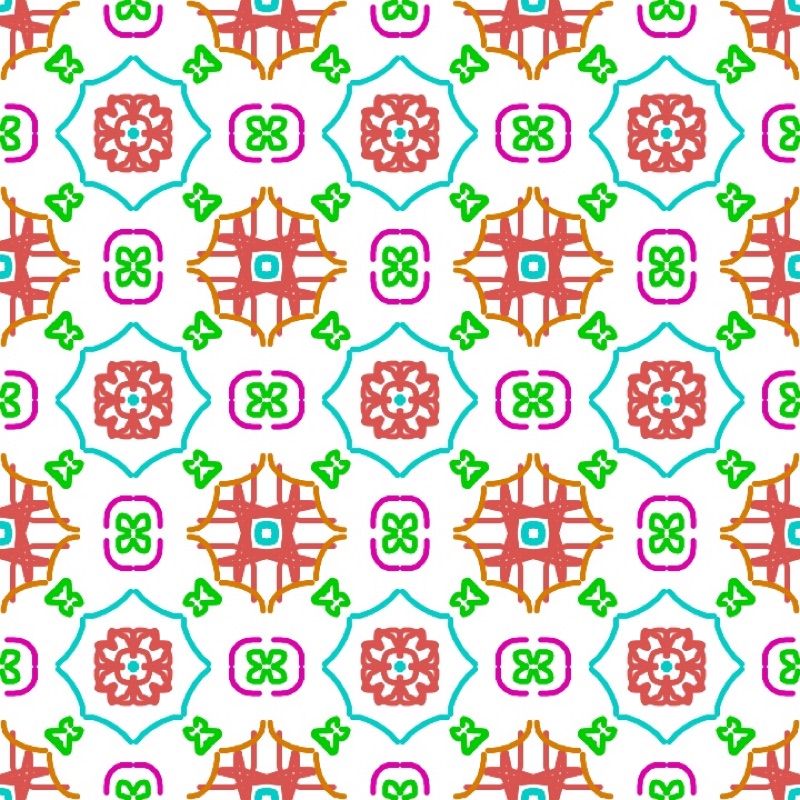
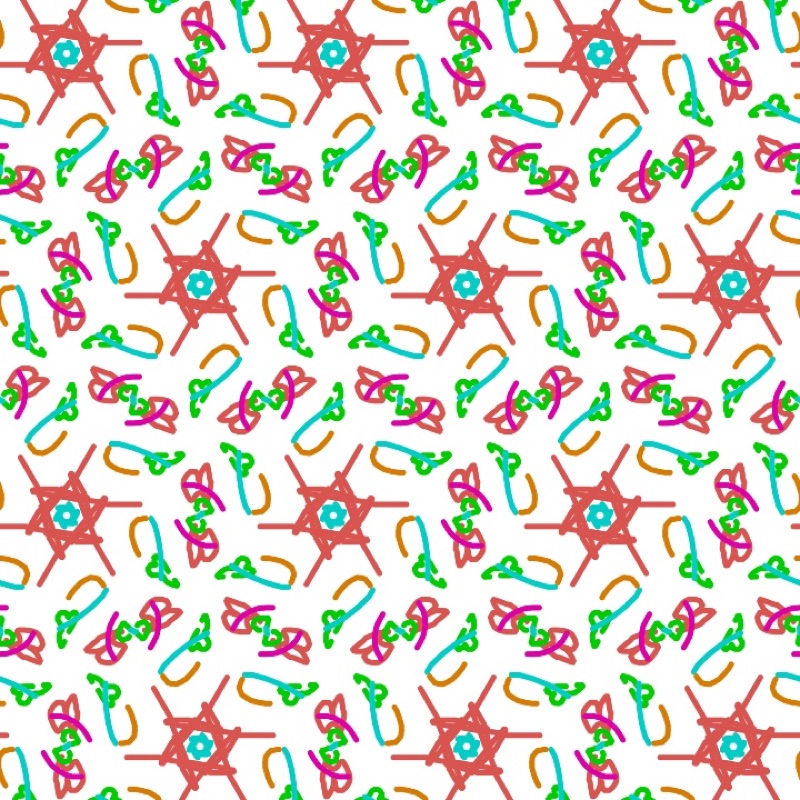
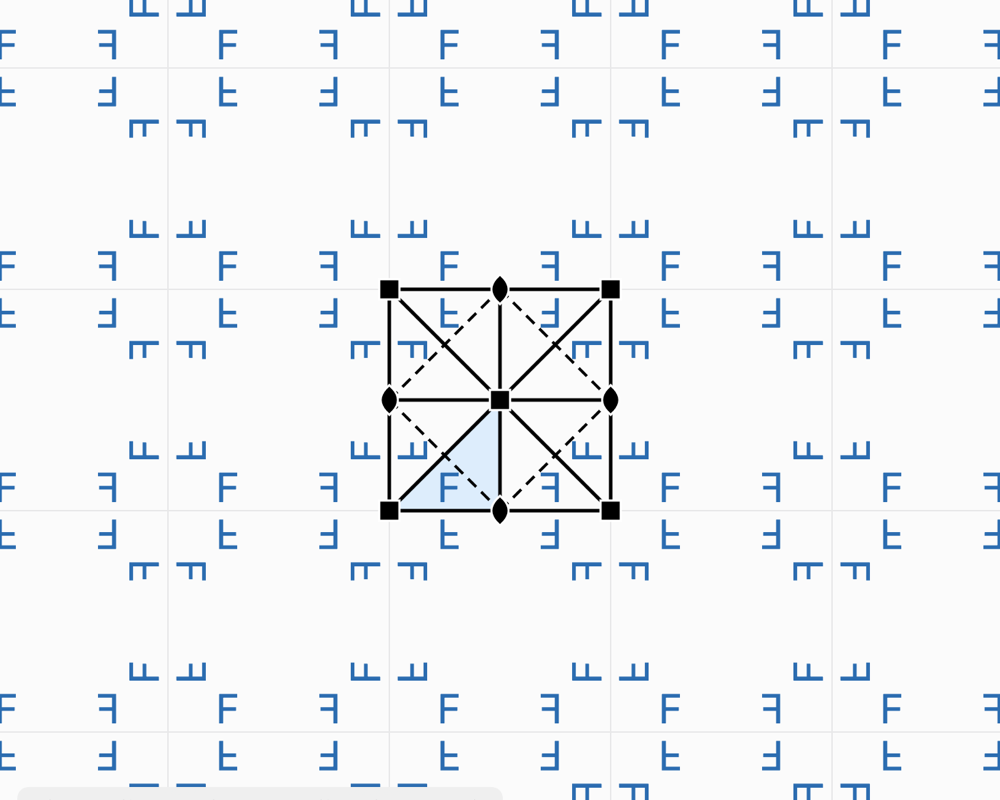
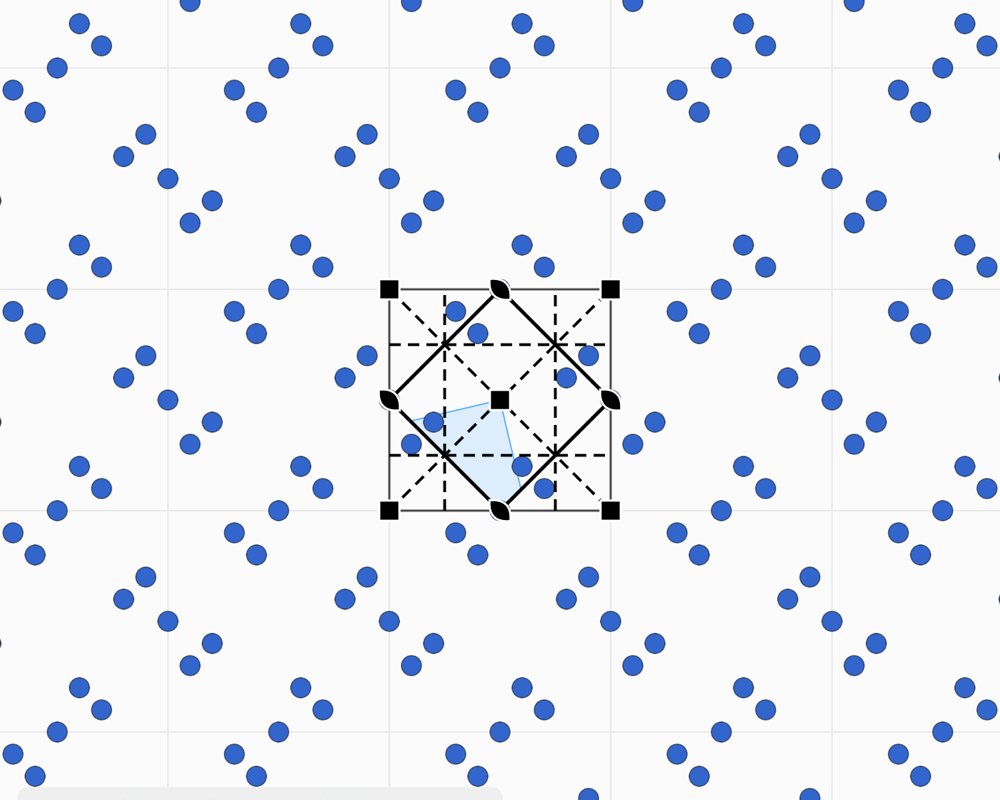
Det finnes fire verktøy. Velg flytter et motiv eller en strek med alle kopiene, Motiv plasserer et motiv, Tegn tegner på frihånd og Visk ut sletter det du berører. Et asymmetrisk motiv, som bokstaven F, viser hva hver operasjon gjør: dreid av rotasjonene, speilvendt av speilene. På en spesiell posisjon faller kopiene oppå hverandre, og et motiv med lavere symmetri enn posisjonen sin gjør det synlig. Sidepanelet lister opp gruppens operasjoner og tilbyr undergruppene og overgruppene med samme celle. Under Visning viser Utstrekning Hele planet (standard) eller et Utsnitt på kolonner × rader av celler, fra 1 × 1 til 12 × 12, innrammet og avskåret ved cellekantene: nyttig for å vise én enkelt celle, eller en blokk på 2 × 2 på tavla.
Finn regelen i et flisgulv. Legg et fotografi av et gulv, et stoff eller et trykk under mønsteret. Juster plassering, størrelse, rotasjon og opasitet, og få cellen til å falle sammen med gjentakelsen i bildet. Prøv deretter gruppene til symbolene havner på forelegets sentre og speil. Tutorens identifiseringsøvelser trener øyet.
Friser: de 7 gruppene for et bånd
Hva teorien sier
En frise, en bord, et broderi eller en rad med fliser gjentas bare i én retning. Et bånd har færre mulige symmetrier: bare sju grupper. Conway ga dem navn som er lette å huske når man går, etter sporene man ville etterlate seg: hoppet, steget, sidesteget, det dreiende hoppet … Frisen p11g er for eksempel sporet av fottrinn i snøen, en glidespeiling langs båndet.
I Laue
Velgeren Flislegging | Frise | Rosett skifter til friser; menyen Gruppe tilbyr da alle sju, med symbol, orbifold og Conways navn. Båndet tegnes med en høyde lik cellens parameter b. Alle flisleggingsverktøyene virker også her.
Mandalaer og rosetter
Hva teorien sier
En rosett, et glassmaleri, en blomst eller en mandala gjentas ikke over hele planet: motivet dreier rundt et punkt. Leonardo da Vinci hadde lagt merke til at en endelig figur bare har to slags symmetri:
- Cₙ: bare n rotasjoner. Armene dreier alle samme vei, som en papirmølle.
- Dₙ: n rotasjoner og n speil gjennom sentrum, som en stjerne eller rosevinduet i en katedral.
I motsetning til flislegginger er enhver orden tillatt: 5, 8, 12 eller 13. Det er den krystallografiske restriksjonen sett fra den andre siden. En enkelt figur kan ha femtallig symmetri, en periodisk flislegging aldri. Penroses kvasikrystaller har på sin side rosetter av orden 5 eller 10 i sentrum.
I Laue
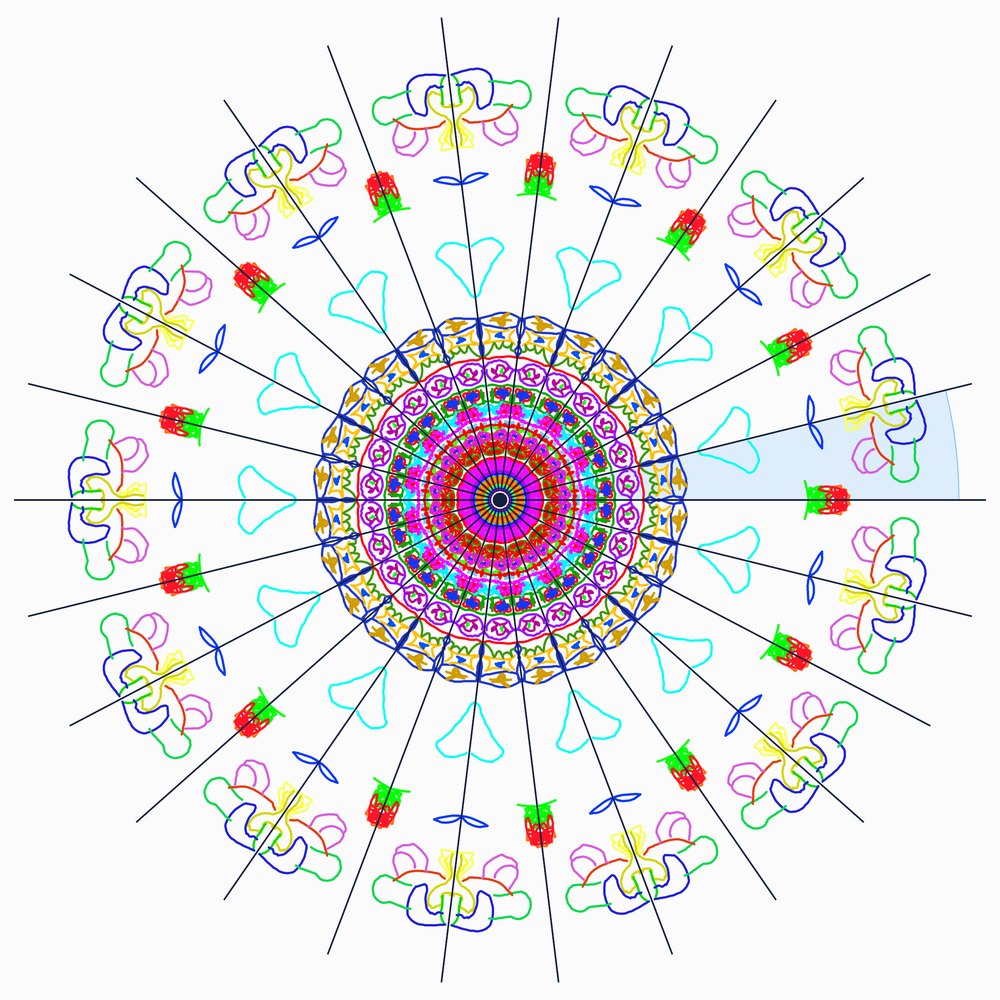
Velgeren Flislegging | Frise | Rosett («Mandala» når bruken er Design) åpner verkstedet. Telleren Orden velger n fra 1 til 24, og bryteren Speil går fra Cₙ til Dₙ. Tegn eller plasser et motiv i den skraverte sektoren, fundamentalområdet: hver strek kopieres rundt sentrum. Et motiv på et speil eller i sentrum fester seg der og har færre kopier, slik listen over motiver viser (posisjonssymmetri og antall kopier). Zoom, eller knipebevegelsen, forstørrer figuren slik at du kan tegne detaljene. Speilene leder hånden; Symmetrielementer skjuler dem. To farger lar sektorene veksle, og bildet eksporteres som PNG eller som vektor-PDF. Tykkelsen og stilen på strekene (heltrukket, stiplet, prikket, sandpulver med sin fallradius) stilles inn under listen over linjer, i verkstedene Flislegging og Rosett.
Diffraksjon
Hva teorien sier
Avstandene mellom atomer, av størrelsesorden ångström (10−10 m), er tusen ganger for små for synlig lys. Man belyser derfor krystallen med en bølge med sammenlignbar bølgelengde: røntgenstråler, nøytroner eller elektroner. Hvert atom sender tilbake litt av bølgen. Siden krystallen er periodisk, adderes disse bølgene bare i bestemte retninger, der de danner skarpe flekker, refleksjonene. Ellers opphever de hverandre.
- Geometrien gir cellen. Man ser krystallen som familier av parallelle plan, angitt med Miller-indeksene (h k l) og med avstand d. En familie reflekterer bølgen når 2 d sin θ = n λ: dette er Braggs lov. Hver refleksjon svarer til et punkt i det resiproke gitteret, i avstanden 1/d fra origo. Å måle retningene til refleksjonene er altså å måle gitteret.
- Intensitetene gir atomene. Intensiteten til en refleksjon avhenger av posisjonen og typen til atomene, gjennom strukturfaktoren F. Hvert atom bidrar med en bølge, faseforskjøvet etter posisjonen; summen gjør refleksjonen sterk eller svak.
- Utslukningene gir gruppen. Noen refleksjoner er null uansett atomer. Et sentrert gitter slukker hele familier; en skrueakse eller et glidespeilplan slukker andre. Disse systematiske fraværene avslører gittertypen og en del av romgruppen.
- Laue-klassen. Diffraksjonsmønsteret er alltid sentrosymmetrisk (Friedels lov). Det viser derfor punktgruppen utvidet med et senter: Laue-klassen, en av de 11 i rommet eller de 6 i planet.
Målingen gir intensiteten til hver refleksjon, men ikke fasen til bølgen. Man trenger begge for å komme fram til bildet av atomene, gjennom en Fouriersyntese. Dette er faseproblemet, kjernen i strukturbestemmelse. Patterson-funksjonen, som klarer seg uten faser, viser vektorene mellom atomene i stedet for atomene selv.
Formlene
Det resiproke gitteret og avstanden mellom plan:
Braggs lov, og det ekvivalente Laue-vilkåret (Ewald-kulen, ):
Strukturfaktoren og intensiteten:
Elektrontettheten, og Patterson-funksjonen, som klarer seg uten fasene :
I Laue
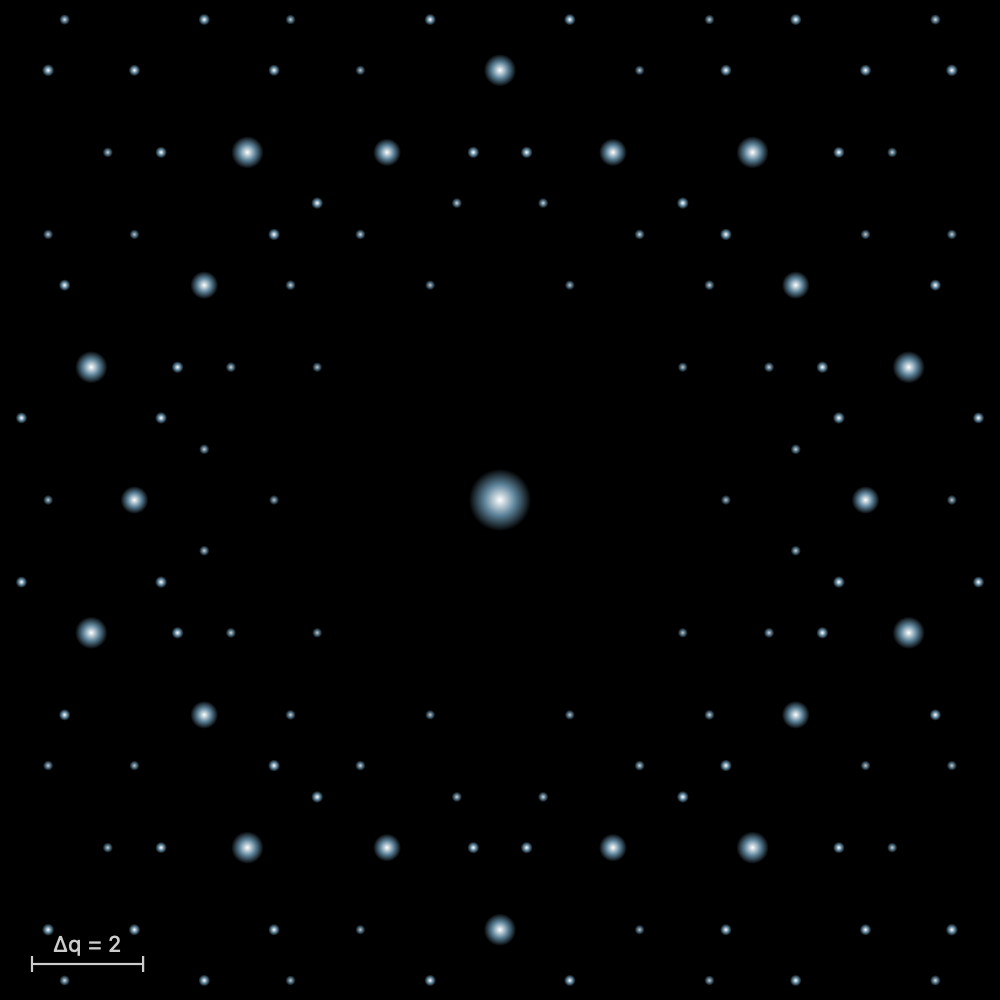
Hvert plan-verksted har sitt eget diffraksjonspanel. For en flislegging: refleksjonene (h k), intensiteten |F|², de systematiske utslukningene markert med en ring, og Laue-klassen. For en kvasikrystall: Bragg-toppene, eller hele intensitetskartet i logaritmisk skala.
Forstørringsknappen åpner mønsteret i stort format. Du kan zoome inn til ×64 (knip, knapper, dobbeltklikk på punktet som skal forstørres) og flytte deg ved å dra. Ved hver zoom blir det synlige området beregnet på nytt: svakere topper dukker opp, kartet blir skarpere, og over ×3 bærer hver refleksjon sine indekser. Lysstyrke og Kontrast får fram de svake toppene. Mønsteret eksporteres som PNG eller vektor-PDF, og refleksjonene som CSV.
Fouriersyntese går motsatt vei: den bygger opp igjen motivet fra diffraksjonen. Med de sanne fasene kommer motivet tilbake; med faser satt til null eller tilfeldige gjør det ikke det. Dette er faseproblemet, synlig med ett blikk. Patterson-kartet viser vektorene mellom motivene.
Kvasikrystaller
Hva teorien sier
I 1982 observerte Dan Shechtman en legering av aluminium og mangan som ga diffraksjon i skarpe topper, som en krystall, men med en symmetri av orden 10, forbudt av den krystallografiske restriksjonen. Det var ingen feil: materie kan være ordnet uten å være periodisk. Man snakker om kvasikrystaller (Nobelprisen i kjemi 2011). Penrose-flisleggingene, oppdaget av matematikere på 1970-tallet, er den todimensjonale modellen for dem: to romber som dekker planet uten noen gang å gjenta seg.
Hemmeligheten er en skjult dimensjon. En kvasikrystall er et snitt gjennom en krystall i høyere dimensjon, projisert ned på vårt rom under en irrasjonal vinkel. Penrose-flisleggingen kommer slik fra et femdimensjonalt gitter. Man beholder de punktene i dette gitteret som ligger nær et plan, innenfor et «vindu» i det vinkelrette rommet, og projiserer dem. Siden utgangsgitteret er periodisk, beholder diffraksjonen skarpe topper; siden projeksjonen er irrasjonal, gjentar resultatet seg aldri.
Den samme konstruksjonen fås med de Bruijn-gitre, med én familie parallelle linjer per retning og én flis per krysningspunkt, eller, for Penrose, ved inflasjon: hver flis deles opp i mindre fliser, i forholdet til det gylne snitt. Å forskyve snittet kalles en fason: her og der vipper noen fliser over, og flisleggingen forblir gyldig. De samme idéene gjelder for mer uvanlige mengder, som de synlige punktene i et gitter, dem som ingenting skjuler sett fra origo. De er aldri periodiske, har hull av alle størrelser, og likevel består diffraksjonen deres utelukkende av skarpe topper.
Disse flisleggingene har også en kunsthistorie. Girih, de flettede linjeornamentene i persisk og islamsk arkitektur, er tegnet på skjulte fliser. Ornamentene i helligdommen Darb-i Imam i Isfahan (1453) følger nesten nøyaktig en Penrose-flislegging, fem hundre år før Penrose (Lu og Steinhardt, Science, 2007).
I Laue
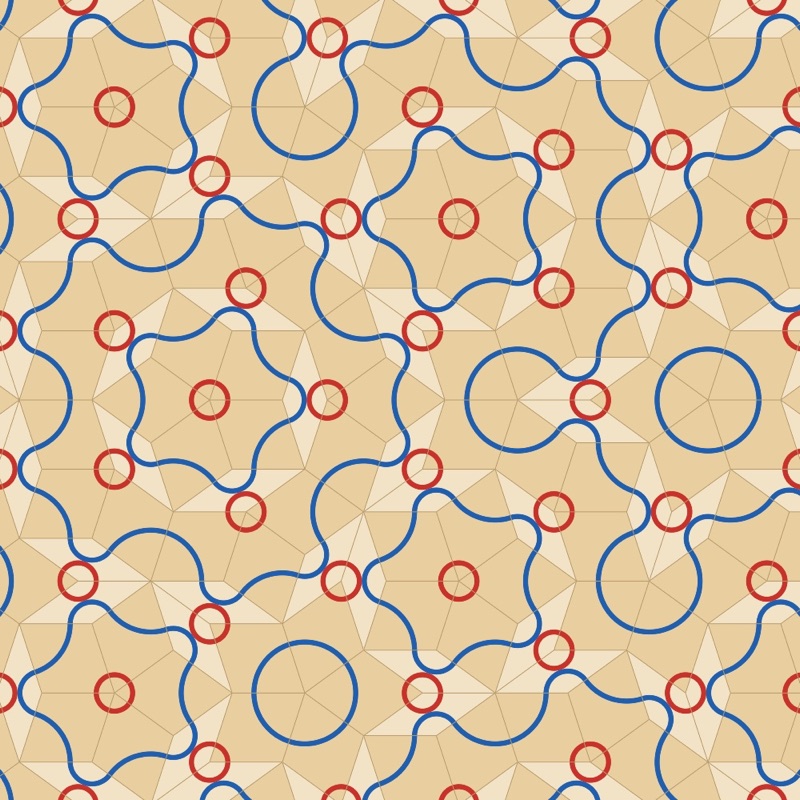
Verkstedet tilbyr tre flislegginger: Penrose (orden 10), Ammann–Beenker (orden 8) og dodekagonal (orden 12), bygd med gitrene eller, for Penrose, ved inflasjon (Bygd med). Glidebryterne for Fason flytter snittet. Vinkelrett rom viser hvor hvert hjørne havner: hold pekeren over et hjørne for å finne det igjen. Diffraksjonspanelet viser toppene eller intensitetskartet.
Delen Fliser gir hver flistype sin egen farge og stiller inn kantene (null skjuler dem). Menyen Dekorasjon legger linjer som fortsetter fra flis til flis: Penrose-buene, som tegner tilpasningsreglene, buer mellom kantenes midtpunkter, bånd som følger de Bruijn-linjene, og girih-flettverk i 36°, 54° eller 72° mot kantene. Tegn flisene… åpner en flis i stort format, der du kan tegne dine egne linjer og plassere motiver. Alt du gjør der, gjentas på hver flis av samme type, dreid sammen med den, og en strek som ender i et av de markerte punktene på kantene, fortsetter i naboflisen.
Menyen Motiv tilbyr også de synlige punktene i det kvadratiske eller triangulære gitteret. Hold pekeren over et punkt for å se siktelinjen og punktet som skjuler det. Innstillingen k gir de k-frie punktene, der de synlige punktene er tilfellet k = 1.
Laue-diagrammet
Hva teorien sier
I 1912 fikk Max von Laue ideen om å sende røntgenstråler gjennom en krystall. Walter Friedrich og Paul Knipping utførte forsøket, først på kobbersulfat og deretter på sinkblende. På den fotografiske platen kom det fram flekker ordnet med regelmessighet. Forsøket beviste to ting på én gang: røntgenstråler er bølger, og en krystall er et gitter av atomer. Laue fikk Nobelprisen i fysikk i 1914.
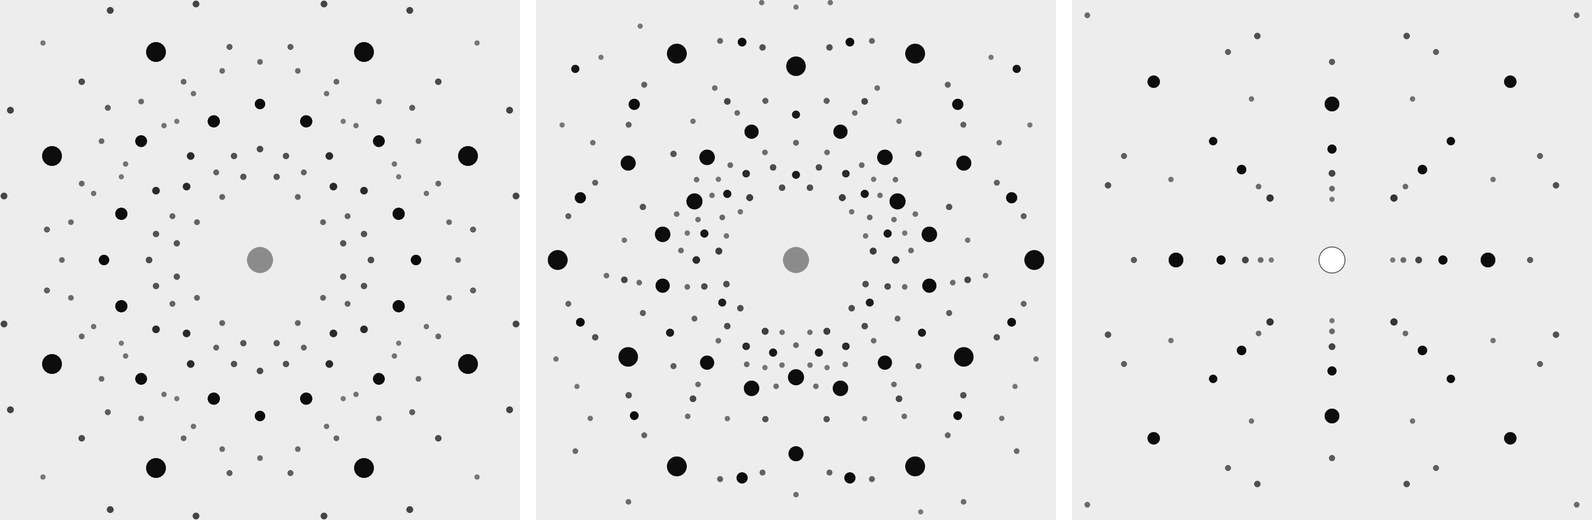
Strålen er hvit: den inneholder alle bølgelengdene i et bånd, og krystallen står i ro. Hver familie av gitterplan danner en vinkel θ med strålen. Fra spekteret velger den ut bølgelengden som oppfyller Braggs lov, og sender den i en retning avbøyd med 2θ, der den etterlater en flekk. Planene i én og samme sone, parallelle med den samme aksen, gir flekker som ligger på en ellipse i transmisjon og på en hyperbel i tilbakerefleks.
Plasseringen av flekkene viser krystallens symmetri sett langs strålen. En firetallig akse parallell med strålen gir et diagram som gjentar seg for hver kvart omdreining. Diffraksjonen legger alltid til et symmetrisentrum (det er Friedels lov): diagrammet viser derfor Laue-klassen og ikke krystallklassen. Dette er metodens viktigste bruk: å orientere en krystall før den skjæres til.
En flekk samler flere harmoniske. Planene (100), (200) og (300) sender λ, λ/2 og λ/3 i samme retning. Når den første refleksjonen er utslukket, finnes flekken likevel gjennom de neste.
Fra en flekk til planene
Man kan også lese diagrammet baklengs: fra en flekk går man tilbake til familien av plan som ga den. Man måler flekkens plassering på filmen, (x, y), og avstanden D fra krystallen til filmen. Den diffrakterte strålen går fra krystallen til flekken; den danner vinkelen 2θ med den innfallende strålen, med tan 2θ = r/D, der r er flekkens avstand fra sentrum. Refleksjonen følger speilregelen: normalen til planene er halveringslinjen for vinkelen mellom den innfallende og den diffrakterte strålen. Den peker derfor langs û − n̂, differansen mellom enhetsvektorene til den diffrakterte og den innfallende strålen. Komponentene langs cellens akser a, b og c er proporsjonale med indeksene (h k l).
Ta steinsalt langs [001], filmen på 40 mm og en flekk i (0, 30) mm, der toppen av filmen er b. Da er û = (0; 30; 40)/50 = (0; 0,6; 0,8), n̂ = (0; 0; 1), og û − n̂ = (0; 0,6; −0,2), proporsjonal med (0, 3, −1): det er planene (0 3 1̄). Men F-gitteret slukker (0 3 1̄): flekken kommer fra den harmoniske (0 6 2̄). Bølgelengden til hver flekk er ukjent: Laue-diagrammet gir planenes retning, altså krystallens orientering, men ikke avstandene mellom dem. I laboratoriet overfører man flekkene til en stereografisk projeksjon, med Leonhardts nett i transmisjon eller Greningers nett i tilbakerefleks, og gjenkjenner vinklene mellom planene.
Formlene
Braggs lov velger bølgelengden for hver familie av plan, med avstand , som danner vinkelen med strålen:
På en plan film i avstanden fra krystallen, i transmisjon, ligger flekken i avstanden fra sentrum:
Fra en flekk (x, y), med filmen i avstanden , til normalen til planene, og deretter til indeksene deres:
I Laue
I verkstedet Krystall åpner Laue-diagram (på fanen Diffraksjon) et panel over stereogrammet. En hvit stråle fra 0,25 til 2,5 Å går gjennom krystallen i visningens retning. Filmen er plan, 100 mm på hver side, 40 mm fra krystallen. Valget Film plasserer den bak krystallen (Transmisjon, med en strålestopper i midten) eller foran den (Tilbakerefleks, med hullet som strålen går gjennom). Når man dreier krystallen, flytter flekkene seg. Knappene under Se langs legger en akse i strålen. Størrelsen og svertingen til en flekk følger intensiteten, som summerer alle de harmoniske i båndet. Panelets forstørringsknapp åpner diagrammet i stort format: der velger man strålingen (røntgen med rørspenningen, eller nøytroner), bølgelengdebåndet og filmavstanden; man kan zoome, og peker man på en flekk, vises indeksene, de harmoniske, 2θ og d. Flekkene eksporteres som CSV. For å kontrollere en beregning for hånd: peker man på en flekk i det forstørrede diagrammet, vises indeksene. Øvelsene «Laue-diagrammet til salt» og «Laue-diagrammet til kvarts» går gjennom denne veien steg for steg.
Pulverdiffraktogrammet
Hva teorien sier
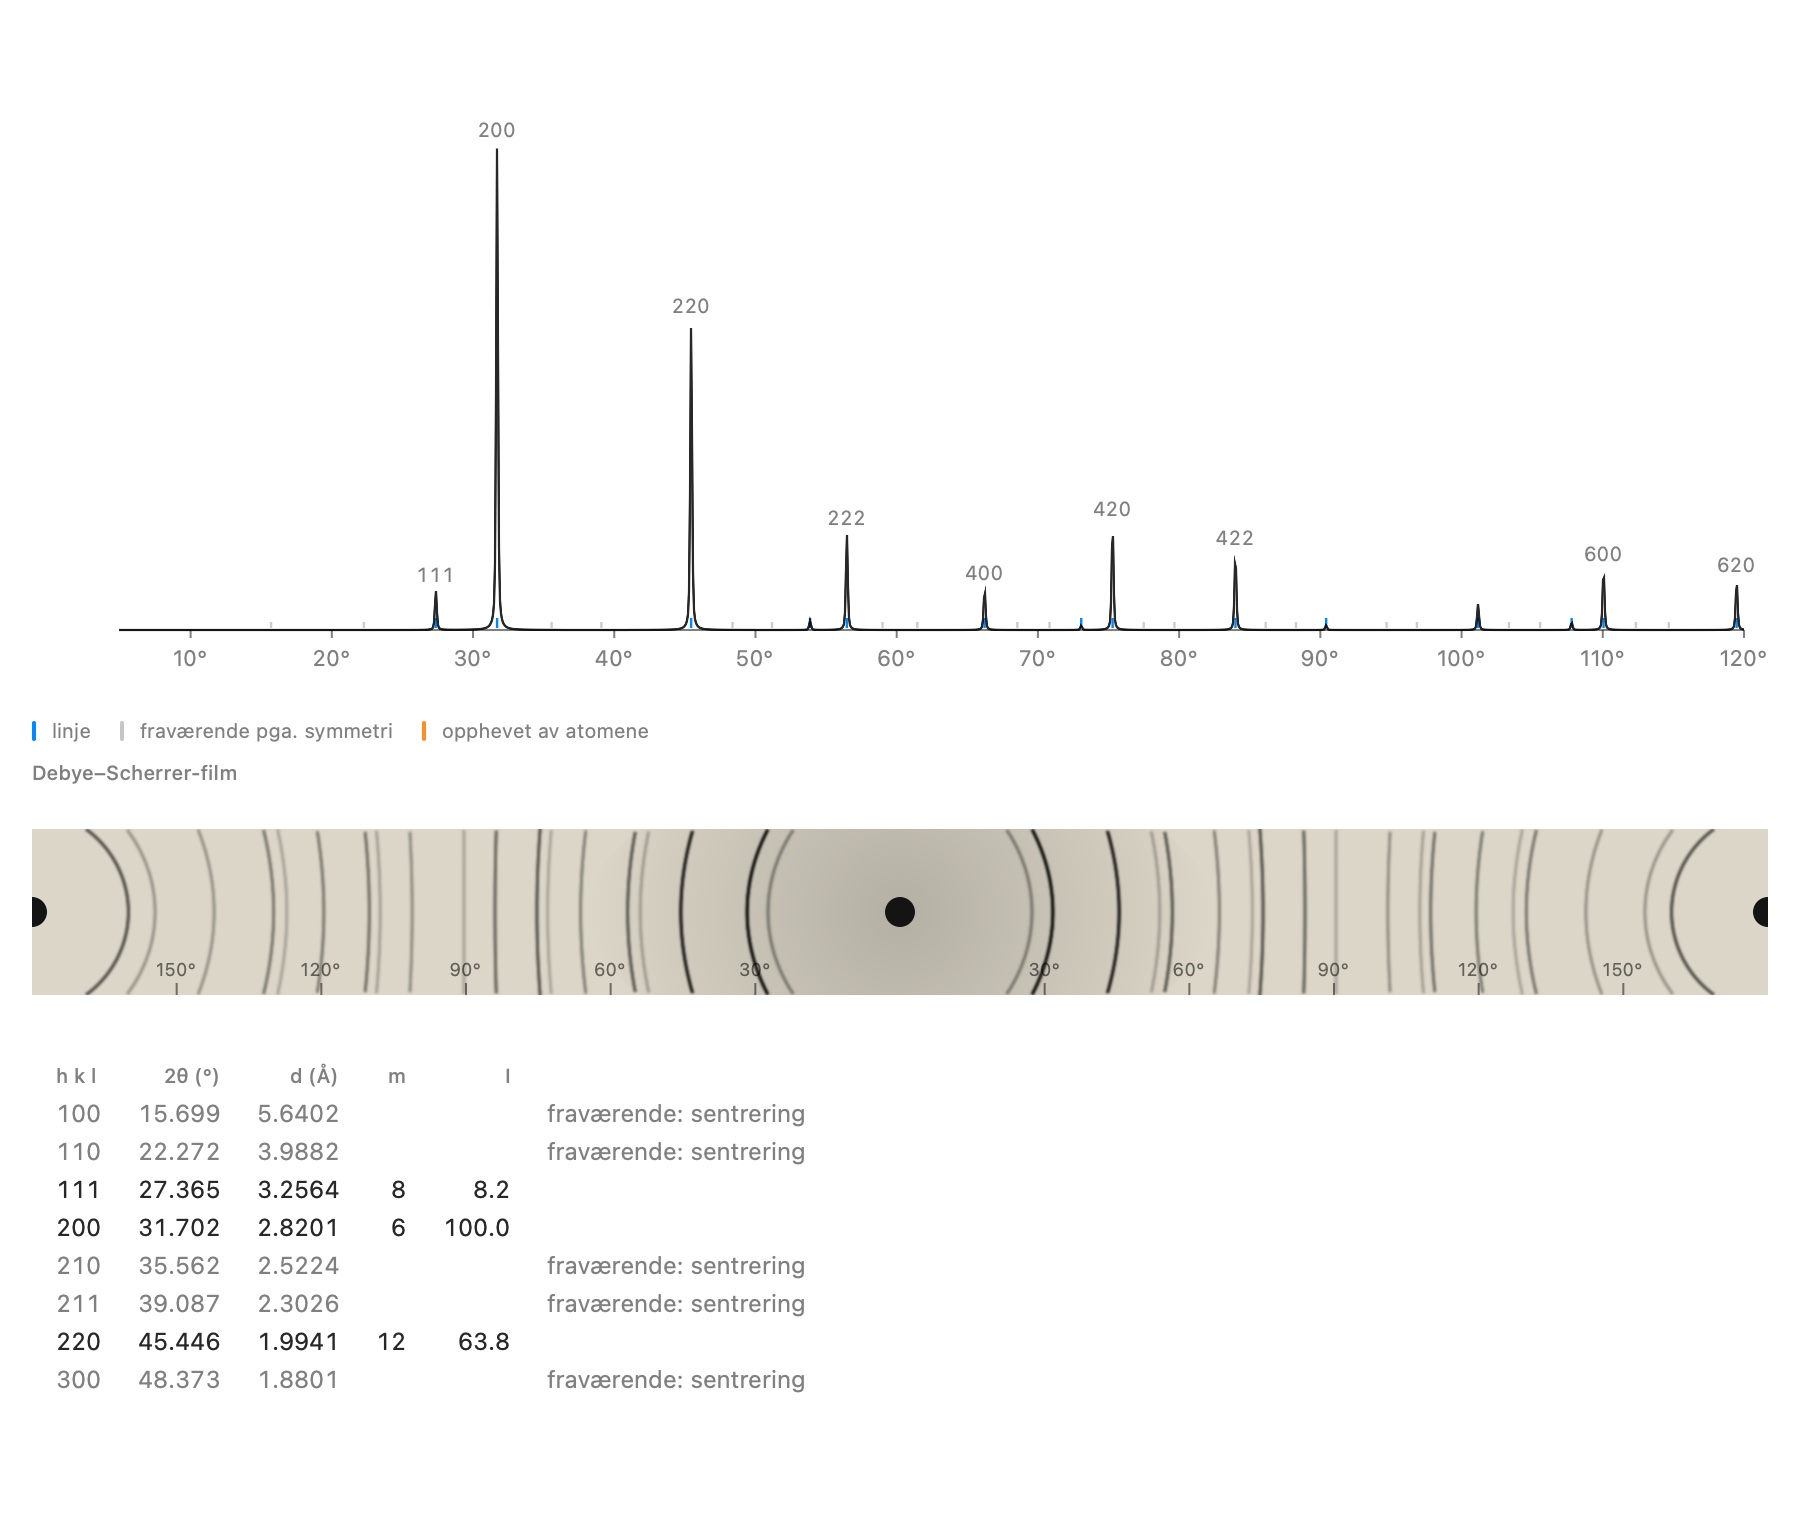
De fleste prøver er ikke en enkrystall, men et pulver: tusenvis av små krystaller med tilfeldig orientering. Hver planfamilie finner alltid noen godt orienterte krystallitter, slik at hver refleksjon blir en kjegle rundt strålen, med halv åpningsvinkel 2θ. På en film viklet rundt prøven, i Debye–Scherrer-kameraet, etterlater hver kjegle et par buer. Et moderne diffraktometer måler intensiteten som funksjon av 2θ: dette er pulverdiffraktogrammet, fingeravtrykket til en krystallinsk fase.
En pulverlinje samler alle refleksjonene med samme avstand d. Intensiteten avhenger av flere ting:
- strukturfaktoren;
- multiplisiteten, det vil si antallet ekvivalente refleksjoner (seks for 200 i et kubisk system);
- en geometrisk faktor, kalt Lorentz-polarisasjonsfaktoren;
- atomenes termiske bevegelse (faktoren B), som svekker de store vinklene.
En linje kan mangle av to svært forskjellige grunner. Den kan være utslukket av symmetrien, uansett atomer: en sentrering, en skrueakse, et glidespeilplan. Den kan også være opphevet av atomene selv, som linjen 222 i diamant.
Formlene
Intensiteten til en pulverlinje, med multiplisiteten og Lorentz-polarisasjonsfaktoren:
I Laue
I verkstedet Krystall legger Pulverdiffraktogram (på fanen Diffraksjon) krystallens diffraktogram under visningen, beregnet på nytt hver gang et atom flyttes. Det beregnes med de atomære spredningsfaktorene fra Waasmaier og Kirfel for røntgen, og med de koherente spredningslengdene for nøytroner. Forstørret viser det innstillingene sine (stråling, bølgelengde, Kα₂-linjen, B, toppbredde, største 2θ), linjetabellen og Debye–Scherrer-filmen. Tabellen forteller hvorfor en linje mangler: utslukket av sentreringen, en skrueakse eller et glidespeilplan, eller opphevet av atomene. Med Identiske punkter sprer hvert atom på samme måte: bare gitteret og posisjonene er igjen, og de odde linjene til steinsalt forsvinner, fordi Na og Cl ikke lenger kan skilles fra hverandre. Linjene eksporteres som CSV, kurven som .xy.
En ekte pulvermåling: forfining
Hva teorien sier
En ekte måling ligner aldri helt på beregningen. Toppene har en bredde og en form som avhenger av instrumentet og prøven; en bakgrunn kommer i tillegg, og instrumentets nullpunkt er litt forskjøvet. Med kobberanode er dessuten hver linje doblet av Kα₂-linjen. Rietveld-metoden sammenligner målingen punkt for punkt med et beregnet diffraktogram og justerer parameterne til avviket er så lite som mulig, med minste kvadraters metode. Man får ut en presis celle, ofte med en nøyaktighet på 10−4 Å, og et bevis på at modellen beskriver prøven godt.
Profilen til en linje modelleres med en pseudo-Voigt-funksjon, en blanding av en gaussisk og en lorentzisk funksjon. Bredden varierer med vinkelen etter Caglioti-formelen, og bakgrunnen følger et Tsjebysjov-polynom. Kvaliteten bedømmes med to samsvarsfaktorer: Rwp, det vektede avviket, og χ², som sammenligner dette avviket med den forventede tellestøyen. En χ² nær 1 betyr at modellen forklarer målingen så godt som støyen tillater.
Formlene
Linjebredden (Caglioti) og summen som minimeres, med vektene :
Samsvarsfaktorene ( punkter, parametere):
I Laue
I pulvervisningen importerer delen Måling en fil: to eller tre kolonner (2θ, intensitet, standardavvik) i .xy, .xye, .dat eller CSV, en pulver-CIF eller en GSAS-fil. Målingen legges over beregningen (punktene, den beregnede kurven i rødt, differansen under). Du velger parameterne som skal forfines (skala, nullpunkt, prøveforskyvning, bakgrunn, bredder, blanding, asymmetri, celle) og 2θ-området, og deretter starter Forfin tilpasningen i to omganger, i bakgrunnen. Laue viser Rwp, χ² og den forfinede cellen; Bruk cellen skriver den inn i dokumentet. Laue er validert på denne måten mot en ekte måling av NIST-standarden LaB₆: den sertifiserte cellen gjenfinnes med en nøyaktighet på 3 × 10⁻⁴ Å.
Et ukjent pulver: indisering
Hva teorien sier
Hvis man ikke vet hva man har målt, må man først finne cellen: dette er indisering, som tilordner indekser (h k l) til hver linje. For en kubisk celle er det nesten en lek. Linjenes 1/d² står i forhold til hverandre som heltallene h² + k² + l², og rekken av heltall som forekommer, røper til og med gitteret. Ved lavere symmetri må man finne to eller tre parametere samtidig, og antallet mulige løsninger vokser raskt. Kvaliteten på en løsning måles med de Wolffs godhetstall M₂₀: stort når linjene treffer godt og få beregnede linjer forblir uobserverte. Når cellen er funnet, viser de manglende linjene hvilke romgrupper som er forenlige.
Formlene
For en kubisk celle, og de Wolffs godhetstall (, beregnede linjer fram til den 20. observerte linjen, det midlere avviket):
I Laue
Delen Indisering i pulvervisningen finner toppene i målingen (markert med oransje trekanter). Deretter søker den etter kubiske, tetragonale, heksagonale og ortorombiske celler som forklarer dem, rangert etter M₂₀. Monokline og trikline celler søkes det ikke etter. For den valgte cellen foreslår Laue de forenlige familiene av romgrupper, de mest restriktive først. Bruk denne cellen og gruppen skriver dem inn i dokumentet, og forfiningen kan begynne.
Båndstrukturer
Hva teorien sier
I et isolert atom har et elektron bare noen få energinivåer å velge mellom. I en krystall kommer et enormt antall like atomer tett sammen: hvert nivå brer seg ut til et bånd, med like mange tilstander som det finnes celler. Et elektron i krystallen er en bølge som går gjennom hele gitteret. Tilstanden angis med en bølgevektor k, og energien avhenger av k. Fordi gitteret gjentar seg, er det nok å la k variere innenfor én enkelt celle i det resiproke gitteret: Brillouin-sonen.
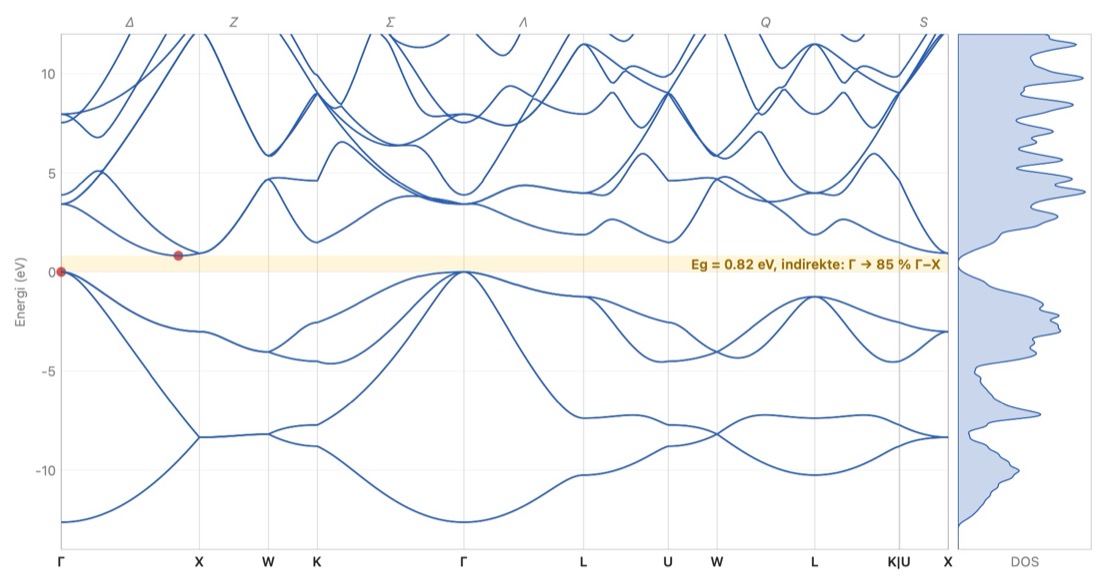
Båndene tegnes langs en vei som forbinder sonens punkter med høy symmetri. Disse punktene har vanlige navn: Γ i sentrum, X midt på en kvadratisk sideflate, L i sentrum av en heksagonal sideflate. Linjene mellom dem har også navn: Δ fra Γ til X, Λ fra Γ til L, Σ fra Γ til K.
Hvert bånd tar imot to elektroner per celle, ett av hver spinnretning. Båndene fylles nedenfra og opp med valenselektronene:
- hvis det siste fulle båndet er skilt fra det neste av et tomt intervall, båndgapet eller det forbudte båndet Eg, er krystallen en isolator (flere eV, som salt) eller en halvleder (rundt 1 eV, som silisium);
- hvis et bånd bare er delvis fylt, beveger elektronene seg uten anstrengelse: det er et metall. Grensen mellom fylte og tomme tilstander kalles ferminivået.
Båndgapet bestemmer hvilket lys som absorberes. Et foton med energi over Eg kan løfte et elektron fra valensbåndet til ledningsbåndet; et foton med mindre energi går gjennom krystallen. Båndgapet er direkte når toppen av valensbåndet og bunnen av ledningsbåndet ligger ved samme k, som i galliumarsenid, i Γ. Da både absorberer og sender krystallen ut lys godt: den brukes i lysdioder og lasere. Ellers er båndgapet indirekte, som i silisium, fra Γ mot linjen Δ: det trengs i tillegg en gittersvingning, et fonon, og krystallen sender nesten ikke ut lys.
Formlene
Energien til et fritt elektron, og bølgelengden der en krystall med båndgap slutter å absorbere:
I Laue
I verkstedet Krystall plasserer Båndstruktur (på fanen Egenskaper) et lite båndiagram ved siden av visningen, med verdien av båndgapet eller merknaden Metall. Forstørret viser det Brillouin-sonen i 3D med de navngitte punktene, båndene langs den vanlige veien og tilstandstettheten. For en halvleder eller en isolator gir fanen Absorpsjon den dielektriske funksjonen, brytningsindeksen, absorpsjonskoeffisienten, reflektiviteten og Tauc-plottet. Tre metoder tilbys:
- det empiriske pseudopotensialet, tilpasset optiske målinger, for fjorten halvledere med diamant- eller sinkblendestruktur (Si, Ge, GaAs, InP, ZnS…): den mest pålitelige;
- tight binding, for enhver krystall som har atomer: et første blikk, metall eller ikke, og formen på båndene;
- det tomme gitteret, frie elektroner foldet inn i sonen, for å forstå hvor båndene kommer fra.
De beregnede båndgapene avviker ofte litt fra de målte. Knappen Målt båndgap løfter ledningsbåndene opp til den målte verdien: dette er «saksen». Båndene, tilstandstettheten og spekteret eksporteres som CSV, grafene som bilder. Eksemplene Silisium og Galliumarsenid åpnes direkte på båndene sine.
Saksen, enkelt forklart: ingen båndmodell treffer båndgapets bredde (forskningens beregninger med DFT finner det 30 til 50 % for lite, tight binding noen ganger for stort), men formen på båndene er god. Saksen klipper diagrammet midt i båndgapet og skyver alle tomme bånd opp eller ned i én blokk, til det målte båndgapet; ingenting annet endres. Det bestemmer: energien der krystallen begynner å absorbere, altså fargen og gjennomsiktigheten, og brytningsindeksen, som synker når gapet åpner seg. Glidebryteren Korreksjon av båndgapet (saks) går fra −3 til +3 eV; Målt båndgap stiller den inn når verdien er kjent (pseudopotensialets halvledere og et tjuetall vanlige krystaller i tight binding: diamant, steinsalt, korund, kvarts, kalsitt, rutil…). Spekteret følger med med en gang.
En legering av to halvledere fra tabellen — Si₁₋ₓGeₓ, In₁₋ₓGaₓAs, GaAs₁₋ₓPₓ… — beregnes som en virtuell krystall: formfaktorene er gjennomsnittet av de to forbindelsenes, vektet med andelene på den delte plassen. I fanen Oppbygging lar seksjonen Legering x gli fra den ene til den andre, mens cellen følger Vegards lov. Der ser du båndgapet i GaAs₁₋ₓPₓ gå fra direkte til indirekte (rundt x = 0,36; målt 0,45) og, i Si₁₋ₓGeₓ, ledningsbåndsdalen til germanium ta over for silisiums (rundt x = 0,93; målt 0,85). Den virtuelle krystallen utelater uordenen: den mangler det meste av krumningen i båndgapet (In₀.₅₃Ga₀.₄₇As: 0,91 eV beregnet, 0,75 eV målt), og den gir bare én familie av fononer der en virkelig legering har to.
En krystall som ikke er kubisk, har ikke samme brytningsindeks i alle retninger: kalsitt dobler bilder fordi lys polarisert vinkelrett på c-aksen ser den ordinære indeksen nₒ = 1,658, og lys polarisert langs aksen den ekstraordinære indeksen nₑ = 1,486. Menyen Polarisasjon i fanen Absorpsjon viser spekteret for E ⊥ c (ordinær), E ∥ c (ekstraordinær) eller Gjennomsnitt over polarisasjonene (tre akser for en biaksial krystall). Tabellen Brytningsindeks ved 589 nm setter raden Målt ved siden av to modeller: Punktdipoler, der hvert ion deformeres av feltet fra alle de andre, og Bånd, med korreksjonen av båndgapet, der elektronene beveger seg gjennom hele krystallen. Laue merker som Anbefalt den som kom nærmest målingen for den typen krystall: punktdipoler for en ionekrystall med stort båndgap (innenfor 4 % for kalsitt, kvarts, korund, steinsalt…), båndene under 5 eV (halvledere, rutil); båndene gir til gjengjeld riktig fortegn på dobbeltbrytningen nₑ − nₒ i alle de fem testede enaksede krystallene.
Dispersjonen — indeksen som endrer seg med fargen — vises på kurven Brytningsindeks n, ekstinksjon κ: for krystallene der dispersjonen er målt (kalsitt, kvarts, korund, rutil, fluoritt, steinsalt, CsCl, sinkblende, diamant, SrTiO₃, silisium, GaAs), tegnes kurven Målt stiplet oppå, for den valgte polarisasjonen. Tabellen over indekser får kolonnen V_d, Abbe-tallet: jo mindre det er, desto mer sprer krystallen hvitt lys til en regnbue (diamant 55, rutil 10, derav dens «ild»). En siste linje gir Sellmeier-formelen med ett ledd for den anbefalte modellen, klar til å limes inn i et program for optisk design; eksporten Optisk spekter (CSV)… inneholder også den målte indeksen. Modellen treffer Abbe-tallet innenfor 20 % for 11 av 14 stråler: bruk heller den målte kurven når du konstruerer optikk.
I et metall krysser ferminivået bånd: de besatte tilstandene fyller en del av Brillouin-sonen, og fermiflaten skiller dem fra de tomme tilstandene. Det er den som avgjør ledningsevnen, den spesifikke varmekapasiteten til elektronene og responsen på et magnetfelt. I båndvinduet tegner Fermiflate flaten i sonen for et metall i tight binding eller for frie elektroner (tomt gitter), én farge per bånd, og under den snittet med planet gjennom Γ på tvers av visningen: dreier man sonen, dreier snittet med. Kobberets frie elektroner gir en kule, helt inne i sonen; i tight binding sveller den ut i halser som berører de åtte heksagonale sideflatene, i punktene L, slik Pippards målinger viste (1957). For aluminium og dets tre elektroner går den frie kula over i andre og tredje sone: det er Harrisons konstruksjon.
Krystallens svingninger: fononer
Hva teorien sier
Atomene i en krystall står ikke stille: de svinger rundt plassene sine, holdt fast av bindingene som av fjærer. En svingning brer seg gjennom hele krystallen som en bølge, med bølgevektor q; kvantet kalles et fonon. Som for elektronene er det nok å la q gå gjennom Brillouin-sonen, og frekvensen tegnes langs den samme veien som båndene.
En krystall med N atomer i den primitive cellen har 3N grener:
- tre akustiske grener, som starter i null i Γ: hele cellen beveger seg samlet, og ved lange bølgelengder er de lydbølgene, én longitudinal og to transversale;
- 3N − 3 optiske grener, der atomene i samme celle svinger mot hverandre. I en ionisk krystall bærer de en dipol og absorberer infrarødt lys.
I en ionisk krystall skaper en longitudinal optisk svingning i tillegg et elektrisk felt som gjør den stivere: frekvensen (LO) blir høyere enn for de transversale svingningene (TO). Forskjellen avhenger av ionenes ladninger og av elektronenes skjerming.
Stive bindinger og lette atomer svinger raskt: diamant når 40 THz, steinsalt kommer ikke over 8 THz. Fononene bestemmer den spesifikke varmekapasiteten og varmeledningen, og det er dem silisium trenger for å krysse sitt indirekte båndgap.
Formlene
En kjede av atomer med masse , forbundet med fjærer med stivhet , med avstand :
I Laue
I det forstørrede båndstrukturvinduet tegner fanen Fononer grenene langs den samme veien, med tilstandstettheten for svingningene, i THz, cm⁻¹ eller meV. For de tetraedriske halvlederne som Martin studerte (Si, Ge, GaAs, InP…), er fjærene de fra Keatings modell, tilpasset de elastiske konstantene. I en ionisk krystall (steinsalt, flusspat, perovskitter…) tiltrekker og frastøter ionene hverandre gjennom ladningene sine: Laue legger til disse coulombkreftene, og nær Γ stiger den longitudinale optiske grenen over de transversale, slik målinger i infrarødt viser. For de andre krystallene setter Laue universelle fjærer mellom naboer etter bindingens art (kovalent eller metallisk), og holder sammen lagene i grafitt. Det er et første blikk på grenene, der stivheten kan justeres for å sammenligne med en måling. En gren tegnet under null signaliserer en struktur som heller ville deformeres: strontiumtitanat, kubisk ved romtemperatur, deformeres slik under 105 K.
Lyset og krystallen: infrarødt, Raman, dobbeltbrytning
Hva teorien sier
Synlig lys har en bølgelengde som er tusenvis av ganger større enn cellen: det ser bare svingningene i midten av Brillouin-sonen, i Γ. Det finnes to måter å se dem på:
- infrarødt lys absorberes av en mode som får en elektrisk dipol til å svinge, når ioner med motsatte ladninger beveger seg mot hverandre;
- Raman-spredning endrer fargen på en laser litt når en mode deformerer elektronskyen, det vil si polariserbarheten.
Symmetrien avgjør hvilke moder som er aktive. I en krystall som har et symmetrisenter, er en mode aldri aktiv både i infrarødt og i Raman: det er utelukkelsesregelen. Den optiske moden i silisium ses bare i Raman (520 cm⁻¹), den i steinsalt bare i infrarødt. Mellom den transversale frekvensen TO og den longitudinale LO reflekterer en ionisk krystall nesten alt lys: det er reststrahlen-båndet, «reststrålene», som man en gang brukte til å skille ut det fjerne infrarøde.
Symmetrien avgjør også hvordan synlig lys brer seg. En kubisk krystall har samme brytningsindeks i alle retninger. En tetragonal, trigonal eller heksagonal krystall er enakset: lys som går langs c, deles ikke, alle andre stråler deles i to, den ordinære og den ekstraordinære. De andre krystallene er toaksede. Kalsitt, med sine flate og parallelle CO₃-grupper, er det mest spektakulære eksempelet: en strek sett gjennom en romboeder vises dobbelt.
Formlene
Den dielektriske funksjonen til en ionisk krystall i infrarødt, og relasjonen til Lyddane, Sachs og Teller:
Fargen på en edelsten kommer oftest fra et spor: et fargesenter i en ellers perfekt krystall. I rubin erstatter et Cr³⁺-ion omtrent ett av hundre aluminiumatomer; det elektriske feltet fra de seks oksygenatomene rundt det splitter d-nivåene, og ionet absorberer gulgrønt og fiolett: det røde blir igjen. Det samme kromet i beryll, der dette feltet er svakere, absorberer det røde: det er smaragd. Et elektron fanget i en klorvakans, et F-senter, gjør steinsalt gult.
I Laue
I verkstedet Krystall, på fanen Egenskaper, legger delen Fargesentre til et overgangsmetallion i stedet for et kation (Cr³⁺, Ti³⁺, V³⁺, V²⁺, Fe²⁺, Co²⁺, Cu²⁺), et F-senter på en anionposisjon eller et kjent bånd (blå safir, akvamarin, rosa diamant, kvartsvariantene). Laue utleder absorpsjonsbåndene, det transmitterte spekteret og fargen sett i dagslys; den optiske tettheten styrer hvor tykk steinen er. Defekten vises i 3D-visningen: ionet på sin plass, i grunnstoffets farge og omgitt av en stiplet sirkel, eller den tomme vakansen med elektronet sitt. Eksemplene Rubin, Smaragd, Blå safir og Steinsalt med F-sentre er satt opp slik.
Når båndene er målt i polarisert lys (rubin, blå safir), viser to fargeruter krystallens to farger: lys polarisert vinkelrett på den optiske aksen (E ⊥ c) og langs aksen (E ∥ c). Det er dikroismen som et dikroskop viser: rubinen purpurrød og oransjerød, safiren fiolettblå og blågrønn. Der ionets absorpsjonstverrsnitt er målt (i korund), gir Laue også konsentrasjonen, i atomer per million (ppma), som gir denne optiske tettheten.
For rubin viser delen også Zeeman-effekten i R-linjene, linjene i rubinlaseren: i et magnetfelt langs c-aksen splittes grunnivået og nivåene som linjene går ut fra, og hver linje deles i komponenter som brer seg ut som en vifte når feltet øker, omkring 8 cm⁻¹ ved 10 tesla. De heltrukne strekene (σ) ses i lys polarisert vinkelrett på c, de stiplede (π) langs c; tykkelsen følger intensiteten. Det var gjennom disse viftene man identifiserte kromets nivåer i rubin.
I det forstørrede båndstrukturvinduet gir fanen Infrarød og Raman modene i Γ, degenerasjonen deres og hva som ser dem (Infrarød, Raman eller Stille), den infrarøde refleksjonsevnen (for E ⊥ c og E ‖ c i en enakset krystall), den optiske klassen og brytningsindeksene i det synlige, beregnet med W. L. Braggs metode (1924). Tutoren spør hvor mange optiske akser en krystall har.
Temperaturen: atomene som svinger
Hva teorien sier
En krystall står aldri stille. Hvert atom svinger rundt plassen sin, holdt fast av bindingene som av fjærer. Disse svingningene kan deles opp i fononer, bølgene fra delen Fononer; ved temperaturen T er hver av dem desto sterkere eksitert jo mindre energien hν er sammenlignet med k_BT. Selv ved 0 K er det bevegelse igjen: nullpunktsbevegelsen, som kvantemekanikken krever.
Fra disse svingningene kommer flere størrelser som kan måles. Den spesifikke varmekapasiteten C_v: ved høy temperatur lagrer hvert atom 3 k_B (Dulong og Petits lov, 24,9 J/(mol·K) per mol atomer); ved lav temperatur fryser modene ut én etter én, og C_v faller som T³ (Debye). Debye-temperaturen θ_D oppsummerer krystallens stivhet i ett tall: 343 K for kobber, 645 K for silisium, over 2000 K for diamant. Hvert atoms midlere kvadratiske forskyvning ⟨u²⟩ svekker diffraksjonen ved store vinkler: det er Debye–Waller-faktoren, exp(−B sin²θ/λ²), med B = 8π²⟨u²⟩/3. Til slutt smelter et fast stoff ifølge Lindemann-kriteriet når √⟨u²⟩ når 10 til 15 % av avstanden mellom naboer.
Formlene
I Laue
I verkstedet Krystall, på fanen Simuleringer, gir delen Temperatur krystallen en temperatur. Termisk bevegelse setter den til 293 K; glidebryteren og feltet i kelvin stiller den inn, fra 0 til 1500 K. Den lagres med dokumentet.
Ut fra fononenes fjærer beregner Laue Debye-temperaturen (den som gir samme varmekapasitet ved denne temperaturen, og verdien ved høy temperatur), den spesifikke varmekapasiteten C_v, B-faktoren for hvert grunnstoff og Lindemann-forholdet, i oransje når det overstiger 10 %. To kurver følger C_v og B fra 0 til 1500 K, med den valgte temperaturen markert med en strek.
Denne temperaturen er den samme overalt. Pulverdiffraktogrammet og Laue-diagrammet bruker da den B for hvert grunnstoff som svingningene gir, i stedet for én felles B: ved oppvarming slukkes linjene ved store vinkler. Monte-Carlo for spinnene (delen Magnetisme) går også ved denne temperaturen.
Atomer som svinger i 3D-visningen setter krystallen i bevegelse: hvert atom beveger seg slik fononene vil ved denne temperaturen, en sum av bølger med tilfeldig valgte faser. Bevegelsen er bremset omtrent en billion ganger; frekvensene beholder forholdet seg imellom, og de optiske modene går raskere enn de akustiske bølgene. Ved oppvarming blir bevegelsen større; ved 0 K er nullpunktsbevegelsen igjen. Amplitude viser bevegelsen slik den er, eller tre eller ti ganger større for å se den på avstand.
Forskyvningsellipsoider tegner hvert atom slik ORTEP gjør: ellipsoiden det befinner seg i en del av tiden, 50 % som standard slik som i publikasjoner; Sannsynlighet gjør dem alle større eller mindre sammen og beholder formen. Aksene er aksene til atomets tensor for midlere kvadratisk forskyvning, midlet over posisjonens symmetri: en kule på en kubisk posisjon, en ellipsoide der bindingene lar atomet være friere i én retning, slik som oksygenatomene i kvarts.
De samme fjærene gir krystallens elastiske konstanter, utledet fra lydhastigheten i førti retninger, og kompresjonsmodulen B. Sammen med varmekapasiteten gir de den termiske utvidelsen gjennom Grüneisen-relasjonen, α = γ C_v / (3 B V). Grüneisen-parameteren γ sier hvor mye svingningene stivner når krystallen trekker seg sammen; harmoniske fjærer kjenner den ikke, og du oppgir den i feltet Grüneisen γ, slik som koblingene i magnetismen. Den er 2 som standard, som for de fleste metaller og ioniske krystaller; silisium har omtrent 0,5. Laue viser α og cellen ved denne temperaturen, regnet fra 293 K, der en celle vanligvis måles; pulverdiffraktogrammet og Laue-diagrammet bruker denne cellen, og linjene deres forskyves ved oppvarming.
Fjærene er fononenes: et første blikk, ikke en måling. Kobber gir θ_D = 321 K og B = 0,48 Ų ved 300 K (målt: 343 K og 0,55 Ų), fluoritt B = 0,44 Ų for kalsium og 0,76 Ų for fluor (0,47 og 0,68); silisium, der Keating-modellen gjør de transversale modene for stive, blir litt for stivt. De elastiske konstantene kommer derimot nøyaktig ut: Martin tilpasset fjærene til dem. Konstantene for kobber og jern er for små (B = 101 og 100 GPa, mot 137 og 170 målt): sentrale fjærer mellom nærmeste naboer kan ikke gjøre det bedre, og utvidelsen de gir, blir tilsvarende for stor.
Magnetisme: spinnene og den termiske bevegelsen
Hva teorien sier
Noen ioner har et spinn: d-elektronene deres er ikke alle paret. Mn²⁺ har fem, alle parallelle (S = 5/2, Hunds regler), Ni²⁺ to (S = 1). Hvert spinn er en liten magnet. Mellom naboer driver utvekslingskoblingen J dem til å stille seg parallelt (J positiv, ferromagnetisme) eller motsatt (J negativ, antiferromagnetisme). Den termiske bevegelsen bringer dem derimot i uorden. Over en kritisk temperatur, T_C for en ferromagnet eller T_N (Néel) for en antiferromagnet, tar den overhånd: krystallen er paramagnetisk. Under den oppstår en orden som vokser når krystallen kjøles ned.
Den enkleste modellen er Weiss' middelfelt (1907): hvert spinn ser bare gjennomsnittet av naboene sine, som et magnetfelt. Modellen gir ordningstemperaturen, magnetiseringen som vokser under den, susceptibiliteten χ som over den følger Curie–Weiss-loven, og spranget i varmekapasiteten ved overgangen. Den ser bort fra fluktuasjonene, som forsinker ordningen: den overvurderer alltid den kritiske temperaturen, ofte med en tredjedel eller halvparten.
Formlene
I Laue
I verkstedet Krystall, på fanen Simuleringer, plasserer delen Magnetisme et moment på posisjoner: Ionenes spinn (Hunds regler) foreslår S for hvert 3d-overgangsmetallion ut fra ladningen, og for de ferromagnetiske metallene (Fe, Co, Ni) et effektivt spinn utledet fra det målte momentet. Hver posisjon peker opp eller ned; Propagasjonsvektor k (0, ½ eller 1 langs hver akse) sier hvordan fortegnet skifter fra én celle til den neste. Pilene for spinnene vises i 3D-visningen.
Laue deler de magnetiske naboene inn i skall (J₁, J₂…, med avstand og antall); du angir J i meV for hvert av dem. Koblingene måles, som regel med uelastisk nøytronspredning; de beregnes ikke her. Laue viser middelfeltets ordningstemperatur, θ etter Curie–Weiss og det effektive momentet. Laue sier også fra om en annen ordning i samme celle ville oppstå først. Temperaturkurver tegner ordenen og magnetiseringen, susceptibiliteten (parallell, vinkelrett og for pulver) og den inverse av den, som krysser aksen i θ, og varmekapasiteten.
Eksemplene MnO, NiO og MnF₂ (antiferromagneter) og α-jern (ferromagnet) kommer med publiserte koblinger og den målte temperaturen.
Middelfeltet ser bort fra fluktuasjonene; Monte-Carlo viser dem. Termisk bevegelse (Monte-Carlo) får spinnene i 3D-visningen til å skjelve ved krystallens temperatur, stilt inn i delen Temperatur: godt under T_N svinger pilene rundt ordenen; nær overgangen kommer områder i uorden; over den peker de i alle retninger. Nedenfor vises prøvens nettomagnetisering direkte, i μ_B per atom og som andel av metningen, sammen med ordenen; en liten graf setter et punkt ved hver temperatur der glidebryteren for temperaturen stopper, på middelfeltets kurver: når du fører den langsomt gjennom overgangen, tegner du selv fallet i jernets magnetisering, eller ordenen i en antiferromagnet der magnetiseringen forblir null. Den simulerte prøven følger visningen: like mange magnetiske celler per side som viste celler; når visningen er fylt, tre krystallceller per side, eller hele visningen med modulen Faseoverganger. Den er periodisk ved kantene. Den er minst så stor som rekkevidden til koblingene krever, slik at et spinn ikke møter sin egen kopi på den andre siden av kanten: sju celler for jern, der koblingene strekker seg over ti skall av naboer. I kurvevinduet varmer knappen Monte-Carlo opp tusenvis av spinn fra ordenen og plasserer punktene ved siden av middelfeltets kurver. Ordningstemperaturen fra Monte-Carlo er lavere og nærmere målingen: MnF₂ ordnes ved omkring 70 K, mot 87 K i middelfelt og 67 K målt.
En magnetisk orden har sin egen symmetri: operasjonene i romgruppen som fører hvert moment over i seg selv, eller i det motsatte momentet hvis de kombineres med tidsreversering 1′, som snur alle momentene. De danner en magnetisk gruppe, en av de 1651 Shubnikov-gruppene. Delen Magnetisme navngir den i tabellenes to notasjoner, BNS og OG (MnF₂: P4₂′/mnm′; MnO: Cc2/c, der translasjonen c/2 i den fordoblede cellen snur momentene), og sier i hvilke retninger hver posisjon kan bære momentet sitt. I kurvevinduet viser nøytronpulverdiffraktogrammet hva nøytronene ser, siden de er følsomme for momentene: i farge de magnetiske linjene, for en antiferromagnet mellom krystallens — (½ ½ ½) i MnO, som Shull og Smart oppdaget antiferromagnetismen med i 1949.
I en ordnet magnet brer et lite avvik i ett spinn seg til naboene som en bølge: det er en spinnbølge, og kvantet dens er magnonet, slik fononet er kvantet til en svingning. I kurvevinduet tegner Laue energien deres langs veien gjennom Brillouin-sonen, ut fra de samme koblingene J. I en ferromagnet starter den fra null som k² (jern); i en antiferromagnet som k (MnF₂, MnO). Anisotropi D, som låser momentene langs aksen sin, åpner et energigap i bunnen av magnonene. Det er disse kurvene uelastisk nøytronspredning måler, og det er derfra koblingene i eksemplene kommer.
Anisotropien viser seg også i et felt. I kurvevinduet tegner Laue magnetiseringen M som funksjon av feltet B, ved lav temperatur (5 % av ordenstemperaturen), med feltet langs momentene og på tvers av dem. På tvers vipper momentene gradvis mot feltet, og M vokser lineært. Langs momentene forblir M først nesten null; ved spin-flop-feltet vipper så momentene brått vinkelrett på feltet, og M hopper opp på den forrige rette linjen. Uten anisotropi skjer denne vippingen allerede ved det minste felt; jo større D er, desto senere kommer den. Med D = 0,02 meV vipper MnF₂ ved omkring 9,5 T, mot 9,27 T målt.
Den magnetiske gruppen sier også hva krystallen kan gjøre. Et nettomoment er bare tillatt hvis en retning forblir fast under alle operasjonene: slik er det i en ferromagnet, og i svakt skråstilte antiferromagneter, som er svakt ferromagnetiske. Den lineære magnetoelektriske effekten, et elektrisk felt som magnetiserer krystallen, krever at gruppen bryter både inversjonen og tidsreverseringen. Delen Magnetisme sier om det ene og det andre er tillatt, og gir formen til den magnetoelektriske tensoren α. Eksemplet med kromoksid, Cr₂O₃, rubinens antiferromagnetiske fetter, er skoleeksemplet: gruppen R-3′c′ inneholder verken inversjonen eller tidsreverseringen, men produktet av dem; α har der to komponenter, a i planet og b langs c. Dzyaloshinskii forutsa effekten i 1959 ut fra dette symmetriargumentet alene, og Astrov målte den året etter.
Faseoverganger: brutt symmetri, orden og uorden
Hva teorien sier
Ved avkjøling skifter mange krystaller struktur uten å smelte. Bariumtitanat BaTiO₃, kubisk over 393 K, blir tetragonalt: alle titanionene forskyves til samme side, og krystallen polariseres; den er ferroelektrisk. I SrTiO₃ roterer TiO₆-oktaedrene litt under 105 K, vekselvis fra én celle til den neste. I β-messing, CuZn, fordeler kobber og sink seg tilfeldig på posisjonene i et romsentrert kubisk gitter over 741 K; under denne temperaturen tar kobberet hjørnene og sinken sentrene. Hver gang beholder lavtemperaturfasen bare en del av høytemperaturfasens symmetrier: romgruppen H er en undergruppe av høytemperaturfasens gruppe G. En overgang leses derfor trinn for trinn i listen over de maksimale undergruppene til G, dem som ingen annen undergruppe skiller fra G.
En undergruppe mister enten rotasjoner eller translasjoner. Beholder den alle translasjonene og mister rotasjoner, er den translationengleiche (t): cellen forblir den samme, og krystallen deles i orienteringsdomener, tvillingene, like mange som antallet operasjoner punktgruppen har mistet. Beholder den rotasjonene og mister translasjoner, er den klassengleiche (k): cellen vokser, og krystallen deles i antifasedomener, forskjøvet med en tapt translasjon. Indeksen sier hvor mange operasjoner som går tapt: 2 når CuZn går fra Im-3m til Pm-3m og mister sentreringstranslasjonen.
Landau (1937) beskriver overgangen med en ordensparameter η, null i høytemperaturfasen og forskjellig fra null i lavtemperaturfasen: polarisasjonen i BaTiO₃, rotasjonsvinkelen til oktaedrene i SrTiO₃, forskjellen i besetning mellom de to posisjonene i CuZn. Den frie energien utvikles i potenser av η, med bare de leddene som høytemperaturfasens symmetri tillater. Er et kubisk ledd tillatt, er overgangen av første orden: η gjør et sprang, som i Cu₃Au. Ellers kan den være kontinuerlig. En forvrengning dekomponeres i symmetrimoder, hver knyttet til en irreduktibel representasjon av høytemperaturgruppen; den som bærer ordensparameteren, viser hvilken instabilitet som drev overgangen. Cochran (1960) knyttet den til svingningene: når overgangen nærmer seg, faller frekvensen til ett fonon, den myke moden, mot null, og dens frosne form er lavtemperaturfasen.
I en legering kommer ordenen fra energien til par av naboer. Bragg og Williams (1934) ga dens middelfelt: hver posisjon ser naboenes gjennomsnittlige sammensetning. Som for magnetismen ser det bort fra fluktuasjonene og overvurderer ordningstemperaturen; Monte-Carlo tar dem med. Varmekapasiteten og ordenens susceptibilitet har et maksimum ved overgangen, og Binders kumulant går fra 2/3, i den ordnede fasen, til 0. Den samme modellen beskriver ionene som går inn i en batterielektrode: cellespenningen er deres kjemiske potensial, og den gjør et trinn der de ordner seg.
Formlene
I Laue
Dette kapitlet beskriver modulen Faseoverganger, som åpnes av abonnementet. I verkstedet Krystall, på fanen Simuleringer, gir delen Faseoverganger de maksimale undergruppene til krystallens gruppe: symbol, nummer, t eller k og indeks. Et klikk beskriver den valgte undergruppen: cellen, origo, konjugatene og domenene som dannes ved avkjøling, orienteringer × translasjoner. k-undergruppene med indeks 2 til 4 tilbys, de som forstørrer cellen høyst fire ganger. Gå ned fører krystallen over i undergruppen, i dens standardoppstilling: ny celle, nytt origo, og hver posisjon som deles, får et nummer (Ti, deretter Ti_1 og Ti_2). Det kan angres, veien du har gått, vises over listen, og Tilbake går ett trinn tilbake.
Når du har gått ned, kan du flytte atomene eller skrive inn posisjonene til en målt struktur: Laue måler forvrengningen fra den høyeste gruppen, i Å for hver posisjon. Glidebryteren Vist varierer den i 3D-visningen, fra 0 % (høytemperaturfasens struktur) til 200 % (forvrengningen forstørret). Forvrengningen dekomponeres i symmetrimoder, hver med sin bølgevektor (Γ, X, M, R…), sin representasjon og sin amplitude. Laue navngir så ordensparameteren: representasjonen, dimensjonen, de kubiske og kvartiske invariantene, og om overgangen kan være kontinuerlig (Landaus betingelse) og forbli kommensurabel (Lifshitz' betingelse). Laue beregner også høytemperaturfasens fononer, sortert etter representasjon, og sier om ordensparameterens mode er den myke moden. Med fjærene sine finner BaTiO₃ riktignok sin ustabile polare mode; i SrTiO₃ går modellen glipp av oktaedrenes instabilitet, og Laue sier fra om det.
Landau–Devonshire åpner modellen for BaTiO₃ og PbTiO₃ med de publiserte koeffisientene: polarisasjonen og permittiviteten som funksjon av temperaturen, de tre overgangene i BaTiO₃ (392, 283 og 202 K), frekvensen til den myke moden gjennom Lyddane–Sachs–Teller-relasjonen, og hystereseløkken ved den valgte temperaturen.
For orden–uorden deler du en posisjon i en krystall mellom to grunnstoffer (inspektøren for posisjonen, Del denne posisjonen med et annet grunnstoff), og går deretter ned i en undergruppe der denne posisjonen deles: α-jern med Cu 50 % og Zn 50 %, mot Pm-3m (β-messing); kobber med Cu 75 % og Au 25 %, mot Pm-3m med indeks 4 (Cu₃Au). Delen viser da ordenen η, og Orden–uorden… åpner legeringsvinduet. Oppgi overgangstemperaturen (den målte verdien foreslås for CuZn, Cu₃Au, CuAu, FeCo og CuPd): Laue utleder ordningsenergien V fra den, tegner η etter Bragg–Williams og etter Monte-Carlo, og, med Monte-Carlo, varmekapasiteten, susceptibiliteten og Binders kumulant. Monte-Carlo-simuleringen av CuZn ordner seg ved omkring 0,8 av middelfelttemperaturen, slik Ising-modellen forutsier. Høy oppløsning kjører åtte kjeder i stedet for to, med dobbelt så mange punkter, for jevnere kurver. Glidebryteren T og Sett denne ordenen i krystallen gir hver posisjon middelfeltets besetning: overstrukturlinjene dukker opp i pulverdiffraktogrammet, skarpe for Cu₃Au, svake med røntgen for CuZn, der de to atomene har nesten like mange elektroner.
Eksempelet LiCoO₂ åpner innleiringsspenningen: når en krystall har et mobilt ion (Li, Na, Mg…), tilbyr delen Innleiringsspenning…. Hver posisjon er full eller tom, med en frastøtning V₁ mellom nærmeste naboer og V₂ mellom nest nærmeste naboer; en Monte-Carlo-simulering der ionene går inn og ut, gir spenningen som funksjon av fyllingsgraden x, dens derivert dx/dμ og ordenen i rader. Standardverdiene får litiumradene ved x = ½ til å smelte ved omkring 330 K, som målt, med et spenningstrinn på omkring 0,1 V. Vinduet sier også hva denne enkle modellen ikke inneholder.
Til slutt inneholder modulen den store prøven i den magnetiske Monte-Carlo-simuleringen: hele visningen fylt med spinn (se Magnetisme).
Sammenligne med databaser
Hva praksisen sier
En modell er bare verdt noe når den sammenlignes med målinger. For mange krystaller er de anerkjente verdiene publisert i åpne databaser: målte tettheter og brytningsindekser, båndgap og dielektriske konstanter beregnet med tetthetsfunksjonalteori (DFT). Disse beregningene er verdifulle, men ikke ufeilbarlige: båndgapene deres er ofte 30 til 50 % for små. Man må derfor alltid vite om et tall er målt eller beregnet.
I Laue
I verkstedet Krystall, på fanen Oppbygging, åpner delen Referanseverdier et vindu som, bare når du ber om det, spør Wikidata (målte tettheter og brytningsindekser), refractiveindex.info (målte brytningsindekser), AFLOW (beregnede båndgap og tettheter) og, med en gratis nøkkel, Materials Project (beregnede båndgap, tettheter, ε∞, ε(0) og brytningsindekser). Laue sender bare formelen og romgruppenummeret. Hver verdi vises med sin art (Måling eller Beregning), sin kilde og en lenke, ved siden av Laues verdi.
Tutoren
Hva pedagogikken sier
Man lærer symmetri ved å bruke den, og ved å ta feil. En nyttig øvelse kontrollerer svaret og forklarer hvorfor det er feil. Den gir hint uten å avsløre alt, og viser løsningen når man står fast.
I Laue
Hyllen Øvelser (Tutor) har en velger for målgruppe (Design, Undervisning, Vitenskap) og ordner øvelsene etter tema: første steg, plangrupper, friser, kvasikrystaller, gitre og tettheter, romgrupper og klasser, Wyckoff-posisjoner, bygging av strukturer, diffraksjon og utslukninger, pulverdiffraktogrammer, båndstrukturer.
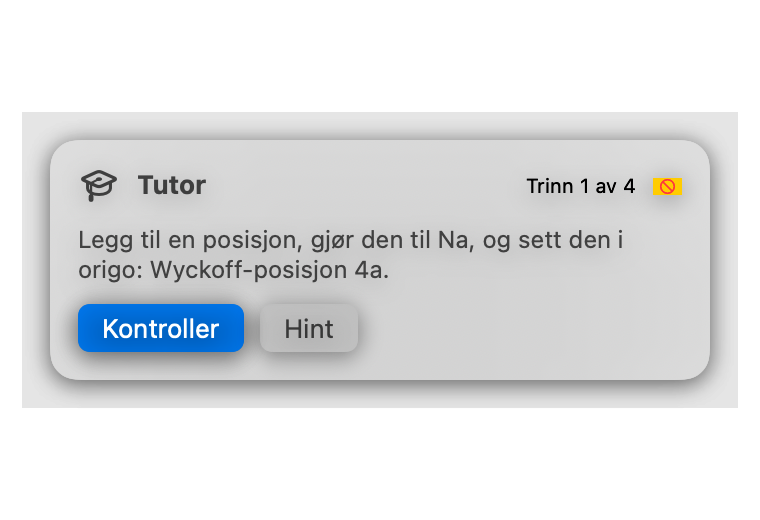
Et dokument fra hyllen Øvelser (Tutor) åpnes med tutorpanelet: én instruks per trinn, en Kontroller-knapp og hint, ett om gangen. Det er motoren som kontrollerer: enhver ekvivalent posisjon er riktig. Et feil svar forklares, for eksempel «Na1 ligger på 8c (posisjonssymmetri -43m), ikke på 4a», eller, for en gruppe, hva den foreslåtte gruppen har for mye eller for lite sammenlignet med motivet. Etter et riktig svar forklarer løsningen hvorfor; når hintene er brukt opp, viser Vis løsningen den og lar deg fortsette. Noen øvelser skjuler gruppen eller symmetrielementene, siden det er opp til deg å finne dem.
Utskrift og veving
Hva teorien sier
Et mønster som skal trykkes, må passe sammen uten skjøt: høyre kant av en rapport må fortsette nøyaktig der venstre kant av den neste begynner. For et rektangulært gitter er dette den rette rapporten. For et sentrert eller heksagonalt gitter forskyves den naturlige rapporten fra én rad til den neste: halvdropp senker hver kolonne en halv rapport, og halvstein forskyver hver rad. Skarpheten avhenger av oppløsningen: 300 punkter per tomme for vanlig trykk, mer for fine tekstiler.
I Laue
Utskrift eller stoff… eksporterer bare mønsteret, uten celle eller symboler, i en fysisk størrelse: du angir cellekanten i centimeter. Formatene er PDF og SVG som vektorgrafikk, skarpe i alle størrelser, og PNG og TIFF i 150, 300 eller 600 dpi, med oppløsningen skrevet inn i filen. Bakgrunnen kan være gjennomsiktig. Størrelsen er en side (A4 til A2, Letter, Tabloid), en fri størrelse eller en sømløs rapport, rett, halvdropp eller halvstein. For et trykkeri får PDF-en 3 mm utfall, skjæremerker og sRGB-profilen. For silketrykk gir separasjonene én film per farge, samlet i en ZIP. SVG-en kan ha ett lag per farge. DXF, i millimeter, brukes til laserskjæring og plotter. Eksporter-menyene gir også mønsterets palett, for Adobe (ASE), GIMP og Inkscape (GPL) eller Procreate. En mandala har sin egen utskriftsdialog, i diameteren sin i centimeter.
Skrive ut en krystall i 3D
Hva teorien sier
En modell man holder i hånden, forstår man på en annen måte enn et bilde: man teller naboene til et atom med fingertuppen. En 3D-skriver legger materialet lag for lag, nedenfra og opp. Den krever tre ting:
- et lukket objekt, det vil si et volum uten hull;
- en virkelig størrelse, i millimeter;
- et objekt som holder: en tynn spiss brekker, et isolert atom faller, og en del som heller mer enn omtrent 45°, trenger støtte. Programmene som forbereder utskriften (PrusaSlicer, Bambu Studio, Cura, OrcaSlicer), legger selv til disse støttene, formet som trær og tilpasset skriveren og materialet.
To filformater dominerer. STL kan leses overalt, men har verken farge eller enhet. 3MF, dagens format for programmene som forbereder utskriften, beholder millimeterne, fargene og flere deler i ett enkelt objekt. En skriver med flere materialer kan da gi hvert grunnstoff sitt eget filament.
I Laue
I verkstedet Krystall åpner 3D-utskrift… utskriftsdialogen. Der velger man:
- formatet, 3MF eller STL;
- antall celler langs a, b og c (én celle som standard);
- objektets Lengste side (mm);
- Bindingenes diameter (mm): 2,5 mm som standard, med en advarsel under 2 mm.
Bindinger som går ut av objektet, skrives aldri ut. Atomer som ingen binding holder, fjernes, med mindre man krysser av for Behold atomer som ingen binding holder. Laue legger ikke til støtter: dem ber man utskriftsprogrammet om, og trestøttene derfra passer godt til en modell av kuler og pinner.
Forhåndsvisningen viser objektet slik det blir skrevet ut, plassert på byggeplaten, med antall atomer og deler. Hvis objektet faller fra hverandre i flere deler, holder det ofte å legge til celler for å binde dem sammen. Eksporter… lagrer filen.
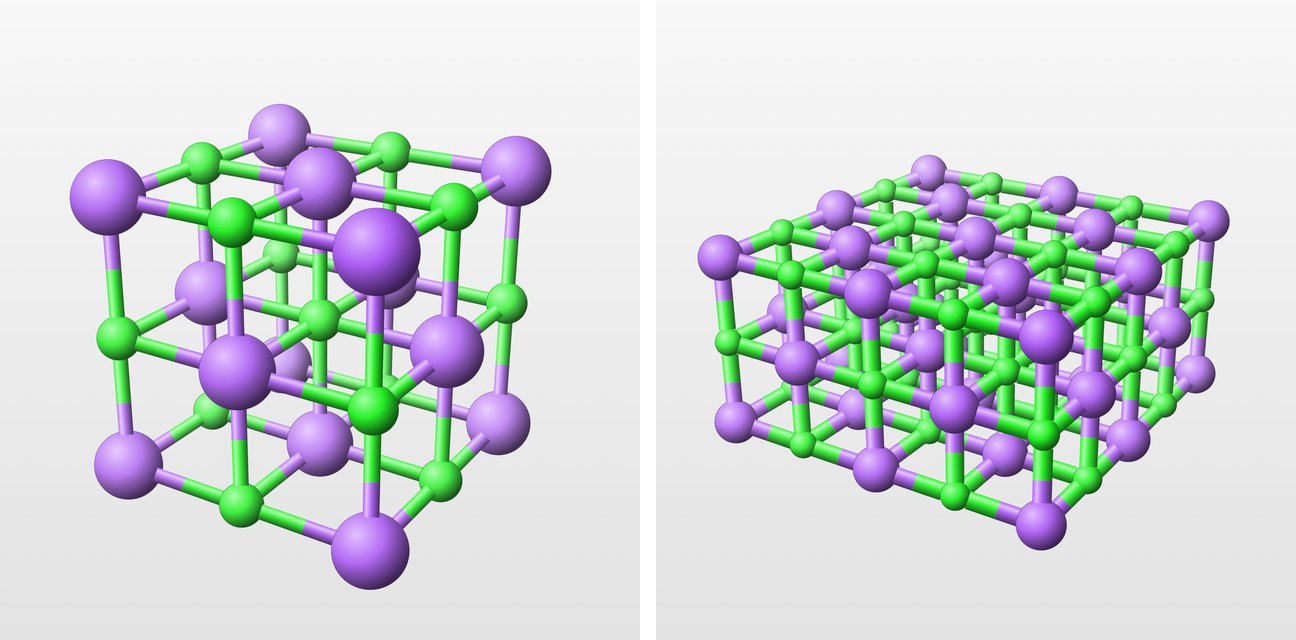
Presentere og eksportere
I Laue
I verkstedet Krystall tar Lagre visning vare på orienteringen, zoomen og visningsvalgene; lagrede visninger følger med dokumentet. Presenter skjuler panelene og viser visningene én etter én, med piltastene. Eksporter bilde lagrer visningen som PNG, til et lysbilde, eller som vektor-PDF, til en artikkel eller et kompendium, med oppløsningen som er angitt i innstillingene. Den samme menyen lagrer en Rotasjonsvideo (MP4): åtte sekunder der krystallen dreier én gang rundt seg selv, om celleaksen som ligger nærmest loddrett.