 Laue
Vejledning — Undervisning
Denne vejledning er en håndbog. Hvert kapitel begynder med teorien: hvad man forsøger at beskrive, hvorfor man beskriver det sådan, og hvad man skal vide for at forstå, hvad appen viser. Derefter følger praksis: hvor man finder det i Laue, og hvordan man bruger det. Kapitlerne kan læses i rækkefølge, som et lille kursus, eller man kan gå direkte til det, man har brug for. Boksene »I klassen« foreslår en aktivitet og peger på de vanskeligheder, elever og studerende typisk møder.
Før du begynder: dokumenter, eksempler og indstillinger
I Laue
Laue arbejder med dokumenter af tre slags, hver åbnet i sit eget værksted: en krystal (i tre dimensioner), et mønster i planet (fliselægning, frise eller mandala) og en kvasikrystal. Menuen Ny på værktøjslinjen opretter den ene eller den anden slags. Hvis vinduet endnu er tomt, tager det nye dokument dets plads; ellers åbnes det i et nyt vindue. Denne opførsel kan indstilles.
Et dokument gemmes i formatet .laue, en læsbar tekstfil, den samme på Mac, på iPad og på pc, hvis beskrivelse er offentliggjort. Hver ændring kan fortrydes og gentages med knapperne på værktøjslinjen, hvis hjælpetekst fortæller, hvad de vil gøre om.
Knappen Eksempler åbner biblioteket med to hylder: Eksempler (tretten krystaller, fliselægninger, mandalaer, kvasikrystaller) og Øvelser (Tutor). Listen til venstre viser titlerne med ét blik; et klik viser beskrivelsen til højre, og Åbn åbner eksemplet som en kopi, på brugerfladens sprog. Man kan ikke ødelægge noget.
Indstillingerne (menuen Laue › Indstillinger på Mac, tandhjulet på iPad) begynder med Brug, som man bliver spurgt om ved første start. Design beskriver symmetrierne med ord og viser kun mønsteret, Undervisning viser symboler og symmetrielementer, og Videnskab giver de internationale symboler og diffraktionen. Ingen funktion fjernes: kun det, der vises først, ændrer sig. Indstillingerne bestemmer også, hvad et nyt dokument opretter, 3D-visningens udseende ved åbning, hvordan koordinater skrives (decimaltal eller brøker), opløsningen af eksporterede billeder, startværdierne for pulverdiffraktogrammet og mapperne til åbning og lagring.
Værkstedet Krystal: sidepanelet
I Laue
Til venstre for en krystals 3D-visning samler sidepanelet sine indstillinger i fem faner, som vælges med ikonerne øverst; navnet på den åbne fane står nedenunder, og hvert vindue beholder sin egen.
- Opbygning: hvad krystallen er — rumgruppen, cellen, positionerne med deres Wyckoff-positioner, sammensætningen, referenceværdierne online og kontrollerne i en øvelse. Vælger man et atom, i listen eller i visningen, kommer man tilbage til denne fane, til dets inspektør.
- Diffraktion: stereogrammet for krystalklassen, pulverdiffraktogrammet og Laue-diagrammet.
- Egenskaber: båndstrukturen med dens fononer og dens optik samt farvecentrene.
- Simuleringer: magnetismen, fra middelfeltet til den termiske bevægelse.
- Visning: hvad der vises og hvordan — cellerne, fyld visningen, atomernes størrelse, bindingerne, polyedrene, perspektivet, zoomet, symmetrielementerne, se langs en akse, orienteringen ned til graden (polarvinklen θ og azimutten φ for retningen mod dig i krystallets koordinatsystem samt en drejning ψ om den, indstillet med skyderen eller tastet ind) og præsentationsvisningerne.
En øvelse, der beder om at finde diffraktionen, skjuler den: fanen Diffraktion beholder så kun stereogrammet.
Gitteret og cellen
Hvad teorien siger
En krystal er et arrangement af atomer, der gentager sig nøjagtigt ens i rummets tre retninger. For at beskrive den uden at opregne milliarder af atomer deler man den op i to idéer.
- Gitteret er mængden af de translationer, der lader krystallen uændret. Det er punkter uden atomer: alle de steder, hvor man finder nøjagtigt de samme omgivelser.
- Motivet er det, man anbringer i hvert gitterpunkt: et atom, et molekyle, en gruppe af atomer.
Tre vektorer a, b, c udspænder gitteret, og det parallelepipedum, de danner, er enhedscellen. Dens seks parametre (længderne a, b, c og vinklerne α, β, γ) og atomernes koordinater i cellen, udtrykt som brøkdele af disse vektorer, er nok til at genopbygge hele krystallen. Det er krystallografiens store besparelse.
Der er uendeligt mange måder at vælge tre vektorer, der udspænder det samme gitter. Man vælger én efter to kriterier, som undertiden trækker i hver sin retning:
- den primitive celle indeholder kun ét gitterpunkt: den er så lille som muligt;
- den konventionelle celle følger symmetrien, til gengæld for at den undertiden er større. Stensalts celle er en terning med fire gitterpunkter (et »fladecentreret kubisk« gitter); dens primitive celle ville være et romboeder med vinkler på 60°, som skjuler den kubiske symmetri.
International Tables, og dermed Laue, bruger den konventionelle celle. De fjorten måder at ordne gitterpunkter i rummet på er Bravais-gitrene: primitivt (P), rumcentreret (I), fladecentreret (F), basiscentreret (A, B eller C) og romboedrisk (R), fordelt på de syv krystalsystemer. Systemet lægger bånd på cellen: a = b = c og alle vinkler rette for en terning, a = b og γ = 120° for et hexagonalt gitter, og så fremdeles.
Formlerne
Et gitterpunkt og et vilkårligt punkt i brøkkoordinater:
Den metriske tensor indeholder de seks celleparametre; den giver afstande, vinkler og volumen:
I Laue
På fanen Opbygning i værkstedet Krystal viser afsnittet Celle kun de parametre, krystalsystemet lader være frie: a alene for en kubisk gruppe, a og c for en tetragonal eller hexagonal gruppe, alle seks for en triklin gruppe. Skifter man gruppe, tilpasses cellen. Under felterne viser Laue de seks fulde parametre. På fanen Visning viser Celler 1, 2 eller 3 celler i hver retning, og Fyld visningen viser en makroskopisk krystal omkring én celle, tegnet i midten: gitteret når helt ud til visningens kanter, og antallet af celler betyder ikke længere noget; når man zoomer ud på en stor struktur, lader Dæmp med afstanden de fjerne atomer glide over i baggrunden.
Symmetri og punktgrupper
Hvad teorien siger
En symmetrioperation er en flytning, der lader objektet uændret: en rotation, en spejling, en inversion gennem et punkt eller en kombination. Mængden af et objekts operationer udgør en gruppe: to symmetrier efter hinanden giver igen en symmetri, og hver af dem kan gøres om.
Periodiciteten lægger et stærkt bånd, den krystallografiske restriktion: et gitter kan kun have rotationsakser af orden 1, 2, 3, 4 eller 6. Grunden er enkel. Udtrykt i gitterets basis har en rotation, der afbilder gitteret på sig selv, heltallige koefficienter; dens spor er derfor også et heltal. Men sporet af en rotation med vinklen 2π/n er 1 + 2 cos(2π/n), som kun er et heltal for n = 1, 2, 3, 4 eller 6. Ingen krystal af orden 5, og intet flisegulv af regulære femkanter.
De rotationer, spejlinger og inversioner, der holder et punkt fast, udgør punktgruppen. Den beskriver krystallen set på afstand, uden at man ser dens atomer: formen på dens flader og anisotropien i dens egenskaber. Med restriktionen er der kun 32, fordelt på 7 krystalsystemer, fra det trikline til det kubiske. Ifølge Neumanns princip har enhver fysisk egenskab ved en krystal mindst samme symmetri som dens punktgruppe. En kubisk krystal er derfor optisk isotrop, og piezoelektricitet kræver, at der ikke er noget symmetricentrum.
Man tegner en punktgruppe i stereografisk projektion. Man omgiver krystallen med en kugle, markerer, hvor dens akser og spejle gennemborer den, og projicerer derefter på ækvatorplanet. En vilkårlig retning viser sig dér med alle sine kopier: 48 for den kubiske gruppe m-3m, lige så mange ækvivalente orienteringer.
Formlerne
Den krystallografiske restriktion: i en gitterbasis er rotationen en heltalsmatrix, og derfor er dens spor også et heltal.
I Laue
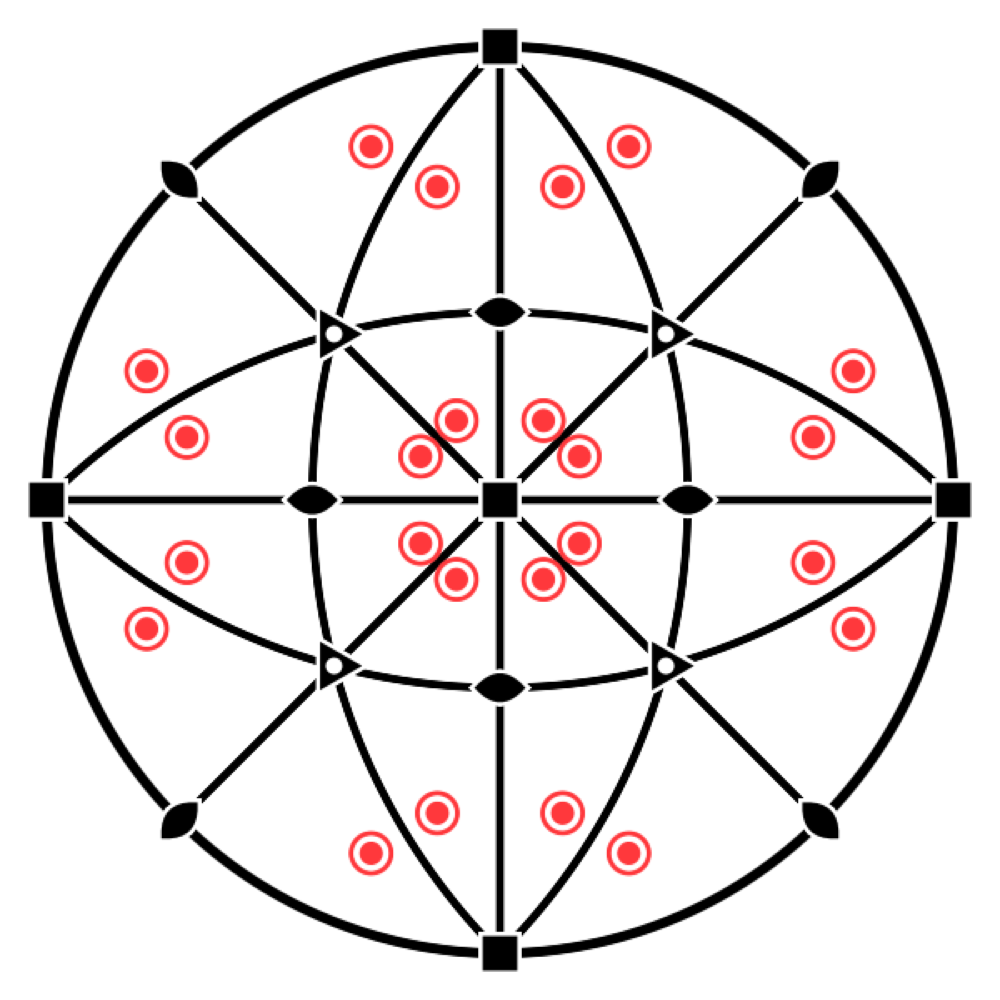
I værkstedet Krystal placerer kontakten Stereogram punktgruppens stereogram under visningen, med dens elementer og de ækvivalente positioner. Når en position er valgt, viser stereogrammet dens egen symmetri, stedsymmetrien. Det er den hurtigste måde at se, hvorfor et atom i diamant har symmetrien -43m og ikke m-3m: det mangler inversionscentret.
Rumgrupperne
Hvad teorien siger
Rumgruppen forener gitteret og punktgruppen og beskriver atomarrangementets fulde symmetri. Den tilføjer operationer, som ikke har nogen punktmæssig modpart, fordi de kombinerer en rotation eller en spejling med en brøkdel af en translation:
- en skrueakse nₖ drejer 360°/n og rykker derefter k/n af perioden frem, som en vindeltrappe (2₁, 3₁, 4₂, 6₅…);
- et glidespejlplan spejler og forskyder derefter en halv translation, som fodspor i sneen (a, b, c, n, d, e).
Man skriver hver operation {R | t}: en lineær del R efterfulgt af en translation t (Seitz-notation). Der findes 230 rumgrupper. Hermann–Mauguin-symbolet navngiver dem sådan: først gitterets bogstav (P, I, F…), dernæst symmetrielementerne langs hovedretningerne. Således er Fm-3m stensalts gruppe og P2₁/c gruppen for mange molekyler. Afhængigt af valget af akser og origo kan den samme gruppe skrives på flere måder: Tables opregner 530 »opstillinger«, og Hall-symbolet beskriver hver af dem entydigt.
Formlerne
En operation i Seitz-notation:
For eksempel en 4₂-akse langs c: en kvart omdrejning og derefter et halvt trin langs aksen.
I Laue
Gruppefeltet tager et nummer (227), et kort eller fuldt Hermann–Mauguin-symbol (Fd-3m, P2_1/c), en opstilling (227:1) eller et Hall-symbol (Hall: -P 2ybc). Alle 530 opstillinger fra Tables genkendes, og listen ved siden af feltet tilbyder dem alle.
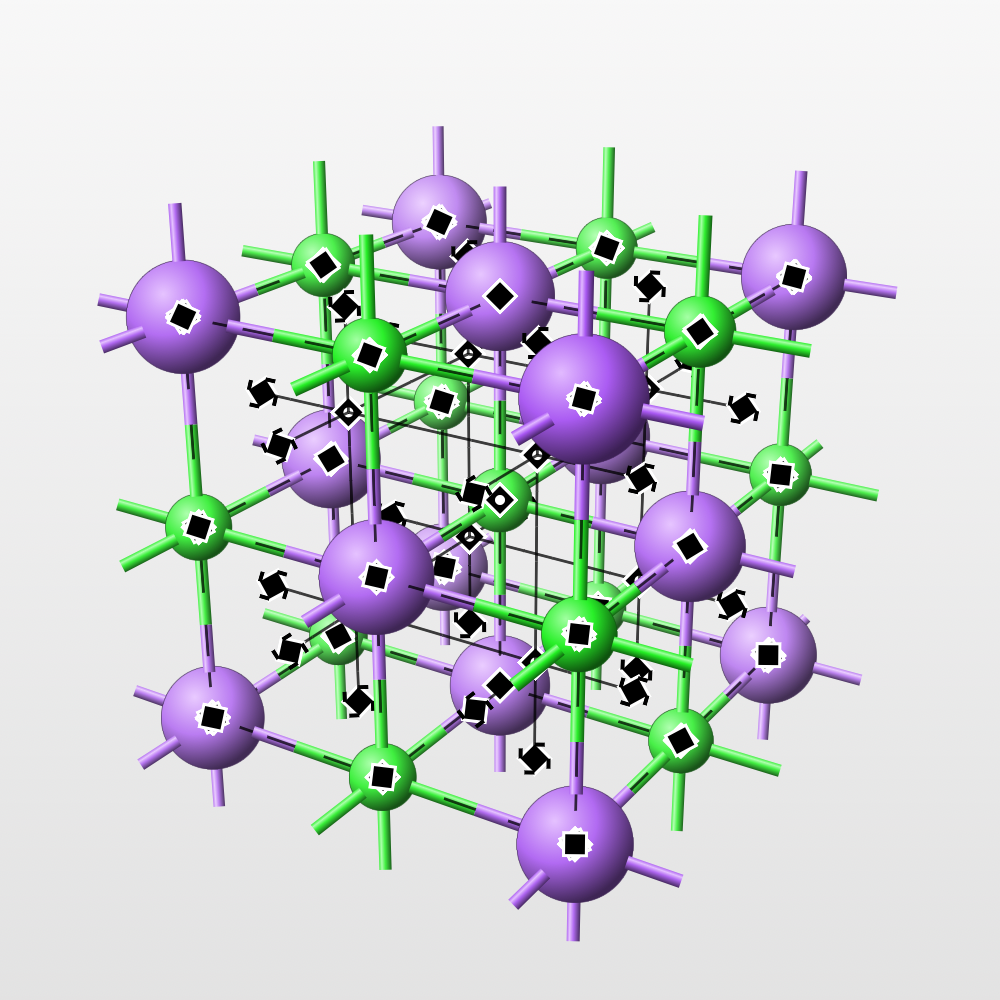
Symmetrielementerne tegnes i 3D-visningen med symbolerne fra Tables: rotations- og skrueakser, rotationsinversionsakser, spejl- og glidespejlplaner, inversionscentre. Man vælger, hvilke der skal vises, under Symmetrielementer. Da en kubisk celle har snesevis af akser, gør linjen Ordener det muligt kun at vise én orden ad gangen (2, 3, 4 eller 6). Elementerne skjules bag atomerne som alt andet.
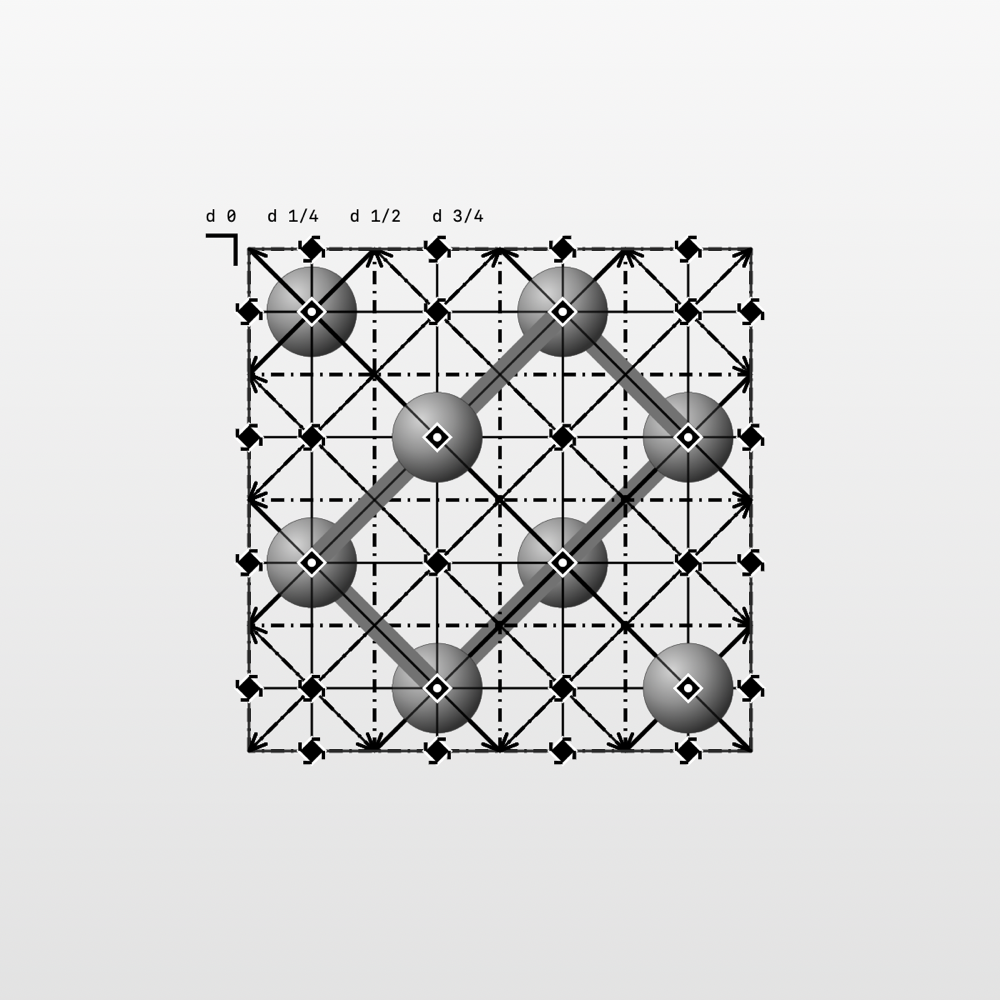
Se langs vender visningen mod en gitterretning eller et symmetrielement. Tables-projektion gengiver diagrammerne fra bind A af International Tables, med planernes højder. Træk for at dreje, knib for at zoome, og vælg mellem ortografisk visning og perspektiv.
Symbolerne fra Tables
Hvad Tables siger
Diagrammerne i bind A af International Tables gengiver hvert symmetrielement med et grafisk symbol (afsnit 1.4 i udgaven fra 2006, kapitel 2.1 i udgaven fra 2016: de er de samme). Laue tegner disse symboler i 3D-visningen, Tables-projektionen, stereogrammerne og fliselægningerne; figurerne i disse tabeller kommer fra det samme bibliotek som appen. Notationen er den fra Tables, med de partielle elementer i parentes; den intrinsiske translation angives som brøkdel af den korteste gittertranslation langs aksen eller glidningen.
Akser vinkelret på tegningen, symmetripunkter
| Symbol | Element | Notation | Intrinsisk translation |
|---|---|---|---|
 | Tofoldig rotationsakse; tofoldigt punkt i planet | 2 | — |
 | Skrueakse 2₁ | 2₁ | |
 | Trefoldig rotationsakse; trefoldigt punkt i planet | 3 | — |
 | Skrueakse 3₁ | 3₁ | |
 | Skrueakse 3₂ | 3₂ | |
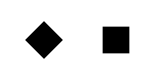 | Firfoldig rotationsakse; firfoldigt punkt i planet | 4 (2) | — |
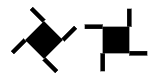 | Skrueakse 4₁ | 4₁ (2₁) | |
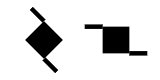 | Skrueakse 4₂ | 4₂ (2) | |
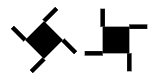 | Skrueakse 4₃ | 4₃ (2₁) | |
 | Seksfoldig rotationsakse; seksfoldigt punkt i planet | 6 (3, 2) | — |
 | Skrueakse 6₁ | 6₁ (3₁, 2₁) | |
 | Skrueakse 6₂ | 6₂ (3₂, 2) | |
 | Skrueakse 6₃ | 6₃ (3, 2₁) | |
 | Skrueakse 6₄ | 6₄ (3₁, 2) | |
 | Skrueakse 6₅ | 6₅ (3₂, 2₁) | |
 | Inversionscenter | — | |
 | Rotationsinversionsakse 3̄ | (3, ) | — |
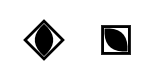 | Rotationsinversionsakse 4̄ | (2) | — |
 | Rotationsinversionsakse 6̄ | — | |
 | Tofoldig akse med et inversionscenter | 2/m () | — |
 | Skrueakse 2₁ med et inversionscenter | 2₁/m () | |
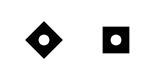 | Firfoldig akse med et inversionscenter | 4/m (, 2, ) | — |
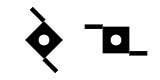 | Skrueakse 4₂ med et inversionscenter | 4₂/m (, 2, ) | |
 | Seksfoldig akse med et inversionscenter | 6/m (, , 3, 2, ) | — |
 | Skrueakse 6₃ med et inversionscenter | 6₃/m (, , 3, 2₁, ) |
En skrueakses haler forlænger dens sider. En akse nₖ har n/sfd(n, k) af dem: 4₂ har to, 6₂ og 6₄ tre, 6₃ to, svarende til de partielle elementer 2, 3₂, 3₁ og 2₁, som de indeholder. Deres omløbsretning vendes mellem enantiomorfe akser: 3₁ og 3₂, 4₁ og 4₃, 6₁ og 6₅, 6₂ og 6₄. Symbolet for en firfoldig akse tegnes som en rombe eller med siderne parallelle med cellens kanter. Et inversionscenter på aksen giver symbolet n/m, markeret med en hvid prik; på en akse 4₂ eller 6₃ markeres punkterne 4̄ og 6̄ ikke.
Tofoldige akser, der ligger i tegningen
| Symbol | Element | Notation | Intrinsisk translation |
|---|---|---|---|
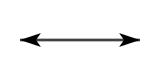 | Tofoldig rotationsakse | 2 | — |
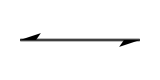 | Skrueakse 2₁ | 2₁ |
Planer vinkelret på tegningen, symmetrilinjer
| Symbol | Element | Notation | Intrinsisk translation |
|---|---|---|---|
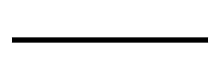 | Spejlplan; spejlingslinje i planet | m | — |
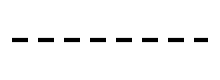 | »Aksialt« glidespejlplan, glidning i tegningen; glidelinje i planet | a, b eller c; g | af en translation langs linjen |
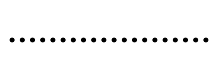 | »Aksialt« glidespejlplan, glidning mod beskueren | a, b eller c | af en translation vinkelret på tegningen |
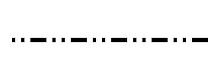 | »Dobbelt« glidespejlplan (centrerede celler) | e | to glidninger: langs linjen og vinkelret på tegningen |
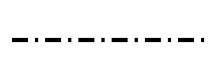 | »Diagonalt« glidespejlplan | n | én glidning med to komposanter, langs linjen og vinkelret på den |
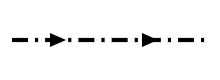 | »Diamant«-glidespejlplan (par af planer, centrerede celler) | d | langs linjen og vinkelret på den; pilen viser den retning i tegningen, for hvilken den vinkelrette komposant er positiv |
For a, b, c og n afhænger stregtypen af glidningens retning i forhold til tegningen, ikke af bogstavet: den samme prikkede linje er et c-plan i én beskrivelse og et n-plan i en anden (R3̄c i hexagonale eller romboedriske akser).
Planer parallelle med tegningen
| Symbol | Element | Notation | Intrinsisk translation |
|---|---|---|---|
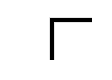 | Spejlplan | m | — |
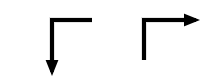 | »Aksialt« glidespejlplan | a, b eller c | af en translation i pilens retning |
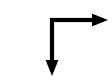 | »Dobbelt« glidespejlplan (centrerede celler) | e | i den ene eller den anden pils retning |
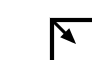 | »Diagonalt« glidespejlplan | n | i pilens retning |
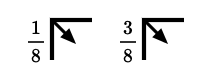 | »Diamant«-glidespejlplan (par af planer, centrerede celler) | d | i pilens retning, dvs. en fjerdedel af en diagonal i den fladecentrerede celle |
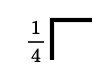 | Et spejlplan i højderne og | m | — |
Disse symboler placeres øverst til venstre i diagrammet, med grenene langs cellens kanter. En brøk h betegner planparret i højderne h og h + ½; uden brøk ligger planerne i højderne 0 og ½.
I Laue
Tables-projektion ser på cellen fra den side, som den valgte retning peger mod, ligesom diagrammerne: langs c peger a nedad og b mod højre, og en skrueakse drejer i samme retning som i Tables. Hold markøren et øjeblik over et element: en boble navngiver det og angiver dets retning, dets position () og dets intrinsiske translation; hvis flere elementer ligger oven i hinanden, oplister den dem alle.
Wyckoff-positionerne
Hvad teorien siger
Et atom, der anbringes et vilkårligt sted i cellen, kopieres af alle gruppens operationer: det er dets bane. Men ligger det på et symmetrielement (et spejl, en akse, et centrum), lader visse operationer det blive på stedet. Dets kopier falder da sammen to og to, tre og tre, og det har færre af dem. De operationer, der lader det blive på stedet, udgør dets stedsymmetri.
Wyckoff-positionerne inddeler cellens punkter efter denne lokale symmetri. Hver har et bogstav (a, b, c…, fra de mest til de mindst symmetriske), en multiplicitet (antallet af kopier i den konventionelle celle) og en stedsymmetri. Multipliciteten ganget med stedsymmetriens orden er den samme for alle positioner i en gruppe. Jo færre kopier, desto mere symmetrisk.
Det er sproget i strukturbeskrivelser: »Na på 4a, Cl på 4b« er nok til at beskrive stensalt, fordi gruppen Fm-3m klarer resten. En generel position har tre frie koordinater; en speciel position har færre eller ingen, og dens koordinater er da fastlagt af symmetrien.
Formlerne
For en position med multiplicitet og stedsymmetri , i en gruppe med punktgruppe og en celle med gitterpunkter (1 for P, 2 for I og C, 4 for F):
For stensalt, i : Na på 4a, ; en generel position 192l, .
I Laue
Tilføj en position opretter et atom, navngivet efter dets grundstof (Ca1, O1), et navn man kan ændre; man vælger dets grundstof og dets koordinater, med skyderen eller ved at skrive deres værdi i feltet for enden af hver skyder. Koordinaterne skrives eksakt, for eksempel 1/3 eller 0.4697, og Laue holder dem eksakte. Positionens inspektør angiver dens Wyckoff-position (8a, 24d…), dens multiplicitet og dens orienterede stedsymmetri. Sæt på en Wyckoff-position tilbyder gruppens positioner. Med flytteværktøjet trækker man et atom i 3D-visningen: det fæstnes på de specielle positioner, det passerer, og Bliv på holder det på sin position, mens det glider langs den. Alle dets kopier følger med. To atomer, der ligger tættere end nogen binding, markeres: oftest en koordinat, der er blevet stående på sin startværdi, eller en kant af cellen, der ikke er indstillet (c i en hexagonal gruppe, der er forblevet lig med a).
Atomerne og sammensætningen
Hvad teorien siger
Motivet består af atomer, og hvert grundstof har sine kendetegn. Dets atomnummer Z (antallet af protoner) identificerer det; dets atommasse giver cellens vægt. Dets elektronkonfiguration og dets elektronegativitet fortæller, hvordan det binder. Dets kovalente radius giver den typiske længde af dets bindinger, og dets oxidationstrin de ladninger, det antager i en ionforbindelse.
Ved at tælle atomerne i cellen får man krystallens formel og antallet Z af formelenheder pr. celle: fire NaCl i stensalts celle. Cellens masse divideret med dens volumen giver densiteten, et enkelt og værdifuldt tjek af en struktur: en beregnet densitet langt fra den målte afslører en fejl.
Formlerne
Densiteten, med enheder med molar masse i en celle med volumen (: Avogadros tal):
For stensalt ( = 5,640 Å):
I Laue
I en positions inspektør åbner gitterknappen ved siden af feltet Grundstof det periodiske system: de 103 grundstoffer i deres sædvanlige farver. Holder man markøren over et grundstof, vises dets data (atomnummer og atommasse, elektronkonfiguration, elektronegativitet, kovalent radius, oxidationstrin), og et klik vælger det. Man kan også skrive symbolet; et ukendt symbol bliver markeret.
Afsnittet Sammensætning på fanen Opbygning giver formlen, Z, den molare masse og densiteten. I 3D-visningen følger atomernes størrelse og bindingerne de kovalente radier. Bindinger, der forlader cellerne, er skjult; fjern fluebenet ved Skjul bindinger, der forlader cellerne for at se dem og aflæse hvert atoms fulde koordination. To ioner med samme fortegn bindes aldrig.
En position kan være delt: i en legering eller en fast opløsning optager flere grundstoffer tilfældigt de samme pladser, hvert med sin andel — i eksemplet Al₀.₃Ga₀.₇As 70 % gallium og 30 % aluminium på kationpositionen. I positionens inspektør tilføjer Del denne position med et andet grundstof et grundstof og dets andel; med to grundstoffer ændres den ene andel, når man ændrer den anden, og andele, hvis sum forbliver under 1, efterlader en del af positionerne tomme (vakancer). Formlen, densiteten og diffraktionsmønstrene tager højde for det, CIF-import og -eksport læser og skriver besættelserne, og 3D-visningen tegner disse atomer i en gennemsnitlig farve og størrelse.
Koordinationspolyedre i visningsindstillingerne omgiver hvert centralatom med polyederet af dets naboer, med gennemskinnelige flader i dets farve: SiO₄-tetraedrene i kvarts, TiO₆-oktaedrene i perovskit og rutil, CaF₈-terningerne i fluorit. Polyederet følger sine naboer uden for cellen, og de bindinger, det indeholder, forsvinder. Som standard er centrene de atomer, der er omgivet af fire til otte naboer, som er mere elektronegative end dem selv; menuen Centre vælger andre.
Værktøjet Mål (linealen, ved siden af Drej og Flyt atomer) måler mellem atomerne i 3D-visningen. Klik på to atomer for deres afstand, tre for vinklen ved det andet, fire for torsionen, med fortegn efter IUPAC. Fra tre atomer giver panelet Målinger også deres middelplan, med dets indekser (hkl) når atomerne virkelig ligger i det, og hvert atoms afvigelse. Ét atom giver sine nærmeste naboer og deres afstande. De valgte atomer nummereres og forbindes i visningen; et nyt klik på et atom fjerner det, et klik på baggrunden rydder alt, og Kopiér giver målingerne som tekst til et regneark.
Afsnittet Bindingsvalenssummer under fanen Opbygning kontrollerer en ionstruktur med et blik. Hver binding mellem en kation og en anion bærer en valens, exp((R₀ − R)/b), og en ions bindinger summerer til dets oxidationstrin: 2,97 for aluminium i korund, 0,98 for natrium i stensalt. R₀ og b er dem, der er publiceret for parret, og afsnittet nævner artiklerne: for oxider Gagné og Hawthorne (2015), hvor deres sammenligning over tusinder af strukturer finder dem bedre, ellers Brown og Altermatt (1985) eller en anden artikel; mangler de, et skøn ud fra de to grundstoffer (O'Keeffe og Brese 1991). En sum, der afviger mere end 0,25 fra oxidationstrinnet, står i orange: en for lang eller for kort binding, et forkert placeret atom, et forkert grundstof. Globalt instabilitetsindeks opsummerer cellen: under 0,1 er strukturen uden spænding, over 0,2 sjældent stabil.
Strukturfilerne
Hvad teorien siger
Publicerede strukturer udveksles i nogle få formater. CIF (Crystallographic Information File) er standarden fra Den Internationale Krystallografiske Union og databaserne. SHELX (.res, .ins) er formatet for forfiningsprogrammer til enkeltkrystaller, og POSCAR formatet for beregningsprogrammet VASP, som angiver alle atomer uden deres gruppe. En fil afrunder koordinaterne (0.666667 i stedet for 2/3) og angiver ikke altid gruppen på samme måde: at læse den korrekt kræver, at man genfinder symmetrien.
I Laue
Menuen Struktur læser en CIF, en SHELX-fil eller en POSCAR. For en CIF genkendes gruppen ud fra dens symmetrioperationer, ellers ud fra dens Hall-symbol, ellers ud fra dens Hermann–Mauguin-symbol. De afrundede koordinater får deres eksakte værdi tilbage, og atomerne lægger sig på deres specielle positioner. En POSCAR får sin symmetri tilbage. Samme menu skriver strukturen som CIF, SHELX, POSCAR, udvidet XYZ eller PDB, og dens net som CGD, som Systre og databasen RCSR læser for at navngive en topologi (dia, pcu…).
I fanen Opbygning laver afsnittet Supercelle og plade krystallen om i P1, hvert atom sin egen position: for at indsætte en defekt, en substitution eller uorden, eller for at eksportere den til et beregningsprogram. En supercelle gentager cellen n₁ × n₂ × n₃ gange. En plade skærer krystallen parallelt med planet (hkl): man vælger antallet af lag, hver én periode af planet, og vakuummet ovenover; a og b ligger i planet og c står vinkelret på det, som overfladeberegninger forventer. Fortryd giver den oprindelige krystal tilbage.
Fliselægninger: de 17 plangrupper
Hvad teorien siger
Et tapet, et flisegulv, et trykt stof: alle gentager et motiv i to retninger i planet. Det er todimensionale krystaller, og den samme teori gælder for dem, blot enklere. Man kan dreje motivet, spejle det, forskyde det eller kombinere disse greb, og den krystallografiske restriktion tillader kun rotationer af orden 2, 3, 4 og 6. Resultatet er præcis sytten plangrupper, bevist i 1800-tallet og, siges det, alle at finde i Alhambras udsmykninger.
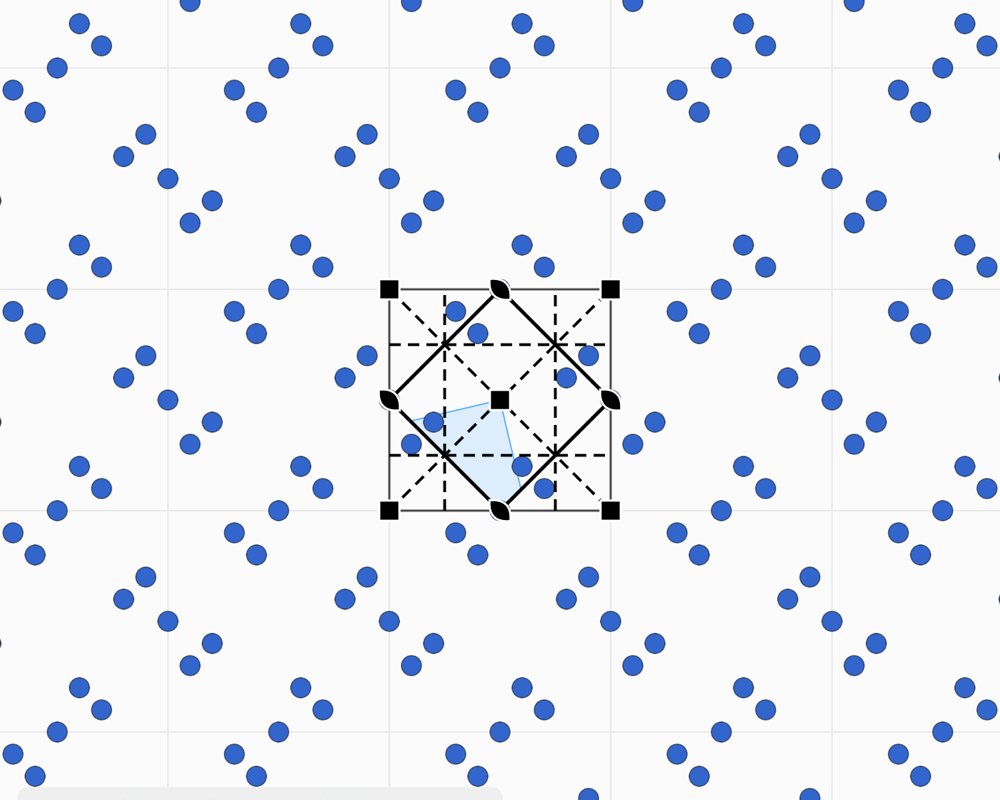
Hver gruppe har sit fundamentalområde: den mindste del af planet, ud fra hvilken operationerne genskaber hele mønsteret. At tegne i dette område er at tegne hele fliselægningen. Grupperne navngives på to måder. Det internationale symbol, som p4mm, angiver gitteret og dernæst elementerne langs retningerne. Conways orbifold-notation, som *442, tæller rotationscentrene og spejlene ud fra områdets topologi.
To idéer beriger billedet. De tofarvede grupper (46 i planet) lader en kopi skifte farve under visse operationer, som i Eschers træsnit, hvor en hvid fisk bliver sort. Undergrupperne fjerner operationer: fra p4mm til p4 forsvinder spejlkopierne, og motivet holder op med at blive spejlet.
I Laue: trin for trin
- Vælg en regel. Øverst i panelet vælger vælgeren Fliselægning | Frise | Roset mellem de 17 plangrupper, de 7 friser, mønstre der kun gentages i én retning, som en bort, og rosetterne, der drejer om et punkt; menuen Gruppe nedenunder tilbyder grupperne af den valgte type. Til at begynde med giver p4mm et kvadratisk kalejdoskop, p6m et sekskantet kalejdoskop, og p4 eller p6 en roset, der drejer uden spejle.
- Tegn i det grå område. Det er »fundamentalområdet«, den mindste del af mønsteret: alt, hvad du tegner dér, kopieres overalt. Værktøjet Tegn tegner på frihånd i den valgte farve.
- Placer motiver. Værktøjet Motiv placerer en form (cirkel, trekant, kvadrat, rombe, femkant, sekskant, stjerne, pil), et bogstav, et symbol, en emoji eller dit eget billede. Panelet Udseende styrer størrelse og rotation. Nær et rotationscentrum eller et spejl fæstnes motivet dér, og kopierne samles til en roset.
- Vælg farverne. Hver linje og hvert motiv har sin egen farve, og baggrundsfarven kan også indstilles. To farver vælger en af de 46 tofarvede grupper: kopierne skifter farve under de operationer, der er tegnet med rødt.
- Se resultatet for sig selv. Kun mønster skjuler cellen, gitteret og symbolerne: kun mønsteret er tilbage.
- Udskriv eller eksportér. Som billede til skærmen, som PDF til papir, eller til stof og tapet med en sømløs rapport (se Tryk og stof).
Skifter du regel, ændrer din tegning sig ikke: den gentages bare anderledes. Den samme frihåndslinje bliver til en roset, et kalejdoskop eller et strømønster alt efter den valgte gruppe.
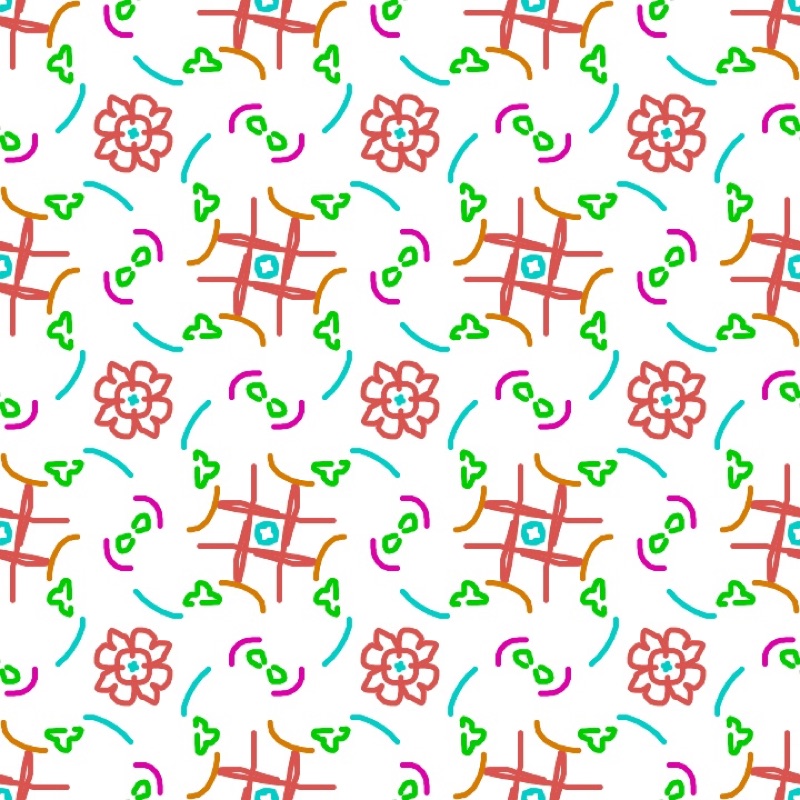
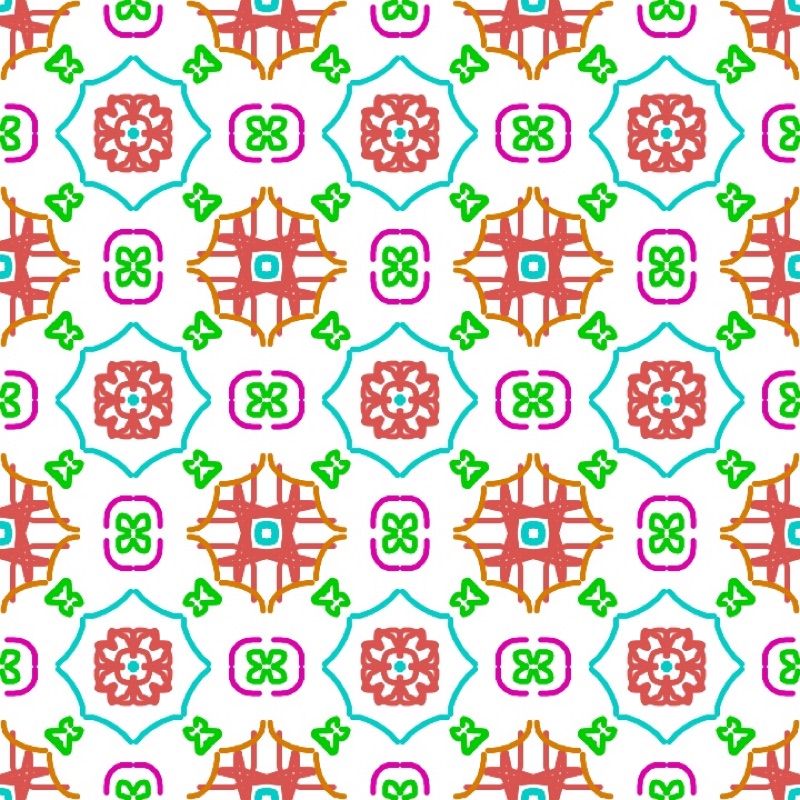
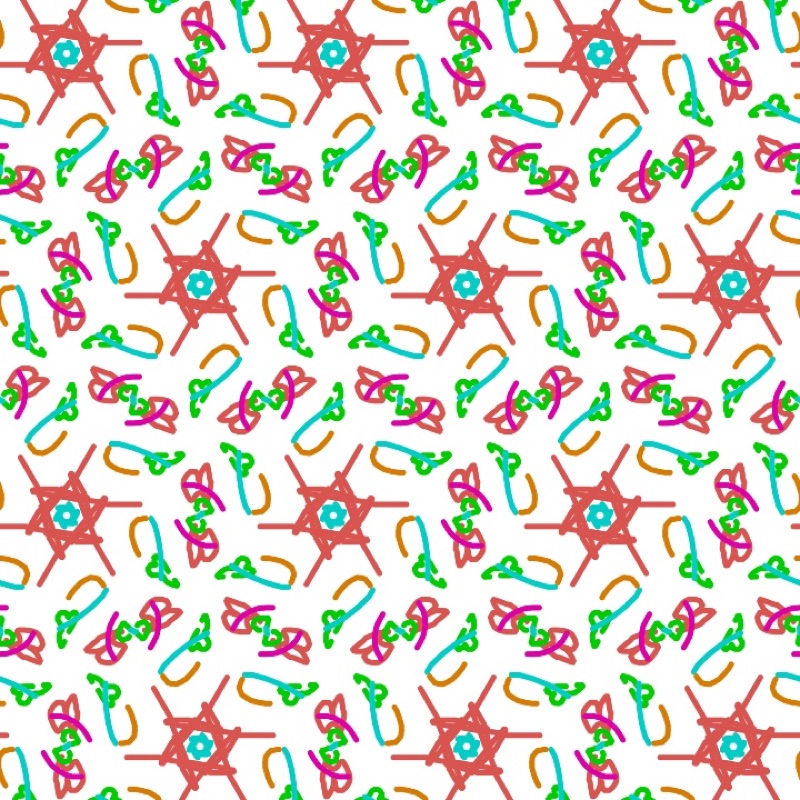
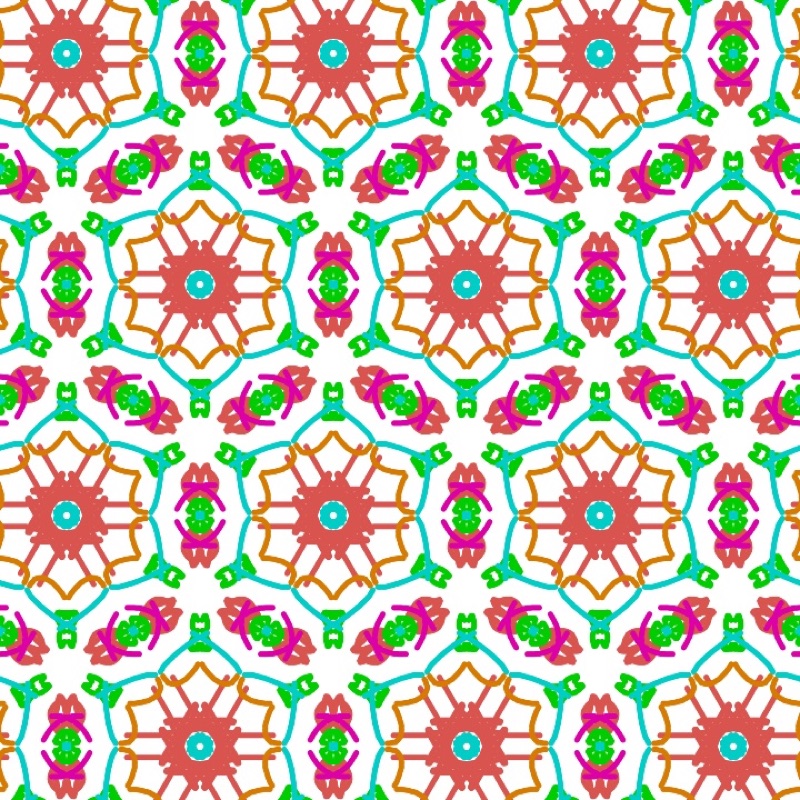
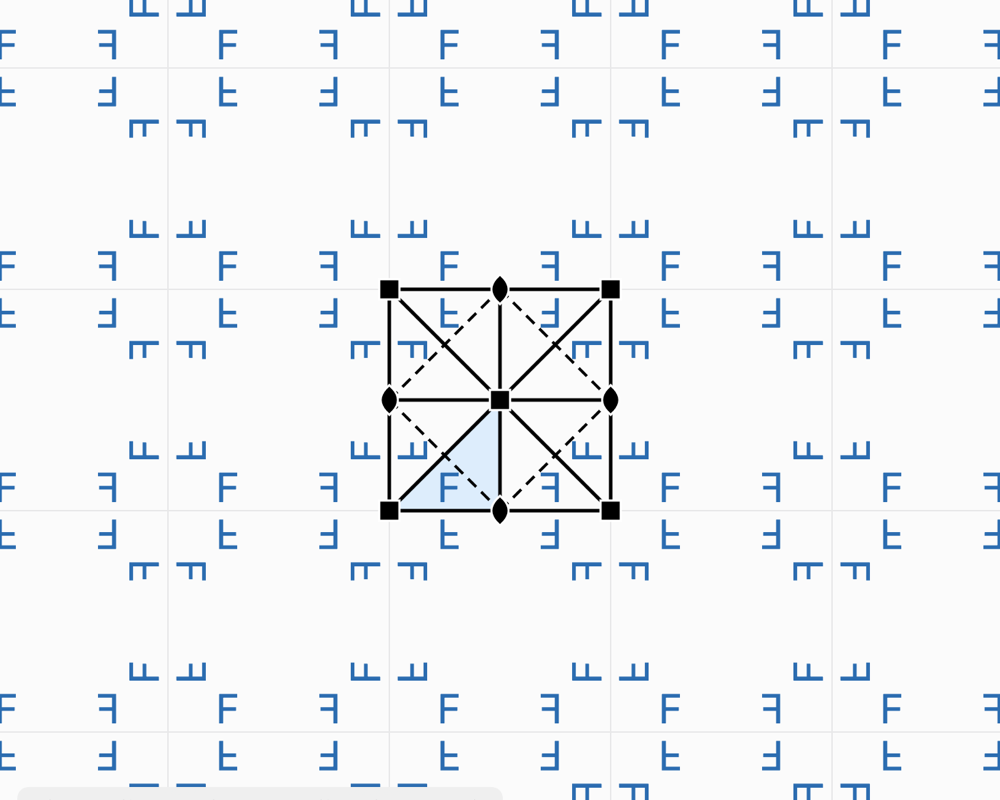
Der er fire værktøjer. Vælg flytter et motiv eller en linje med alle dets kopier, Motiv placerer et motiv, Tegn tegner på frihånd, og Visk ud sletter det, man rører ved. Et asymmetrisk motiv, som bogstavet F, viser, hvad hver operation gør: drejet af rotationerne, vendt af spejlene. På en speciel position falder kopierne oven i hinanden, og et motiv med mindre symmetri end sin position gør det synligt. Sidepanelet opregner gruppens operationer og tilbyder dens undergrupper og overgrupper med samme celle. Under Visning viser Udstrækning Hele planen (standard) eller et Udsnit på kolonner × rækker af celler, fra 1 × 1 til 12 × 12, beskåret ved cellernes kant: nyttigt til at vise en enkelt celle eller en blok på 2 × 2 på tavlen.
Find reglen i et flisegulv. Læg et fotografi af et gulv, et stof eller et tryk under mønsteret. Juster dets position, størrelse, rotation og opacitet, og få cellen til at falde sammen med gentagelsen på fotoet. Prøv derefter grupperne, indtil symbolerne lander på forlægets centre og spejle. Tutorens identifikationsøvelser træner øjet.
Friser: de 7 grupper for et bånd
Hvad teorien siger
En frise, en bort, et broderi eller en række fliser gentages kun i én retning. Et bånds mulige symmetrier er færre: kun syv grupper. Conway gav dem navne, der er lette at huske, når man går, efter de spor, man ville efterlade: hoppet, skridtet, sidelæns-skridtet, det drejende hop… Frisen p11g er for eksempel sporet af fodtrin i sneen, en glidespejling langs båndet.
I Laue
Vælgeren Fliselægning | Frise | Roset skifter til friser; menuen Gruppe tilbyder da de syv, med deres symbol, deres orbifold og deres Conway-navn. Båndet tegnes i en højde lig med cellens parameter b. Alle fliselægningens værktøjer kan bruges.
Mandalaer og rosetter
Hvad teorien siger
Et rosevindue, en glasmosaik, en blomst, en mandala gentages ikke over hele planen: deres motiv drejer om et punkt. Leonardo da Vinci havde bemærket, at en endelig figur kun har to slags symmetri:
- Cₙ: kun n rotationer. Armene drejer alle samme vej, som en papirmølle.
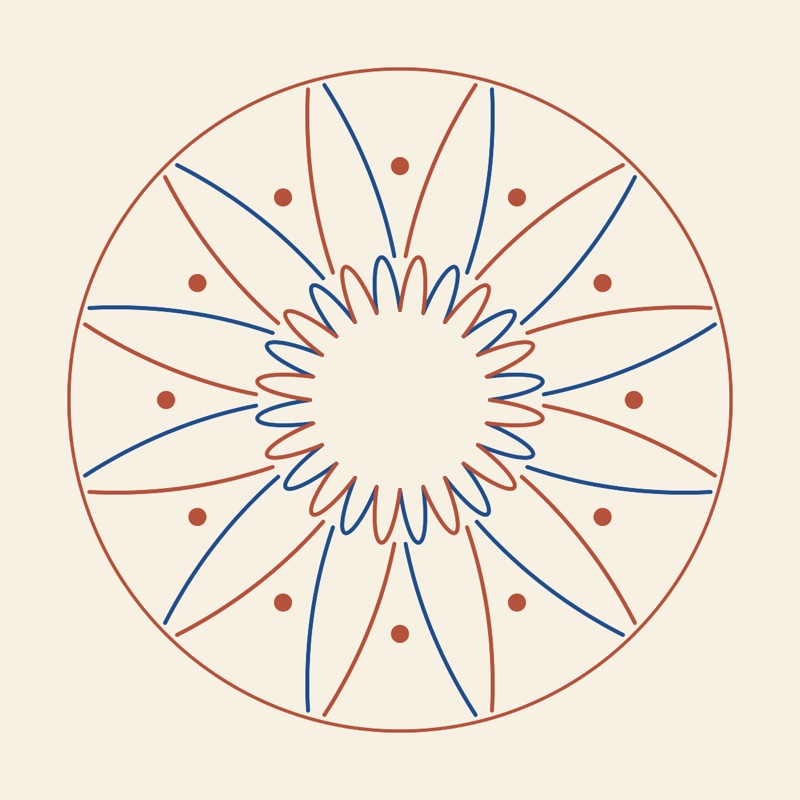
- Dₙ: n rotationer og n spejle gennem centrum, som en stjerne eller en katedrals rosevindue.
Modsat fliselægninger er enhver orden tilladt: 5, 8, 12 eller 13. Det er den krystallografiske restriktion set fra den anden side. En enkelt figur kan have femtallig symmetri, en periodisk fliselægning aldrig. Penroses kvasikrystaller har til gengæld rosetter af orden 5 eller 10 i deres centrum.
I Laue
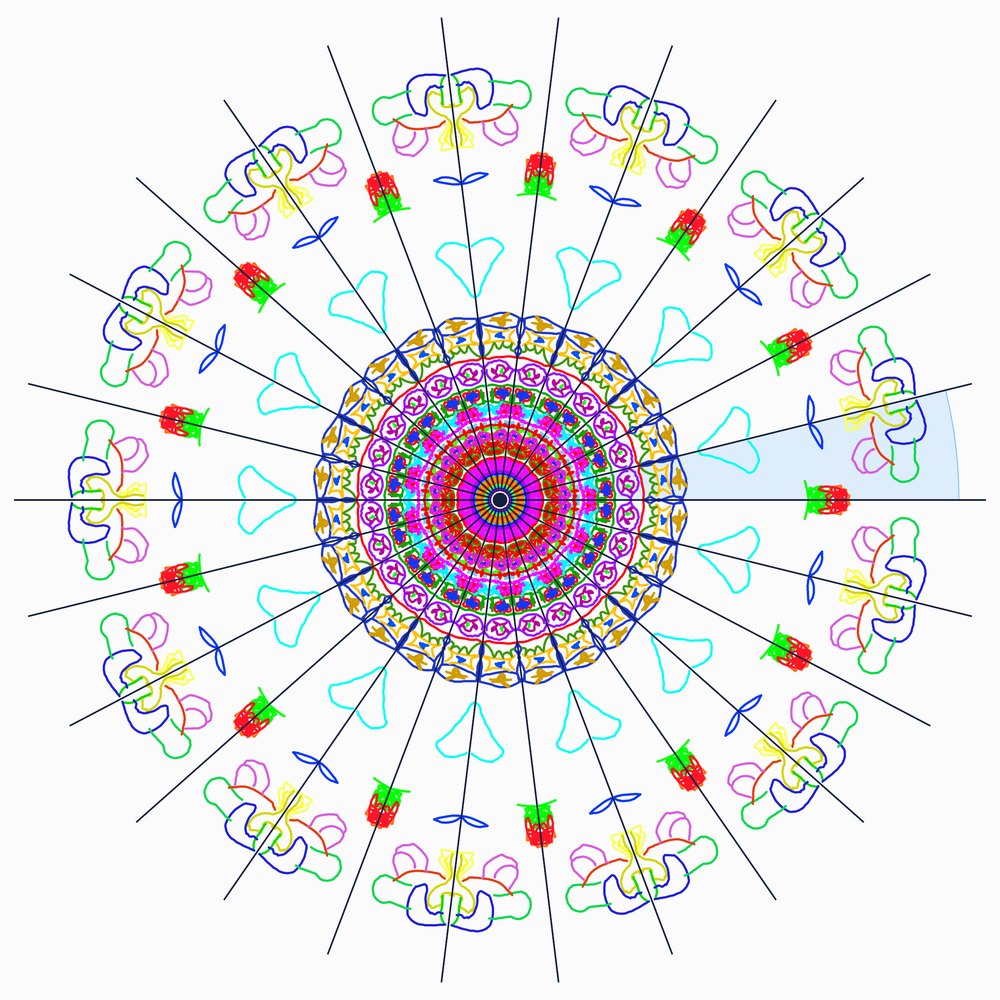
Vælgeren Fliselægning | Frise | Roset (»Mandala«, når anvendelsen er Design) åbner værkstedet. Tælleren Orden vælger n fra 1 til 24, og kontakten Spejle skifter fra Cₙ til Dₙ. Tegn eller placér et motiv i den grå sektor, fundamentalområdet: hver streg kopieres rundt om centrum. Et motiv, der placeres på et spejl eller i centrum, fæstnes dér og har færre kopier, hvilket listen over motiver angiver (stedsymmetri og antal kopier). Zoom, eller at knibe, forstørrer figuren, så man kan tegne detaljerne. Spejlene guider hånden; Symmetrielementer skjuler dem. To farver lader sektorerne skifte, og billedet eksporteres som PNG eller som vektor-PDF. Stregernes tykkelse og stil (fuldt optrukket, stiplet, prikket, sandpulver med dets faldradius) indstilles under listen over linjer i værkstederne Fliselægning og Roset.
Diffraktion
Hvad teorien siger
Afstandene mellem atomer, af størrelsesordenen en ångström (10−10 m), er tusind gange for små til synligt lys. Man belyser derfor krystallen med en bølge med sammenlignelig bølgelængde: røntgenstråler, neutroner eller elektroner. Hvert atom spreder lidt af bølgen. Fordi krystallen er periodisk, lægges disse bølger kun sammen i bestemte retninger, hvor de danner skarpe pletter, refleksionerne. Andre steder udslukker de hinanden.
- Geometrien giver cellen. Man ser krystallen som familier af parallelle planer, betegnet med deres Miller-indekser (h k l) og med indbyrdes afstand d. En familie reflekterer bølgen, når 2 d sin θ = n λ: det er Braggs lov. Hver refleksion svarer til et punkt i det reciprokke gitter i afstanden 1/d fra origo. At måle refleksionernes retninger er altså at måle gitteret.
- Intensiteterne giver atomerne. En refleksions intensitet afhænger af atomernes position og art gennem strukturfaktoren F. Hvert atom bidrager med en bølge, faseforskudt efter dets position; deres sum gør refleksionen stærk eller svag.
- Udslukningerne giver gruppen. Visse refleksioner er nul, uanset hvilke atomer der er. Et centreret gitter udslukker hele familier; en skrueakse eller et glidespejlplan udslukker andre. Disse systematiske fravær afslører gittertypen og en del af rumgruppen.
- Laue-klassen. Diffraktionsmønstret er altid centrosymmetrisk (Friedels lov). Det viser derfor punktgruppen udvidet med et centrum: dens Laue-klasse, en af de 11 i rummet eller de 6 i planet.
Målingen giver hver refleksions intensitet, men ikke dens bølges fase. Men man har brug for begge for at nå frem til billedet af atomerne ved en Fouriersyntese. Det er faseproblemet, kernen i strukturbestemmelse. Patterson-funktionen, som klarer sig uden faserne, viser vektorerne mellem atomerne snarere end atomerne selv.
Formlerne
Det reciprokke gitter og afstanden mellem planer:
Braggs lov og dens ækvivalent, Laue-betingelsen (Ewald-kuglen, ):
Strukturfaktoren og intensiteten:
Elektrontætheden og Patterson-funktionen, som klarer sig uden faserne :
I Laue
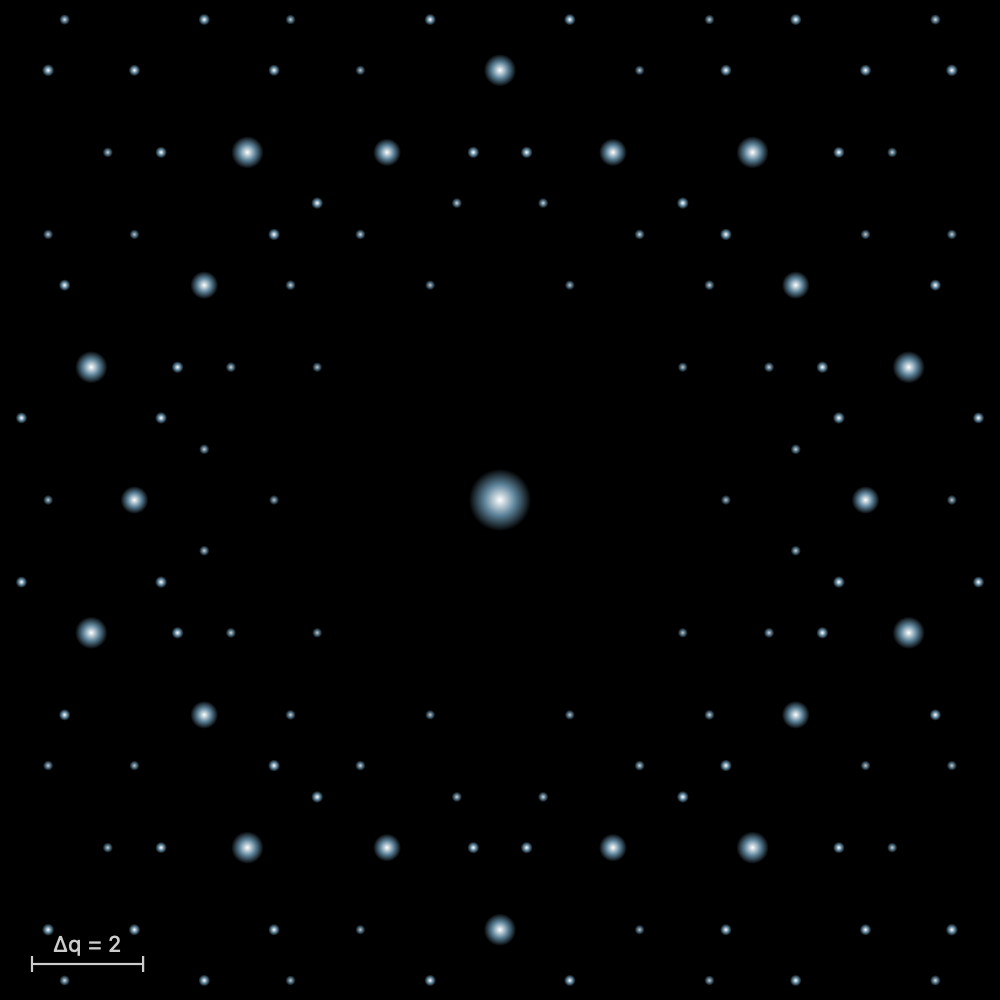
Hvert værksted i planet har sit diffraktionspanel. For en fliselægning: refleksionerne (h k), deres intensitet |F|², de systematiske udslukninger markeret med en ring, og Laue-klassen. For en kvasikrystal: Bragg-toppene eller hele intensitetskortet på logaritmisk skala.
Forstørrelsesknappen åbner mønsteret i en stor visning. Man kan zoome op til ×64 (knib, knapper, dobbeltklik på det punkt, der skal forstørres) og flytte rundt ved at trække. Ved hvert zoomtrin genberegnes det synlige område: svagere toppe dukker op, kortet bliver finere, og ud over ×3 bærer hver refleksion sine indekser. Lysstyrke og Kontrast fremhæver de svage toppe. Mønsteret eksporteres som PNG eller vektor-PDF, og refleksionerne som CSV.
Fouriersyntese går den modsatte vej: den genopbygger motivet ud fra dets diffraktion. Med de sande faser kommer motivet tilbage; med faser sat til nul eller tilfældige gør det ikke. Det er faseproblemet, synligt med ét blik. Patterson-kortet viser vektorerne mellem motiverne.
Kvasikrystaller
Hvad teorien siger
I 1982 observerede Dan Shechtman en legering af aluminium og mangan, der diffrakterede i skarpe toppe som en krystal, men med en titallig symmetri, som den krystallografiske restriktion forbyder. Det var ikke en fejl: stof kan være ordnet uden at være periodisk. Man taler om kvasikrystaller (Nobelprisen i kemi 2011). Penrose-fliselægningerne, som matematikerne opdagede i 1970'erne, er den todimensionale model: to romber, der dækker planet uden nogensinde at gentage sig.
Hemmeligheden er en skjult dimension. En kvasikrystal er et snit gennem en krystal i højere dimension, projiceret ind i vores rum under en irrationel vinkel. Penrose-fliselægningen kommer således fra et femdimensionalt gitter. Man beholder de punkter i gitteret, der ligger nær et plan, inden for et »vindue« i det vinkelrette rum, og projicerer dem. Da udgangsgitteret er periodisk, bevarer diffraktionen skarpe toppe; da projektionen er irrationel, gentager resultatet sig aldrig.
Den samme konstruktion fås med de Bruijn-gitre, med én familie af parallelle linjer pr. retning og én flise pr. skæringspunkt, eller, for Penrose, ved inflation: hver flise deles i mindre fliser i det gyldne snits forhold. At forskyde snittet kaldes en phason: fliser vipper hist og her, og fliselægningen forbliver gyldig. De samme idéer gælder for mere besynderlige mængder, som et gitters synlige punkter, dem som intet skjuler set fra origo. De er aldrig periodiske, med huller af enhver størrelse, og alligevel består deres diffraktion udelukkende af skarpe toppe.
Disse fliselægninger har også en kunstnerisk historie. Girih, de flettede linjeornamenter i persisk og islamisk arkitektur, er tegnet på skjulte fliser. Dem i helligdommen Darb-i Imam i Isfahan (1453) følger næsten nøjagtigt en Penrose-fliselægning, fem århundreder før Penrose (Lu og Steinhardt, Science, 2007).
I Laue
Værkstedet tilbyder tre fliselægninger: Penrose (orden 10), Ammann–Beenker (orden 8) og dodekagonal (orden 12), bygget med gitrene eller, for Penrose, ved inflation (Bygget med). Skyderne Phason flytter snittet. Vinkelret rum viser, hvor hvert hjørnepunkt havner: hold markøren over et hjørnepunkt for at finde det dér. Diffraktionspanelet viser toppene eller intensitetskortet.
Afsnittet Fliser giver hver slags flise sin egen farve og indstiller kanterne (nul skjuler dem). Menuen Dekoration lægger linjer, der fortsætter fra flise til flise: Penrose-buerne, der tegner dens sammensætningsregler, buer mellem kanternes midtpunkter, bånd, der følger de Bruijns linjer, og girih-fletværk i 36°, 54° eller 72° i forhold til kanterne. Tegn fliserne… åbner en flise i stort format, så du kan tegne dine egne linjer og placere motiver på den. Alt, hvad du gør dér, gentages på hver flise af samme slags, drejet med den, og en linje, der ender i et af de markerede punkter på kanterne, fortsætter i nabofliserne.
Menuen Mønster tilbyder også de synlige punkter i det kvadratiske eller trekantede gitter. Hold markøren over et punkt for at se dets synslinje og det punkt, der skjuler det. Indstillingen k giver de k-frie punkter, hvor de synlige punkter er tilfældet k = 1.
Laue-diagrammet
Hvad teorien siger
I 1912 fik Max von Laue idéen at sende røntgenstråler gennem en krystal. Walter Friedrich og Paul Knipping udførte forsøget, først med kobbersulfat og siden med zinkblende. På den fotografiske plade viste der sig regelmæssigt ordnede pletter. Forsøget beviste to ting på én gang: røntgenstråler er bølger, og en krystal er et gitter af atomer. Laue fik Nobelprisen i fysik i 1914.
Strålen er hvid: den indeholder alle bølgelængder i et bånd, og krystallen står stille. Hver familie af gitterplaner danner en vinkel θ med strålen. Den udvælger fra spektret den bølgelængde, der opfylder Braggs lov, og sender den videre i en retning afbøjet 2θ, hvor den efterlader en plet. Planerne i samme zone, parallelle med samme akse, giver pletter på en ellipse i transmission og på en hyperbel i tilbagekast.
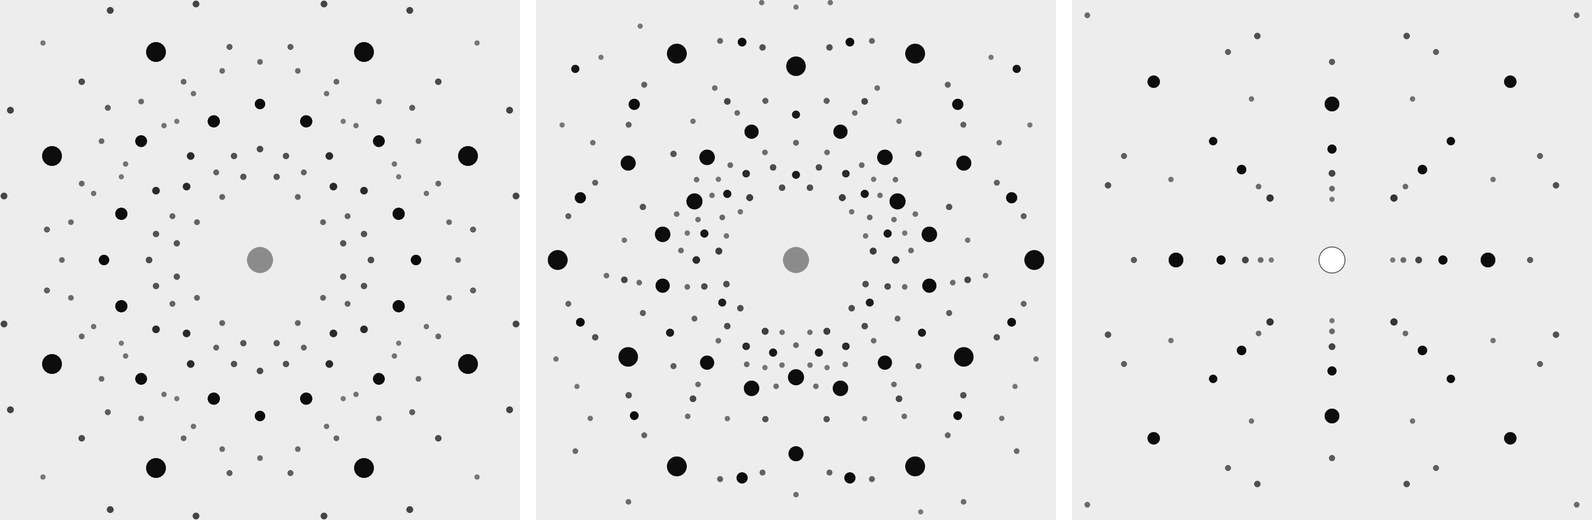
Pletternes placering viser krystallens symmetri set langs strålen. En firtallig akse parallel med strålen giver et diagram, der gentager sig for hver kvart omdrejning. Diffraktion tilføjer altid et symmetricentrum (det er Friedels lov): diagrammet viser derfor Laue-klassen og ikke krystalklassen. Det er metodens vigtigste anvendelse: at orientere en krystal, før den skæres til.
En plet samler flere harmoniske. Planerne (100), (200) og (300) sender λ, λ/2 og λ/3 i samme retning. Når den første refleksion er udslukt, findes pletten stadig takket være de følgende.
Fra en plet til planerne
Diagrammet kan også læses baglæns: fra en plet går man tilbage til den familie af planer, der har frembragt den. Man måler plettens placering på filmen, (x, y), og afstanden D fra krystallen til filmen. Den diffrakterede stråle går fra krystallen til pletten; den danner vinklen 2θ med den indfaldende stråle, med tan 2θ = r/D, hvor r er plettens afstand fra centrum. Refleksionen følger spejlreglen: planernes normal er vinkelhalveringslinjen for vinklen mellem den indfaldende stråle og den diffrakterede stråle. Den peger derfor langs û − n̂, forskellen mellem enhedsvektorerne for den diffrakterede og den indfaldende stråle. Dens komponenter langs cellens akser a, b og c er proportionale med indekserne (h k l).
Tag stensalt langs [001], filmen ved 40 mm og en plet ved (0, 30) mm, hvor filmens top er b. Så er û = (0; 30; 40)/50 = (0; 0,6; 0,8), n̂ = (0; 0; 1) og û − n̂ = (0; 0,6; −0,2), proportional med (0, 3, −1): det er planerne (0 3 1̄). F-gitteret udslukker dog (0 3 1̄): pletten kommer fra dens harmoniske (0 6 2̄). Man kender ikke hver plets bølgelængde: Laue-diagrammet giver planernes retning, altså krystallens orientering, og ikke deres afstande. I laboratoriet overfører man pletterne til en stereografisk projektion, med Leonhardt-nettet i transmission eller Greninger-nettet i tilbagekast, og genkender vinklerne mellem planerne.
Formlerne
Braggs lov udvælger bølgelængden for hver familie af planer med afstanden , der danner vinklen med strålen:
På en plan film i afstanden fra krystallen ligger pletten i transmission i afstanden fra centrum:
Fra en plet (x, y), med filmen i afstanden , til planernes normal og derefter til deres indekser:
I Laue
I værkstedet Krystal åbner Laue-diagram (fanen Diffraktion) et panel over stereogrammet. En hvid stråle fra 0,25 til 2,5 Å går gennem krystallen i visningens retning. Filmen er plan, 100 mm på hver side, 40 mm fra krystallen. Valget Film placerer den bag krystallen (Transmission, med en strålefanger i midten) eller foran den (Tilbagekast, med hullet, som strålen passerer igennem). Når du drejer krystallen, flytter pletterne sig. Knapperne under Se langs sætter en akse i strålen. En plets størrelse og sværtning følger dens intensitet, som summerer alle harmoniske i båndet. Panelets forstørrelsesknap åbner diagrammet i stort format: her vælger man strålingen (røntgen med rørspændingen, eller neutroner), bølgelængdebåndet og filmafstanden; man kan zoome, og peger man på en plet, vises dens indeks, harmoniske, 2θ og d. Pletterne eksporteres som CSV. For at kontrollere en håndberegning kan man pege på en plet i det forstørrede diagram og se dens indekser. Øvelserne »Saltets Laue-diagram« og »Kvartsens Laue-diagram« fører trin for trin gennem denne vej.
Pulverdiffraktogrammet
Hvad teorien siger
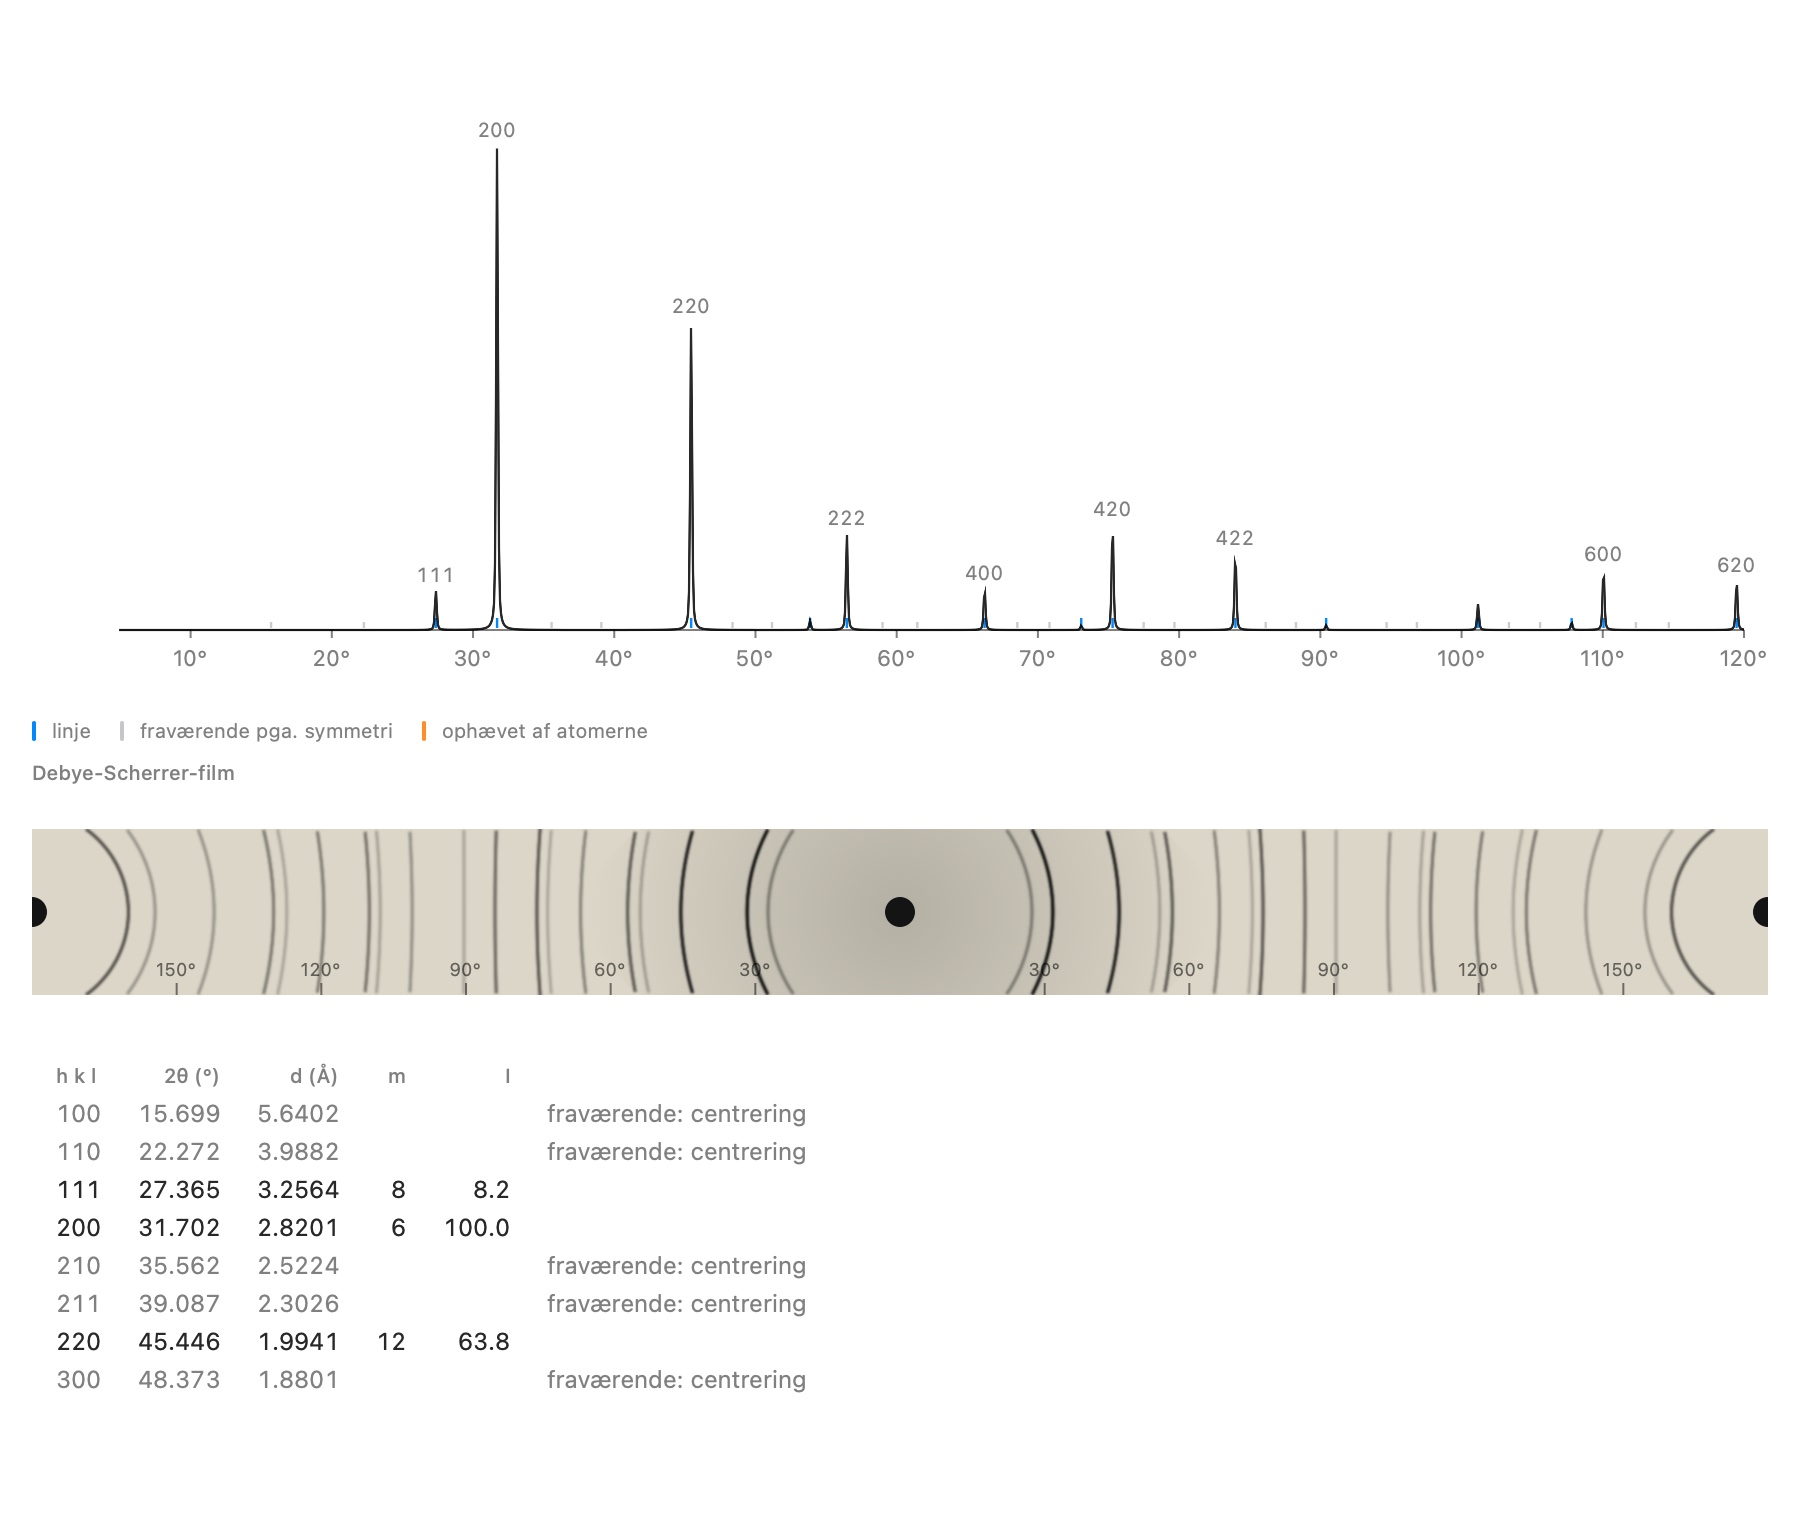
De fleste prøver er ikke en enkeltkrystal, men et pulver: tusindvis af små krystaller, orienteret tilfældigt. Hver familie af planer finder altid nogle krystallitter, der er rigtigt orienteret, så hver refleksion bliver til en kegle omkring strålen med halv åbningsvinkel 2θ. På en film, der er viklet om prøven, i Debye–Scherrer-kameraet, efterlader hver kegle et par buer. Et moderne diffraktometer måler intensiteten som funktion af 2θ: det er pulverdiffraktogrammet, en krystallinsk fases fingeraftryk.
En pulverlinje samler alle refleksioner med samme afstand d. Dens intensitet afhænger af flere ting:
- strukturfaktoren;
- multipliciteten, det vil sige antallet af ækvivalente refleksioner (seks for 200 i et kubisk system);
- en geometrisk faktor, kaldet Lorentz-polarisationsfaktoren;
- atomernes termiske bevægelse (faktoren B), som svækker de store vinkler.
En linje kan mangle af to meget forskellige grunde. Den kan være udslukt af symmetrien, uanset atomerne: en centrering, en skrueakse, et glidespejlplan. Den kan også være ophævet af atomerne selv, som linjen 222 i diamant.
Formlerne
Intensiteten af en pulverlinje, med multipliciteten og Lorentz-polarisationsfaktoren:
I Laue
I værkstedet Krystal placerer Pulverdiffraktogram (fanen Diffraktion) krystallens diffraktogram under visningen, genberegnet hver gang et atom flyttes. Det beregnes med de atomare spredningsfaktorer fra Waasmaier og Kirfel for røntgenstråler og med de kohærente spredningslængder for neutroner. Forstørret viser det sine indstillinger (stråling, bølgelængde, Kα₂-linje, B, toppenes bredde, maksimal 2θ), linjetabellen og Debye–Scherrer-filmen. Tabellen fortæller, hvorfor en linje mangler: udslukt af centreringen, en skrueakse eller et glidespejlplan, eller ophævet af atomerne. Med Identiske punkter spreder hvert atom på samme måde: kun gitteret og positionerne er tilbage, og stensaltets ulige linjer forsvinder, fordi Na og Cl ikke længere kan skelnes. Linjerne eksporteres som CSV, kurven som .xy.
En rigtig pulvermåling: forfining
Hvad teorien siger
En virkelig måling ligner aldrig helt beregningen. Toppene har en bredde og en form, der afhænger af instrumentet og prøven; en baggrund lægges til, og apparatets nulpunkt er en smule forskudt. Med en kobberanode fordobles hver linje desuden af Kα₂-linjen. Rietveld-metoden sammenligner målingen punkt for punkt med et beregnet diffraktogram og justerer parametrene, indtil afvigelsen er så lille som muligt, efter mindste kvadraters metode. Man får en præcis celle, ofte med en nøjagtighed på 10−4 Å, og beviset for, at modellen beskriver prøven godt.
En linjes profil modelleres med en pseudo-Voigt-funktion, en blanding af en gaussisk og en lorentzisk kurve. Dens bredde varierer med vinklen efter Cagliotis lov, og baggrunden følger et Tjebysjov-polynomium. Kvaliteten bedømmes med to overensstemmelsesfaktorer: Rwp, den vægtede afvigelse, og χ², som sammenligner denne afvigelse med den forventede tællestøj. En χ² tæt på 1 betyder, at modellen forklarer målingen så godt, som støjen tillader.
Formlerne
Linjernes bredde (Caglioti) og den minimerede sum, med vægtene :
Overensstemmelsesfaktorerne ( punkter, parametre):
I Laue
I pulvervisningen importerer afsnittet Måling en fil: to eller tre kolonner (2θ, intensitet, standardafvigelse) i .xy, .xye, .dat eller CSV, en pulver-CIF eller en GSAS-fil. Målingen lægges oven på beregningen (punkterne, den beregnede kurve i rødt, differensen nedenunder). Man vælger de parametre, der skal forfines (skala, nulpunkt, prøveforskydning, baggrund, bredder, blanding, asymmetri, celle) og 2θ-intervallet, og derefter starter Forfin tilpasningen i to gennemløb i baggrunden. Laue viser Rwp, χ² og den forfinede celle; Anvend cellen skriver den ind i dokumentet. Laue er valideret på denne måde med en rigtig måling af NIST-standarden LaB₆: den certificerede celle genfindes med en nøjagtighed på 3 × 10⁻⁴ Å.
Et ukendt pulver: indicering
Hvad teorien siger
Ved man ikke, hvad man har målt, må man først finde cellen: det er indiceringen, som tildeler hver linje indekser (h k l). For en kubisk celle er det næsten en leg. Linjernes 1/d² står i forhold som heltallene h² + k² + l², og rækken af de tilstedeværende heltal afslører endda gitteret. For en lavere symmetri må man søge to eller tre parametre på én gang, og antallet af mulige løsninger vokser hurtigt. Man måler en løsnings kvalitet med de Wolffs godhedstal M₂₀: stort, når linjerne rammer præcist, og få beregnede linjer forbliver uobserverede. Når cellen er fundet, angiver de manglende linjer de forenelige rumgrupper.
Formlerne
For en kubisk celle, og de Wolffs godhedstal (, beregnede linjer op til den 20. observerede linje, den gennemsnitlige afvigelse):
I Laue
Afsnittet Indicering i pulvervisningen finder målingens toppe (markeret med orange trekanter). Derefter søger det de kubiske, tetragonale, hexagonale og ortorhombiske celler, der forklarer dem, ordnet efter M₂₀. Monokline og trikline celler søges ikke. For den valgte celle foreslår Laue de forenelige familier af rumgrupper, de mest restriktive først. Brug denne celle og gruppe skriver dem ind i dokumentet, og forfiningen kan begynde.
Båndstrukturer
Hvad teorien siger
I et isoleret atom har en elektron kun adgang til nogle få energiniveauer. I en krystal rykker et enormt antal ens atomer tæt sammen: hvert niveau udvides til et bånd, der rummer lige så mange tilstande, som der er celler. En elektron i krystallen er en bølge, der breder sig gennem hele gitteret. Dens tilstand angives ved en bølgevektor k, og dens energi afhænger af k. Fordi gitteret gentager sig, er det nok at lade k variere inden for én celle i det reciprokke gitter: Brillouin-zonen.
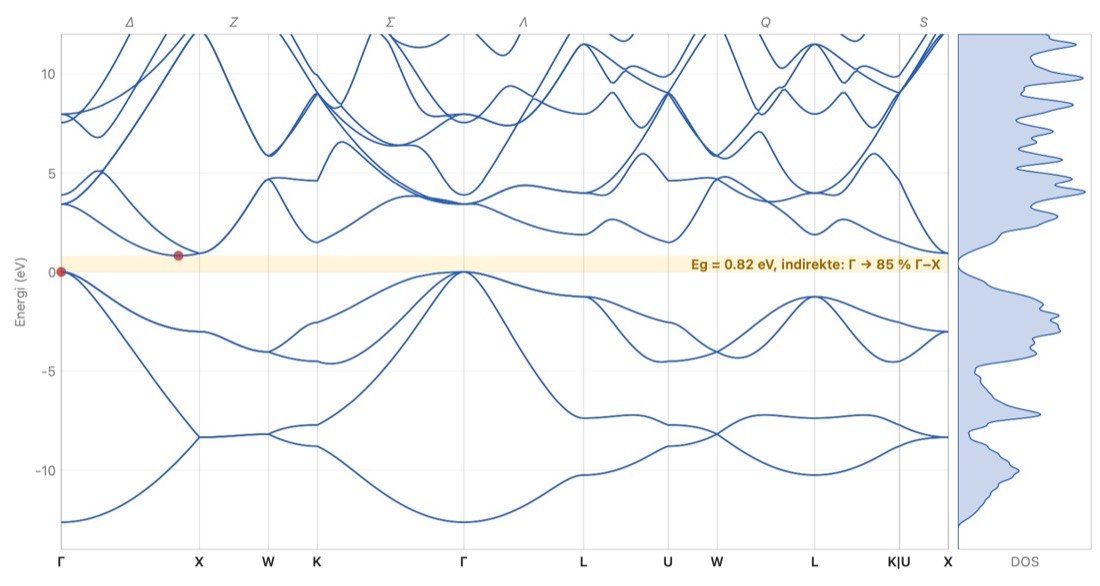
Man tegner båndene langs en sti, der forbinder zonens punkter med høj symmetri. Disse punkter har gængse navne: Γ i centrum, X midt på en kvadratisk sideflade, L i centrum af en sekskantet sideflade. Også linjerne mellem dem har navne: Δ fra Γ til X, Λ fra Γ til L, Σ fra Γ til K.
Hvert bånd får to elektroner pr. celle, én med hver spin. Man fylder båndene nedefra og op med valenselektronerne:
- hvis det sidste fulde bånd er adskilt fra det næste af et tomt interval, båndgabet eller den forbudte zone Eg, er krystallen en isolator (flere eV, som salt) eller en halvleder (omkring 1 eV, som silicium);
- hvis et bånd kun er delvis fyldt, bevæger elektronerne sig ubesværet: det er et metal. Grænsen mellem fyldte og tomme tilstande kaldes ferminiveauet.
Båndgabet afgør, hvilket lys der absorberes. En foton, hvis energi overstiger Eg, kan løfte en elektron fra valensbåndet til ledningsbåndet; en foton med mindre energi går gennem krystallen. Båndgabet er direkte, når toppen af valensbåndet og bunden af ledningsbåndet ligger ved samme k, som i galliumarsenid, i Γ. Krystallen absorberer og udsender da lys godt: man laver lysdioder og lasere af den. Ellers er båndgabet indirekte, som i silicium, fra Γ til linjen Δ: der kræves desuden en svingning af gitteret, en fonon, og krystallen udsender næsten intet lys.
Formlerne
En fri elektrons energi og den bølgelængde, over hvilken en krystal med båndgabet ikke længere absorberer:
I Laue
I værkstedet Krystal placerer Båndstruktur (fanen Egenskaber) et lille bånddiagram ved siden af visningen, med båndgabets værdi eller angivelsen Metal. Forstørret viser det Brillouin-zonen i relief med dens navngivne punkter, båndene langs den gængse sti og tilstandstætheden. For en halvleder eller en isolator giver fanen Absorption den dielektriske funktion, brydningsindekset, absorptionskoefficienten, reflektiviteten og Tauc-plottet. Der er tre metoder:
- det empiriske pseudopotential, tilpasset optiske målinger, for fjorten halvledere med diamant- eller zinkblendestruktur (Si, Ge, GaAs, InP, ZnS…): den mest præcise;
- tight binding, for enhver krystal med atomer: et første blik, metal eller ej, og båndenes form;
- det tomme gitter, frie elektroner foldet tilbage i zonen, for at forstå, hvor båndene kommer fra.
Beregnede båndgab afviger ofte lidt fra de målte. Knappen Målt båndgab løfter ledningsbåndene op til den målte værdi: det er »saksen«. Båndene, tilstandstætheden og spektret eksporteres som CSV, graferne som billeder. Eksemplerne Silicium og Galliumarsenid åbner direkte med deres bånd.
Saksen, kort fortalt: ingen båndmodel rammer båndgabets bredde (forskningens beregninger med DFT finder det 30 til 50 % for lille, tight binding sommetider for stort), men båndenes form er god. Saksen klipper diagrammet midt i båndgabet og skubber alle tomme bånd op eller ned i én blok, til det målte båndgab; intet andet ændres. Det bestemmer: den energi, hvor krystallen begynder at absorbere, altså dens farve og gennemsigtighed, og dens brydningsindeks, der falder, når gabet åbner sig. Skyderen Korrektion af båndgabet (saks) går fra −3 til +3 eV; Målt båndgab indstiller den, når værdien kendes (pseudopotentialets halvledere og en snes almindelige krystaller i tight binding: diamant, stensalt, korund, kvarts, calcit, rutil…). Spektret følger med med det samme.
En legering af to halvledere fra tabellen — Si₁₋ₓGeₓ, In₁₋ₓGaₓAs, GaAs₁₋ₓPₓ… — beregnes som en virtuel krystal: dens formfaktorer er gennemsnittet af de to forbindelsers, vægtet med andelene på den fælles plads. På fanen Opbygning lader sektionen Legering x glide fra den ene til den anden, mens cellen følger Vegards lov. Her ses båndgabet i GaAs₁₋ₓPₓ gå fra direkte til indirekte (omkring x = 0,36; målt 0,45) og, i Si₁₋ₓGeₓ, germaniums ledningsbåndsdal tage over fra siliciums (omkring x = 0,93; målt 0,85). Den virtuelle krystal udelader uordenen: den mangler det meste af båndgabets krumning (In₀.₅₃Ga₀.₄₇As: 0,91 eV beregnet, 0,75 eV målt), og den giver kun én familie af fononer, hvor en virkelig legering har to.
En krystal, der ikke er kubisk, har ikke samme brydningsindeks i alle retninger: calcit fordobler billeder, fordi lys polariseret vinkelret på dens c-akse ser det ordinære indeks nₒ = 1,658, og lys polariseret langs aksen det ekstraordinære indeks nₑ = 1,486. Menuen Polarisation på fanen Absorption viser spektret for E ⊥ c (ordinær), E ∥ c (ekstraordinær) eller Middel over polarisationerne (tre akser for en biaksial krystal). Tabellen Brydningsindeks ved 589 nm stiller rækken Målt ved siden af to modeller: Punktdipoler, hvor hver ion deformeres af feltet fra alle de andre, og Bånd, med korrektionen af båndgabet, hvor elektronerne bevæger sig gennem hele krystallen. Laue markerer som Anbefalet den, der kom tættest på målingen for den slags krystal: punktdipoler for en ionkrystal med stort båndgab (inden for 4 % for calcit, kvarts, korund, stensalt…), båndene under 5 eV (halvledere, rutil); båndene giver til gengæld det rigtige fortegn for dobbeltbrydningen nₑ − nₒ i alle fem testede enaksede krystaller.
Dispersionen — indekset, der skifter med farven — ses på kurven Brydningsindeks n, ekstinktion κ: for de krystaller, hvis dispersion er målt (calcit, kvarts, korund, rutil, fluorit, stensalt, CsCl, zinkblende, diamant, SrTiO₃, silicium, GaAs), tegnes kurven Målt stiplet ovenpå, for den valgte polarisation. Tabellen over indeks får kolonnen V_d, Abbe-tallet: jo mindre det er, jo mere spreder krystallen hvidt lys til en regnbue (diamant 55, rutil 10, deraf dens „ild“). En sidste linje giver Sellmeier-formlen med ét led for den anbefalede model, klar til at indsætte i et program til optisk design; eksporten Optisk spektrum (CSV)… indeholder også det målte indeks. Modellen rammer Abbe-tallet inden for 20 % for 11 af 14 stråler: brug hellere den målte kurve, når du designer optik.
I et metal skærer ferminiveauet gennem bånd: de besatte tilstande udfylder en del af Brillouin-zonen, og fermifladen adskiller dem fra de tomme tilstande. Det er den, der afgør ledningsevnen, elektronernes varmekapacitet og reaktionen på et magnetfelt. I fremviseren tegner Fermiflade den i zonen for et metal i tight binding eller for frie elektroner (tomt gitter), én farve pr. bånd, og under den dens snit med planet gennem Γ på tværs af visningen: drejer man zonen, drejer snittet med. Kobberets frie elektroner giver en kugle, der ligger helt inde i zonen; i tight binding buler den ud i halse, der rører de otte sekskantede sideflader i punkterne L, som Pippards målinger viste (1957). For aluminium og dets tre elektroner går den frie kugle ud i anden og tredje zone: det er Harrisons konstruktion.
Krystallens svingninger: fononer
Hvad teorien siger
Atomerne i en krystal står ikke stille: de svinger omkring deres position, holdt af deres bindinger som af fjedre. En svingning breder sig gennem hele krystallen som en bølge med bølgevektor q; dens kvant kaldes en fonon. Som for elektronerne er det nok at lade q variere inden for Brillouin-zonen, og man tegner frekvensen langs den samme sti som båndene.
En krystal, hvis primitive celle indeholder N atomer, har 3N grene:
- tre akustiske grene, der starter fra nul i Γ: hele cellen bevæger sig som én blok, og ved store bølgelængder er det lydbølgerne, én longitudinal og to transversale;
- 3N − 3 optiske grene, hvor atomerne i samme celle svinger mod hinanden. I en ionisk krystal bærer de en dipol og absorberer infrarødt lys.
I en ionisk krystal skaber en longitudinal optisk svingning desuden et elektrisk felt, der gør den stivere: dens frekvens (LO) overstiger de transversale svingningers (TO). Forskellen afhænger af ionernes ladninger og af elektronernes skærmning.
Stive bindinger og lette atomer svinger hurtigt: diamant når op på 40 THz, stensalt kommer ikke over 8 THz. Fononerne bestemmer varmekapaciteten og varmeledningen, og det er dem, silicium har brug for til at krydse sit indirekte båndgab.
Formlerne
En kæde af atomer med masse , forbundet med fjedre med stivhed , med afstanden :
I Laue
I fremviseren til båndstrukturen tegner fanen Fononer grenene langs den samme sti, med svingningernes tilstandstæthed, i THz, cm⁻¹ eller meV. For de tetraedriske halvledere, som Martin studerede (Si, Ge, GaAs, InP…), er fjedrene dem fra Keatings model, tilpasset de elastiske konstanter. I en ionisk krystal (stensalt, fluorit, perovskitter…) tiltrækker og frastøder ionerne hinanden gennem deres ladninger: Laue tilføjer disse Coulomb-kræfter, og nær Γ stiger den longitudinale optiske gren op over de transversale, sådan som infrarøde målinger viser. For de øvrige krystaller sætter Laue universelle fjedre mellem naboer efter bindingens art (kovalent eller metallisk) og holder grafittens lag sammen. Det er et første blik på grenene, hvis stivhed kan justeres for at sammenligne med en måling. En gren tegnet under nul viser en struktur, der hellere ville deformeres: strontiumtitanat, kubisk ved stuetemperatur, deformeres sådan under 105 K.
Lyset og krystallen: infrarød, Raman, dobbeltbrydning
Hvad teorien siger
Synligt lys har en bølgelængde, der er tusinder af gange større end cellen: det ser kun svingningerne i midten af Brillouin-zonen, i Γ. Der er to måder at se dem på:
- infrarødt lys absorberes af en svingningstilstand, der sætter en elektrisk dipol i svingning, når ioner med modsat ladning bevæger sig mod hinanden;
- Raman-spredning ændrer en lasers farve en smule, når en svingningstilstand deformerer elektronskyen, dvs. polariserbarheden.
Symmetrien afgør, hvilke svingningstilstande der er aktive. I en krystal med et symmetricenter er en svingningstilstand aldrig aktiv både i infrarød og i Raman: det er udelukkelsesreglen. Siliciums optiske svingningstilstand ses kun i Raman (520 cm⁻¹), stensaltets kun i infrarød. Mellem den transversale frekvens TO og den longitudinale LO reflekterer en ionisk krystal næsten alt lyset: det er Reststrahlen-båndet, »reststrålerne«, som man tidligere udskilte det fjerne infrarøde med.
Symmetrien bestemmer også, hvordan synligt lys udbreder sig. En kubisk krystal har samme brydningsindeks i alle retninger. En tetragonal, trigonal eller heksagonal krystal er enakset: lys, der udbreder sig langs c, spaltes ikke, enhver anden stråle deles i to, den ordinære og den ekstraordinære. De øvrige krystaller er toaksede. Calcit med sine flade, parallelle CO₃-grupper er det mest spektakulære eksempel: en streg set gennem et romboeder ser dobbelt ud.
Formlerne
Den dielektriske funktion for en ionisk krystal i det infrarøde og Lyddane, Sachs og Tellers relation:
En ædelstens farve kommer oftest fra et spor: et farvecenter i en ellers fejlfri krystal. I rubin erstatter en Cr³⁺-ion omkring ét ud af hundrede aluminiumatomer; det elektriske felt fra dens seks iltatomer spalter dens d-niveauer, og den absorberer gulgrønt og violet: tilbage bliver rødt. Det samme krom i beryl, hvor dette felt er svagere, absorberer rødt: det er smaragd. En elektron fanget i en klorvakance, et F-center, gør stensalt gult.
I Laue
På fanen Egenskaber i værkstedet Krystal tilføjer afsnittet Farvecentre en overgangsmetalion i stedet for en kation (Cr³⁺, Ti³⁺, V³⁺, V²⁺, Fe²⁺, Co²⁺, Cu²⁺), et F-center på en anionposition eller et kendt bånd (blå safir, akvamarin, lyserød diamant, kvartsens varieteter). Laue udleder heraf absorptionsbåndene, det transmitterede spektrum og farven i dagslys; den optiske tæthed bestemmer stenens tykkelse. Defekten ses i 3D-visningen: ionen på sin plads, i sit grundstofs farve og omgivet af en stiplet cirkel, eller den tomme vakance med sin elektron. Eksemplerne Rubin, Smaragd, Blå safir og Stensalt med F-centre åbner allerede sat op på denne måde.
Når båndene er målt i polariseret lys (rubin, blå safir), viser to farvefelter krystallens to farver: lys polariseret vinkelret på den optiske akse (E ⊥ c) og langs aksen (E ∥ c). Det er den dikroisme, et dikroskop viser: rubin purpurrød og orangerød, safir violetblå og blågrøn. Hvor ionens absorptionstværsnit er målt (i korund), angiver Laue også koncentrationen i atomer pr. million (ppma), der giver denne optiske tæthed.
For rubin viser afsnittet også Zeeman-effekten i R-linjerne, rubinlaserens linjer: i et magnetfelt langs c-aksen spaltes grundniveauet og de niveauer, linjerne udgår fra, og hver linje deler sig i komponenter, der breder sig ud som en vifte, når feltet vokser, med omkring 8 cm⁻¹ ved 10 tesla. De fuldt optrukne streger (σ) ses i lys polariseret vinkelret på c, de stiplede (π) i lys polariseret langs c; deres tykkelse følger deres intensitet. Det var ved hjælp af disse vifter, man genkendte kromets niveauer i rubin.
I fremviseren til båndstrukturen viser fanen Infrarød og Raman svingningstilstandene i Γ, deres degeneration og hvad der ser dem (Infrarød, Raman eller Tavs), den infrarøde reflektivitet (for E ⊥ c og E ‖ c i en enakset krystal), den optiske klasse og brydningsindekserne i det synlige, beregnet med W. L. Braggs metode (1924). Tutoren spørger, hvor mange optiske akser en krystal har.
Temperaturen: atomerne der svinger
Hvad teorien siger
En krystal står aldrig stille. Hvert atom svinger omkring sin position, holdt af sine bindinger som af fjedre. Disse svingninger kan opløses i fononer, bølgerne fra afsnittet Fononer; ved temperaturen T er hver af dem desto stærkere exciteret, jo mindre dens energi hν er i forhold til k_BT. Selv ved 0 K er der bevægelse tilbage: nulpunktsbevægelsen, som kvantemekanikken kræver.
Fra disse svingninger kommer flere størrelser, der kan måles. Varmekapaciteten C_v: ved høj temperatur oplagrer hvert atom 3 k_B (Dulong og Petits lov, 24,9 J/(mol·K) pr. mol atomer); ved lav temperatur fryser svingningstilstandene ud én efter én, og C_v falder som T³ (Debye). Debye-temperaturen θ_D sammenfatter krystallens stivhed i ét tal: 343 K for kobber, 645 K for silicium, over 2000 K for diamant. Hvert atoms middelkvadratiske forskydning ⟨u²⟩ svækker diffraktionen ved store vinkler: det er Debye–Waller-faktoren, exp(−B sin²θ/λ²), med B = 8π²⟨u²⟩/3. Endelig smelter et fast stof ifølge Lindemann-kriteriet, når √⟨u²⟩ når 10 til 15 % af afstanden mellem naboer.
Formlerne
I Laue
På fanen Simuleringer i værkstedet Krystal giver afsnittet Temperatur krystallen en temperatur. Termisk bevægelse sætter den til 293 K; skyderen og feltet i kelvin indstiller den, fra 0 til 1500 K. Den gemmes med dokumentet.
Ud fra fononernes fjedre beregner Laue Debye-temperaturen (den, der giver samme varmekapacitet ved denne temperatur, og dens værdi ved høj temperatur), varmekapaciteten C_v, B-faktoren for hvert grundstof og Lindemann-forholdet, i orange når det overstiger 10 %. To kurver følger C_v og B fra 0 til 1500 K, med den valgte temperatur markeret med en streg.
Denne temperatur er den samme overalt. Pulverdiffraktogrammet og Laue-diagrammet bruger så den B for hvert grundstof, som svingningerne giver, i stedet for én fælles B: ved opvarmning slukkes linjerne ved store vinkler. Spinnenes Monte-Carlo (afsnittet Magnetisme) kører også ved denne temperatur.
Atomer der svinger i 3D-visningen sætter krystallen i bevægelse: hvert atom bevæger sig, som fononerne foreskriver ved denne temperatur, en sum af bølger med tilfældigt valgte faser. Bevægelsen er sænket omkring en billion gange; frekvenserne bevarer deres indbyrdes forhold, og de optiske svingningstilstande går hurtigere end de akustiske bølger. Ved opvarmning bliver bevægelsen større; ved 0 K er nulpunktsbevægelsen tilbage. Amplitude viser bevægelsen, som den er, eller tre eller ti gange større, så den kan ses på afstand.
Forskydningsellipsoider tegner hvert atom som ORTEP: den ellipsoide, det befinder sig i en del af tiden, som standard 50 % som i publikationer; Sandsynlighed gør dem alle større eller mindre sammen og bevarer formen. Akserne er dem for atomets tensor for middelkvadratisk forskydning, midlet over dets positions symmetri: en kugle på en kubisk position, en ellipsoide hvor bindingerne lader atomet mere frit i én retning, som kvartsens oxygenatomer.
De samme fjedre giver krystallens elastiske konstanter, udledt af lydens hastighed i fyrre retninger, og dens kompressionsmodul B. Sammen med varmekapaciteten giver de den termiske udvidelse gennem Grüneisen-relationen, α = γ C_v / (3 B V). Grüneisen-parameteren γ angiver, hvor meget svingningerne bliver stivere, når krystallen trækker sig sammen; harmoniske fjedre kender den ikke, og du angiver den i feltet Grüneisen γ, ligesom koblingerne i magnetismen. Den er 2 som standard, som for de fleste metaller og ioniske krystaller; silicium har omkring 0,5. Laue viser α og cellen ved denne temperatur, regnet fra 293 K, hvor en celle som regel måles; pulverdiffraktogrammet og Laue-diagrammet bruger denne celle, og deres linjer forskydes ved opvarmning.
Fjedrene er fononernes: et første blik, ikke en måling. Kobber giver θ_D = 321 K og B = 0,48 Ų ved 300 K (målt: 343 K og 0,55 Ų), fluorit B = 0,44 Ų for calcium og 0,76 Ų for fluor (0,47 og 0,68); silicium, hvis transversale svingningstilstande Keatings model gør for stive, kommer lidt for stivt ud. Dets elastiske konstanter kommer derimod nøjagtigt ud: Martin tilpassede fjedrene til dem. Kobbers og jerns er for små (B = 101 og 100 GPa mod 137 og 170 målt): centrale fjedre mellem nærmeste naboer kan ikke gøre det bedre, og den udvidelse, de giver, bliver tilsvarende for stor.
Magnetisme: spinnene og den termiske bevægelse
Hvad teorien siger
Nogle ioner bærer et spin: deres d-elektroner er ikke alle parrede. Mn²⁺ har fem, alle parallelle (S = 5/2, Hunds regler), Ni²⁺ to (S = 1). Hvert spin er en lille magnet. Mellem naboer får udvekslingen J dem til at rette sig ind efter hinanden (J positiv, ferromagnetisme) eller modsat hinanden (J negativ, antiferromagnetisme). Den termiske bevægelse bringer dem derimod i uorden. Over en kritisk temperatur, T_C for en ferromagnet eller T_N (Néel) for en antiferromagnet, vinder den: krystallen er paramagnetisk. Under den opstår en orden, som vokser ved afkøling.
Den enkleste model er Weiss' middelfelt (1907): hvert spin ser kun gennemsnittet af sine naboer, som et magnetfelt. Det giver ordenstemperaturen, magnetiseringen, der vokser under den, susceptibiliteten χ, der over den følger Curie–Weiss' lov, og springet i varmekapaciteten ved overgangen. Det ser bort fra fluktuationerne, som forsinker ordenen: det overvurderer altid den kritiske temperatur, ofte med en tredjedel eller det halve.
Formlerne
I Laue
På fanen Simuleringer i værkstedet Krystal placerer afsnittet Magnetisme et moment på positioner: Ionernes spin (Hunds regler) foreslår S for hver 3d-overgangsmetalion ud fra dens ladning, og for de ferromagnetiske metaller (Fe, Co, Ni) et effektivt spin udledt af det målte moment. Hver position peger op eller ned; udbredelsesvektor k (0, ½ eller 1 på hver akse) angiver, hvordan fortegnet skifter fra én celle til den næste. Spinnenes pile vises i 3D-visningen.
Laue inddeler de magnetiske naboer i skaller (J₁, J₂…, med deres afstand og antal); du angiver J i meV for hver. Koblingerne måles, som regel ved uelastisk neutronspredning; de beregnes ikke her. Laue viser middelfeltets ordenstemperatur, Curie–Weiss' θ og det effektive moment. Programmet melder også, om en anden orden i samme celle ville opstå først. Temperaturkurver tegner ordenen og magnetiseringen, susceptibiliteten (parallel, vinkelret og for pulver) og dens inverse, som skærer aksen i θ, samt varmekapaciteten.
Eksemplerne MnO, NiO og MnF₂ (antiferromagneter) og α-jern (en ferromagnet) leveres med publicerede koblinger og den målte temperatur.
Middelfeltet ser bort fra fluktuationerne; Monte-Carlo viser dem. Termisk bevægelse (Monte-Carlo) får spinnene i 3D-visningen til at sitre ved krystallens temperatur, indstillet i afsnittet Temperatur: et godt stykke under T_N svinger pilene omkring ordenen; tæt på overgangen kommer områder i uorden; over den peger de i alle retninger. Nedenunder vises prøvens nettomagnetisering direkte, i μ_B pr. atom og som andel af mætningen, sammen med ordenen; en lille graf sætter et punkt ved hver temperatur, hvor temperaturskyderen standser, på middelfeltets kurver: når du fører den langsomt gennem overgangen, tegner du selv faldet i jernets magnetisering, eller ordenen i en antiferromagnet, hvis magnetisering forbliver nul. Den simulerede prøve følger visningen: lige så mange magnetiske celler pr. side som viste celler; når visningen er fyldt, tre krystalceller pr. side, eller hele visningen med modulet Faseovergange. Den er periodisk ved sine rande. Den er mindst så stor, som koblingernes rækkevidde kræver, så et spin ikke møder sin egen kopi på den anden side af randen: syv celler for jern, hvis koblinger når over ti skaller af naboer. I kurvevinduet opvarmer knappen Monte-Carlo tusindvis af spin fra ordenen og sætter punkterne ved siden af middelfeltets kurver. Monte-Carlos ordenstemperatur er lavere og tættere på målingen: MnF₂ ordner sig ved omkring 70 K, mod 87 K i middelfelt og 67 K målt.
En magnetisk orden har sin egen symmetri: rumgruppens operationer, der fører hvert moment over i sig selv, eller i det modsatte moment, hvis de kombineres med tidsomvending 1′, som vender alle momenterne. De danner en magnetisk gruppe, en af de 1651 Shubnikov-grupper. Afsnittet Magnetisme navngiver den i tabellernes to notationer, BNS og OG (MnF₂: P4₂′/mnm′; MnO: Cc2/c, hvor translationen c/2 i den fordoblede celle vender momenterne), og angiver, i hvilke retninger hver position kan bære sit moment. I kurvevinduet viser neutronpulverdiffraktogrammet, hvad neutronerne ser, da de er følsomme for momenterne: i farve de magnetiske linjer, for en antiferromagnet mellem krystallens — MnO's (½ ½ ½), hvormed Shull og Smart opdagede antiferromagnetismen i 1949.
I en ordnet magnet breder en lille afvigelse af ét spin sig til naboerne som en bølge: det er en spinbølge, og dens kvant er magnonen, ligesom fononen er en svingnings kvant. I kurvevinduet tegner Laue deres energi langs stien gennem Brillouin-zonen ud fra de samme koblinger J. I en ferromagnet starter den fra nul som k² (jern); i en antiferromagnet som k (MnF₂, MnO). Anisotropi D, som fastholder momenterne på deres akse, åbner et gab i bunden af magnonerne. Det er disse kurver, uelastisk neutronspredning måler, og det er herfra, eksemplernes koblinger kommer.
Anisotropien ses også i et felt. I kurvevinduet tegner Laue magnetiseringen M som funktion af feltet B ved lav temperatur (5 % af ordenstemperaturen), med feltet langs momenterne og på tværs af dem. På tværs vipper momenterne gradvist mod feltet, og M vokser lineært. Langs momenterne forbliver M først næsten nul; ved spin-flop-feltet klapper momenterne så på én gang om vinkelret på feltet, og M springer op på den foregående rette linje. Uden anisotropi sker denne omklapning allerede ved det mindste felt; jo større D er, jo senere kommer den. Med D = 0,02 meV klapper MnF₂ om ved omkring 9,5 T, mod 9,27 T målt.
Den magnetiske gruppe fortæller også, hvad krystallen kan. Et nettomoment er kun tilladt, hvis en retning forbliver fast under alle gruppens operationer: sådan er det for en ferromagnet og for let skråtstillede antiferromagneter, svage ferromagneter. Den lineære magnetoelektriske effekt, et elektrisk felt, der magnetiserer krystallen, kræver, at gruppen bryder både inversionen og tidsomvendingen. Afsnittet Magnetisme angiver, om hver af de to er tilladt, og giver formen af den magnetoelektriske tensor α. Eksemplet kromoxid Cr₂O₃, rubinens antiferromagnetiske slægtning, er det klassiske tilfælde: gruppen R-3′c′ indeholder hverken inversionen eller tidsomvendingen, men deres produkt; α har her to komponenter, a i planen og b langs c. Dzyaloshinskii forudsagde effekten i 1959 ud fra dette symmetriargument alene, og Astrov målte den året efter.
Faseovergange: brudt symmetri, orden og uorden
Hvad teorien siger
Ved afkøling skifter mange krystaller struktur uden at smelte. Bariumtitanat BaTiO₃, kubisk over 393 K, bliver tetragonalt: titanionerne forskydes alle til samme side, og krystallen polariseres; den er ferroelektrisk. I SrTiO₃ drejer TiO₆-oktaedrene sig en smule under 105 K, skiftevis fra én celle til den næste. I β-messing, CuZn, besætter kobber og zink tilfældigt positionerne i et rumcentreret kubisk gitter over 741 K; derunder tager kobberet hjørnerne og zinken centrene. Hver gang beholder lavtemperaturfasen kun en del af højtemperaturfasens symmetrier: dens rumgruppe H er en undergruppe af højtemperaturfasens gruppe G. En overgang aflæses derfor trin for trin i listen over G's maksimale undergrupper, dem, der ikke har nogen anden undergruppe mellem sig og G.
En undergruppe mister enten rotationer eller translationer. Beholder den alle translationerne og mister rotationer, er den translationengleiche (t): cellen forbliver den samme, og krystallen deler sig i orienteringsdomæner, tvillingerne, lige så mange som de operationer, punktgruppen har mistet. Beholder den rotationerne og mister translationer, er den klassengleiche (k): cellen vokser, og krystallen deler sig i antifasedomæner, forskudt med en mistet translation. Indekset angiver, hvor mange operationer der går tabt: 2 for CuZn's overgang fra Im-3m til Pm-3m, som mister centreringstranslationen.
Landau (1937) beskriver overgangen med en ordensparameter η, nul i højtemperaturfasen og forskellig fra nul i lavtemperaturfasen: polarisationen i BaTiO₃, oktaedrenes vinkel i SrTiO₃, forskellen i besætning mellem de to positioner i CuZn. Den frie energi udvikles i potenser af η, med kun de led, som højtemperaturfasens symmetri tillader. Er et kubisk led tilladt, er overgangen af første orden: η springer, som i Cu₃Au. Ellers kan den være kontinuert. En forvrængning opløses i symmetrimoder, hver knyttet til en irreducibel repræsentation af den høje gruppe; den, der bærer ordensparameteren, fortæller, hvilken instabilitet der drev overgangen. Cochran (1960) knyttede den til svingningerne: når overgangen nærmer sig, falder frekvensen af én fonon, den bløde mode, mod nul, og dens frosne form er lavtemperaturfasen.
I en legering kommer ordenen fra energien af nabopar. Bragg og Williams (1934) gav dens middelfelt: hver position ser naboernes gennemsnitlige sammensætning. Som ved magnetisme ser det bort fra fluktuationerne og overvurderer ordenstemperaturen; Monte-Carlo medtager dem. Varmekapaciteten og ordenens susceptibilitet topper ved overgangen, og Binder-kumulanten går fra 2/3, i ordnet tilstand, til 0. Den samme model beskriver ionerne, der går ind i en batterielektrode: cellens spænding er deres kemiske potential, og den tager et trin, hvor de ordner sig.
Formlerne
I Laue
Dette kapitel beskriver modulet Faseovergange, som åbnes af abonnementet. På fanen Simuleringer i værkstedet Krystal giver afsnittet Faseovergange de maksimale undergrupper af krystallens gruppe: symbol, nummer, t eller k og indeks. Et klik beskriver den valgte undergruppe: dens celle, dens origo, dens konjugerede og de domæner, der dannes ved afkøling, orienteringer × translationer. Der tilbydes k-undergrupper af indeks 2 til 4, dem, der højst firedobler cellen. Gå ned fører krystallen over i undergruppen, i dens standardopstilling: ny celle, nyt origo, og hver position, der spalter sig, får et nummer (Ti, derefter Ti_1 og Ti_2). Det kan fortrydes, den tilbagelagte vej vises over listen, og Tilbage går ét trin tilbage.
Når du er gået ned, kan du flytte atomerne eller skrive positionerne i en målt struktur: Laue måler forvrængningen fra den højeste gruppe, i Å for hver position. Skyderen Vist varierer den i 3D-visningen, fra 0 % (højtemperaturfasens struktur) til 200 % (forvrængningen forstørret). Forvrængningen opløses i symmetrimoder, hver med sin bølgevektor (Γ, X, M, R…), sin repræsentation og sin amplitude. Laue navngiver derefter ordensparameteren: dens repræsentation, dens dimension, de kubiske og kvartiske invarianter, og om overgangen kan være kontinuert (Landaus betingelse) og forblive kommensurabel (Lifshitz' betingelse). Programmet beregner også højtemperaturfasens fononer, ordnet efter repræsentation, og angiver, om ordensparameterens mode er den bløde mode. Med sine fjedre finder BaTiO₃ faktisk sin ustabile polære mode; i SrTiO₃ overser modellen oktaedrenes instabilitet, og Laue siger det.
Landau–Devonshire åbner modellen for BaTiO₃ og PbTiO₃ med de publicerede koefficienter: polarisationen og permittiviteten som funktion af temperaturen, de tre overgange i BaTiO₃ (392, 283 og 202 K), den bløde modes frekvens via Lyddane–Sachs–Teller-relationen og hysteresesløjfen ved den valgte temperatur.
For orden–uorden deler du en position i en krystal mellem to grundstoffer (positionens inspektør, Del denne position med et andet grundstof) og går derefter ned i en undergruppe, hvor positionen spalter sig: α-jern med Cu 50 % og Zn 50 %, mod Pm-3m (β-messing); kobber med Cu 75 % og Au 25 %, mod Pm-3m af indeks 4 (Cu₃Au). Afsnittet viser så ordenen η, og Orden–uorden… åbner legeringens vindue. Angiv overgangstemperaturen (den målte værdi foreslås for CuZn, Cu₃Au, CuAu, FeCo og CuPd): Laue udleder ordensenergien V af den, tegner η efter Bragg–Williams og efter Monte-Carlo og, med Monte-Carlo, varmekapaciteten, susceptibiliteten og Binder-kumulanten. Monte-Carlo for CuZn ordner sig ved omkring 0,8 af middelfeltets temperatur, som Ising-modellen forudsiger. Høj opløsning kører otte kæder i stedet for to, med dobbelt så mange punkter, for glattere kurver. Skyderen T og Sæt denne orden i krystallen giver hver position middelfeltets besætning: overstrukturlinjerne viser sig i pulverdiffraktogrammet, skarpe for Cu₃Au, svage med røntgenstråler for CuZn, hvis to atomer har næsten samme antal elektroner.
Eksemplet LiCoO₂ åbner indlejringsspændingen: når en krystal har en mobil ion (Li, Na, Mg…), tilbyder afsnittet Indlejringsspænding…. Hver position er fuld eller tom, med en frastødning V₁ mellem første naboer og V₂ mellem anden naboer; en Monte-Carlo, hvor ionerne går ind og ud, giver spændingen som funktion af fyldningen x, dens afledte dx/dμ og ordenen i rækker. Standardværdierne får lithiumrækkerne ved x = ½ til at smelte omkring 330 K, som målt, med et spændingstrin på omkring 0,1 V. Vinduet fortæller også, hvad denne enkle model ikke indeholder.
Endelig rummer modulet den store prøve til den magnetiske Monte-Carlo: hele visningen fyldt med spin (se Magnetisme).
Sammenligning med databaser
Hvad praksis siger
En model er kun så meget værd som sammenligningen med målingen. For mange krystaller er de anerkendte værdier offentliggjort i åbne databaser: målte tætheder og brydningsindekser, båndgab og dielektricitetskonstanter beregnet med tæthedsfunktionalteori (DFT). Disse beregninger er værdifulde, men ikke ufejlbarlige: deres båndgab er ofte 30 til 50 % for små. Man skal derfor altid vide, om et tal er målt eller beregnet.
I Laue
På fanen Opbygning i værkstedet Krystal åbner afsnittet Referenceværdier et vindue, der kun når du beder om det, spørger Wikidata (målte tætheder og brydningsindekser), refractiveindex.info (målte brydningsindekser), AFLOW (beregnede båndgab og tætheder) og, med en gratis nøgle, Materials Project (beregnede båndgab, tætheder, ε∞, ε(0) og brydningsindekser). Laue sender kun formlen og rumgruppens nummer. Hver værdi vises med sin art (Måling eller Beregning), sin kilde og et link ved siden af Laues værdi.
Tutoren
Hvad pædagogikken siger
Man lærer symmetri ved at arbejde med den, og ved at tage fejl. En nyttig øvelse kontrollerer svaret og siger, hvorfor det er forkert. Den giver tip uden at afsløre alt og viser derefter løsningen, når man sidder fast.
I Laue
Hylden Øvelser (Tutor) har en vælger for målgruppe (Design, Undervisning, Videnskab) og ordner øvelserne efter emne: første skridt, plangrupper, friser, kvasikrystaller, gitre og densiteter, rumgrupper og klasser, Wyckoff-positioner, opbygning af strukturer, diffraktion og udslukninger, pulverdiffraktogrammer, båndstrukturer.
Et dokument fra hylden Øvelser (Tutor) åbnes med tutorpanelet: én instruktion pr. trin, en knap Kontrollér og tip, ét ad gangen. Det er motoren, der kontrollerer: enhver ækvivalent position er rigtig. Et forkert svar forklares, for eksempel »Na1 ligger på 8c (stedsymmetri -43m), ikke på 4a«, eller, for en gruppe, hvad den foreslåede gruppe har for meget eller for lidt i forhold til motivet. Efter et rigtigt svar forklarer løsningen hvorfor; når tippene er brugt op, viser Vis løsningen den og lader dig fortsætte. Nogle øvelser skjuler gruppen eller symmetrielementerne, for det er op til dig at finde dem.
Tryk og stof
Hvad teorien siger
Et mønster til tryk skal passe sømløst sammen: et moduls højre kant skal fortsætte nøjagtigt i det næstes venstre kant. For et rektangulært gitter er det den lige rapport. For et centreret eller hexagonalt gitter forskydes det naturlige modul fra række til række: halvt forskudt sænker hver kolonne et halvt modul, og murstensforskudt forskyder hver række. Skarpheden afhænger af opløsningen: 300 punkter pr. tomme til almindeligt tryk, mere til fine tekstiler.
I Laue
Tryk eller stof… eksporterer motivet alene, uden celle eller symboler, i en fysisk størrelse: man angiver cellens kant i centimeter. Formaterne er PDF og SVG som vektorgrafik, skarpe i enhver størrelse, og PNG og TIFF i 150, 300 eller 600 dpi, med opløsningen skrevet ind i filen. Baggrunden kan være gennemsigtig. Størrelsen er en side (A4 til A2, Letter, Tabloid), en fri størrelse eller en sømløs rapport, lige, halvt forskudt eller murstensforskudt. Til et trykkeri får PDF'en 3 mm beskæring, skæremærker og profilen sRGB. Til silketryk giver separationerne én film pr. farve, samlet i en ZIP. SVG'en kan have ét lag pr. farve. DXF'en, i millimeter, bruges til laserskæring og plotter. Eksportér-menuerne giver også motivets palet til Adobe (ASE), GIMP og Inkscape (GPL) eller Procreate. En mandala har sin egen udskriftsdialog, i sin diameter i centimeter.
Print en krystal i 3D
Hvad teorien siger
En model, man holder i hånden, forstår man anderledes end et billede: man tæller et atoms naboer med fingerspidsen. En 3D-printer lægger materialet lag for lag, nedefra og op. Den kræver tre ting:
- et lukket objekt, det vil sige et volumen uden huller;
- en reel størrelse i millimeter;
- et objekt, der kan holde: en tynd spids knækker, et isoleret atom falder af, og en del, der hælder mere end ca. 45°, skal have en støtte. Programmerne, der forbereder printet (PrusaSlicer, Bambu Studio, Cura, OrcaSlicer), tilføjer selv disse støtter, som træstøtter tilpasset printeren og materialet.
To filformater dominerer. STL kan læses overalt, men har hverken farve eller enhed. 3MF, det nuværende format i programmerne, der forbereder printet, bevarer millimetrene, farverne og flere dele i ét objekt. En printer med flere materialer kan så give hvert grundstof sit eget filament.
I Laue
I værkstedet Krystal åbner 3D-print… printdialogen. Her vælger du:
- formatet, 3MF eller STL;
- antallet af celler langs a, b og c (én celle som standard);
- objektets Længste side (mm);
- Bindingernes diameter (mm): 2,5 mm som standard, med en advarsel under 2 mm.
Bindinger, der går ud af objektet, printes aldrig. Atomer, som ingen binding holder, fjernes, medmindre du sætter flueben ved Behold atomer, som ingen binding holder. Laue tilføjer ikke støtter: dem lader du printprogrammet lave, og dets træstøtter passer godt til en kugle-og-pind-model.
Forhåndsvisningen viser objektet, som det bliver printet, stående på pladen, med antallet af atomer og dele. Hvis objektet falder fra hinanden i flere dele, er det ofte nok at tilføje celler for at forbinde dem. Eksportér… gemmer filen.
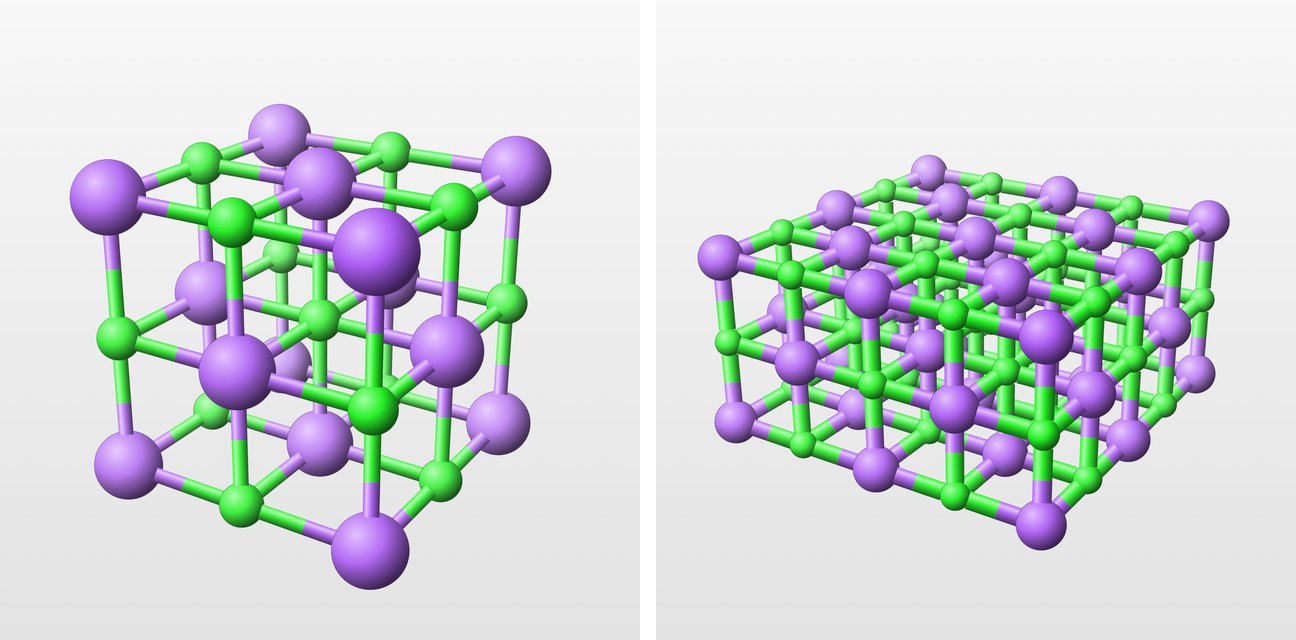
Præsentation og eksport
I Laue
I værkstedet Krystal gemmer Gem visning orienteringen, zoomniveauet og visningen; gemte visninger følger med i dokumentet. Præsentér skjuler panelerne og viser visningerne én efter én, med piletasterne. Eksportér billede gemmer visningen som PNG, til et dias, eller som vektor-PDF, til en artikel eller et kompendium, i den opløsning, der er fastsat i indstillingerne. Samme menu gemmer en Rotationsvideo (MP4): otte sekunder hvor krystallen drejer én gang om sig selv, om den celleakse der ligger nærmest lodret.