 Laue
Guía — Enseñanza
Esta guía es un manual. Cada capítulo empieza por la teoría: qué se quiere describir, por qué se describe así y qué hay que saber para entender lo que muestra la app. Continúa con la práctica: dónde encontrarlo en Laue y cómo usarlo. Los capítulos pueden leerse en orden, como un pequeño curso, o se puede ir directamente al que se necesite. Los recuadros «En clase» proponen una actividad y señalan las dificultades habituales de alumnos y estudiantes.
Antes de empezar: documentos, ejemplos y ajustes
En Laue
Laue trabaja con documentos de tres tipos, cada uno abierto en su propio taller: un cristal (en tres dimensiones), un motivo del plano (teselado, friso o mandala) y un cuasicristal. El menú Nuevo de la barra de herramientas crea uno u otro. Si la ventana todavía está vacía, el nuevo documento ocupa su lugar; si no, se abre en una ventana nueva. Este comportamiento se puede ajustar.
Un documento se guarda en formato .laue, un archivo de texto legible, idéntico en Mac, en iPad y en PC, cuya descripción está publicada. Cada cambio se deshace y se rehace con los botones de la barra de herramientas, cuyo texto de ayuda indica qué van a deshacer.
El botón Ejemplos abre la biblioteca, en dos secciones: Ejemplos (trece cristales, teselados, mandalas, cuasicristales) y Ejercicios (Tutor). La lista de la izquierda muestra los títulos de un vistazo; un clic muestra la descripción a la derecha, y Abrir lo abre como copia, en el idioma de la interfaz. No se puede estropear nada.
Los ajustes (menú Laue › Ajustes en Mac, rueda dentada en iPad) empiezan por el Uso, que se pregunta en el primer arranque. Diseño nombra las simetrías con palabras y muestra el motivo solo, Enseñanza muestra símbolos y elementos de simetría, y Ciencia da los símbolos internacionales y la difracción. No se retira ninguna función: solo cambia lo que se muestra primero. Los ajustes fijan también lo que crea un documento nuevo, el aspecto de la vista 3D al abrirse, la escritura de las coordenadas (decimales o fracciones), la resolución de las imágenes exportadas, los valores iniciales del difractograma de polvo y las carpetas de apertura y de guardado.
El taller Cristal: la barra lateral
En Laue
A la izquierda de la vista 3D de un cristal, la barra lateral ordena sus ajustes en cinco pestañas, que se eligen con los iconos de arriba; el nombre de la pestaña abierta aparece debajo, y cada ventana conserva la suya.
- Construcción: lo que es el cristal — el grupo espacial, la celda, los sitios y sus posiciones de Wyckoff, la composición, los valores de referencia en línea y las comprobaciones de un ejercicio. Elegir un átomo, en la lista o en la vista, devuelve a esta pestaña, a su inspector.
- Difracción: el estereograma de la clase cristalina, el difractograma de polvo y el diagrama de Laue.
- Propiedades: la estructura de bandas, con sus fonones y su óptica, y los centros de color.
- Simulaciones: el magnetismo, del campo medio a la agitación térmica.
- Vista: lo que se muestra y cómo — las celdas, llenar la vista, el tamaño de los átomos, los enlaces, los poliedros, la perspectiva, el zoom, los elementos de simetría, mirar a lo largo de un eje, la orientación al grado (el ángulo polar θ y el acimut φ de la dirección hacia usted en el sistema de referencia del cristal, y un giro ψ alrededor de ella, que se ajustan con el control deslizante o se escriben) y las vistas de presentación.
Un ejercicio que pide encontrar la difracción la oculta: la pestaña Difracción conserva entonces solo el estereograma.
La red y la celda
Lo que dice la teoría
Un cristal es una disposición de átomos que se repite idéntica en las tres direcciones del espacio. Para describirlo sin enumerar miles de millones de átomos, se divide en dos ideas.
- La red es el conjunto de las traslaciones que dejan el cristal invariante. Son puntos, sin átomos: todos los lugares donde se encuentra exactamente el mismo entorno.
- El motivo es lo que se coloca en cada punto de la red: un átomo, una molécula, un grupo de átomos.
Tres vectores a, b, c generan la red, y el paralelepípedo que construyen es la celda. Sus seis parámetros (las longitudes a, b, c y los ángulos α, β, γ) y las coordenadas de los átomos en la celda, en fracciones de esos vectores, bastan para reconstruir todo el cristal. Es la gran economía de la cristalografía.
Hay infinitas maneras de elegir tres vectores que generen la misma red. Se elige una según dos criterios que a veces tiran en sentidos opuestos:
- la celda primitiva contiene un solo nudo de la red: es la más pequeña posible;
- la celda convencional sigue la simetría, aun a costa de ser a veces más grande. La celda de la sal gema es un cubo que contiene cuatro nudos (una red «cúbica centrada en las caras»); su celda primitiva sería un romboedro de ángulos de 60°, que oculta la simetría cúbica.
Las International Tables, y por tanto Laue, usan la celda convencional. Las catorce maneras de ordenar nudos en el espacio son las redes de Bravais: primitiva (P), centrada en el cuerpo (I), centrada en las caras (F), centrada en una cara (A, B o C) y romboédrica (R), en los siete sistemas cristalinos. El sistema impone restricciones a la celda: a = b = c y todos los ángulos rectos para un cubo, a = b y γ = 120° para una red hexagonal, y así sucesivamente.
Las fórmulas
Un nudo de la red, y un punto cualquiera en coordenadas fraccionarias:
El tensor métrico contiene los seis parámetros de celda; da las distancias, los ángulos y el volumen:
En Laue
En el taller Cristal, pestaña Construcción, la sección Celda solo muestra los parámetros que el sistema cristalino deja libres: a sola para un grupo cúbico, a y c para un grupo tetragonal o hexagonal, los seis para un grupo triclínico. Al cambiar de grupo, la celda se adapta. Bajo los campos, Laue recuerda los seis parámetros completos. En la pestaña Vista, Celdas muestra 1, 2 o 3 celdas en cada dirección, y Llenar la vista muestra un cristal macroscópico alrededor de una celda, trazada en el centro: la red llega hasta los bordes de la vista, y el número de celdas deja de contar; al alejar el zoom sobre una estructura grande, Atenuar con la distancia funde los átomos lejanos con el fondo.
La simetría y los grupos puntuales
Lo que dice la teoría
Una operación de simetría es un movimiento que deja el objeto invariante: una rotación, un espejo, una inversión respecto a un punto, o una combinación. El conjunto de las operaciones de un objeto forma un grupo: encadenar dos simetrías da otra simetría, y cada una se puede deshacer.
La periodicidad impone una restricción fuerte, la restricción cristalográfica: una red solo puede tener ejes de rotación de orden 1, 2, 3, 4 o 6. La razón es sencilla. Expresada en la base de la red, una rotación que lleva la red sobre sí misma tiene coeficientes enteros; su traza también es, por tanto, entera. Ahora bien, la traza de una rotación de ángulo 2π/n vale 1 + 2 cos(2π/n), que solo es entera para n = 1, 2, 3, 4 o 6. No hay cristales de orden 5, ni embaldosados de pentágonos regulares.
Las rotaciones, espejos e inversiones que dejan fijo un punto forman el grupo puntual. Describe el cristal visto de lejos, sin ver sus átomos: la forma de sus caras y la anisotropía de sus propiedades. Con la restricción, solo hay 32, repartidos en 7 sistemas cristalinos, del triclínico al cúbico. Según el principio de Neumann, toda propiedad física de un cristal tiene al menos la simetría de su grupo puntual. Un cristal cúbico es por tanto ópticamente isótropo, y la piezoelectricidad exige la ausencia de centro de simetría.
Un grupo puntual se dibuja en proyección estereográfica. Se rodea el cristal con una esfera, se marca dónde la atraviesan sus ejes y sus espejos, y luego se proyecta sobre el plano ecuatorial. Una dirección cualquiera aparece allí con todas sus copias: 48 para el grupo cúbico m-3m, otras tantas orientaciones equivalentes.
Las fórmulas
La restricción cristalográfica: en una base de la red, la rotación es una matriz de enteros, y por tanto también lo es su traza.
En Laue
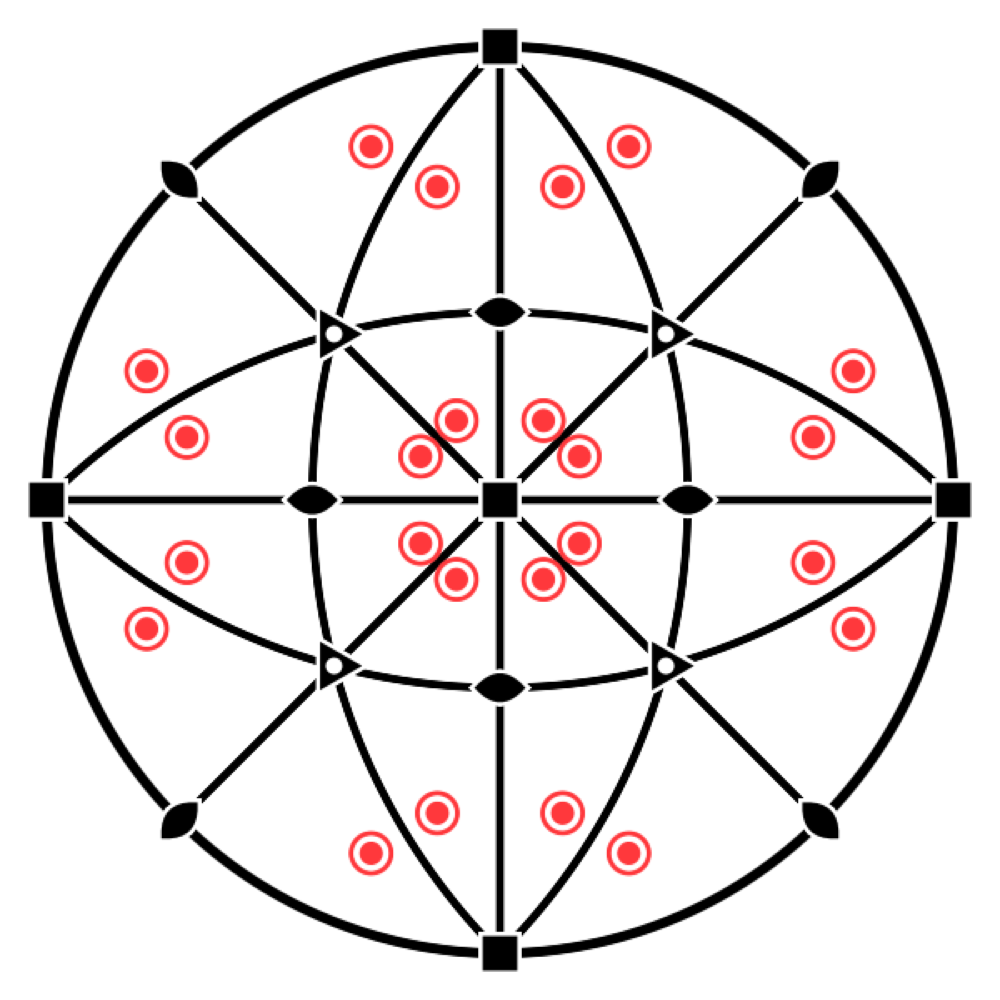
En el taller Cristal, el interruptor Estereograma coloca bajo la vista el del grupo puntual, con sus elementos y las posiciones equivalentes. Cuando se elige un sitio, el estereograma muestra su propia simetría, la simetría de sitio. Es la manera más rápida de ver por qué un átomo del diamante tiene simetría -43m y no m-3m: le falta el centro de inversión.
Los grupos espaciales
Lo que dice la teoría
El grupo espacial reúne la red y el grupo puntual, y describe la simetría completa de la disposición atómica. Añade operaciones que no tienen equivalente puntual, porque combinan una rotación o un espejo con una fracción de traslación:
- un eje helicoidal nₖ gira 360°/n y luego avanza k/n del periodo, como una escalera de caracol (2₁, 3₁, 4₂, 6₅…);
- un plano de deslizamiento refleja y luego desplaza media traslación, como las pisadas en la nieve (a, b, c, n, d, e).
Cada operación se escribe {R | t}: una parte lineal R seguida de una traslación t (notación de Seitz). Hay 230 grupos espaciales. El símbolo de Hermann-Mauguin los nombra así: primero la letra de la red (P, I, F…), luego los elementos de simetría según las direcciones principales. Así, Fm-3m es el grupo de la sal gema, y P2₁/c el de numerosas moléculas. Según la elección de los ejes y del origen, un mismo grupo se escribe de varias maneras: las Tables enumeran 530 «ajustes», y el símbolo de Hall describe cada uno sin ambigüedad.
Las fórmulas
Una operación en notación de Seitz:
Un eje 4₂ a lo largo de c, por ejemplo: un cuarto de vuelta, y luego medio paso a lo largo del eje.
En Laue
El campo del grupo admite un número (227), un símbolo de Hermann-Mauguin abreviado o completo (Fd-3m, P2_1/c), un ajuste (227:1) o un símbolo de Hall (Hall: -P 2ybc). Se reconocen los 530 ajustes de las Tables, y la lista junto al campo los ofrece todos.
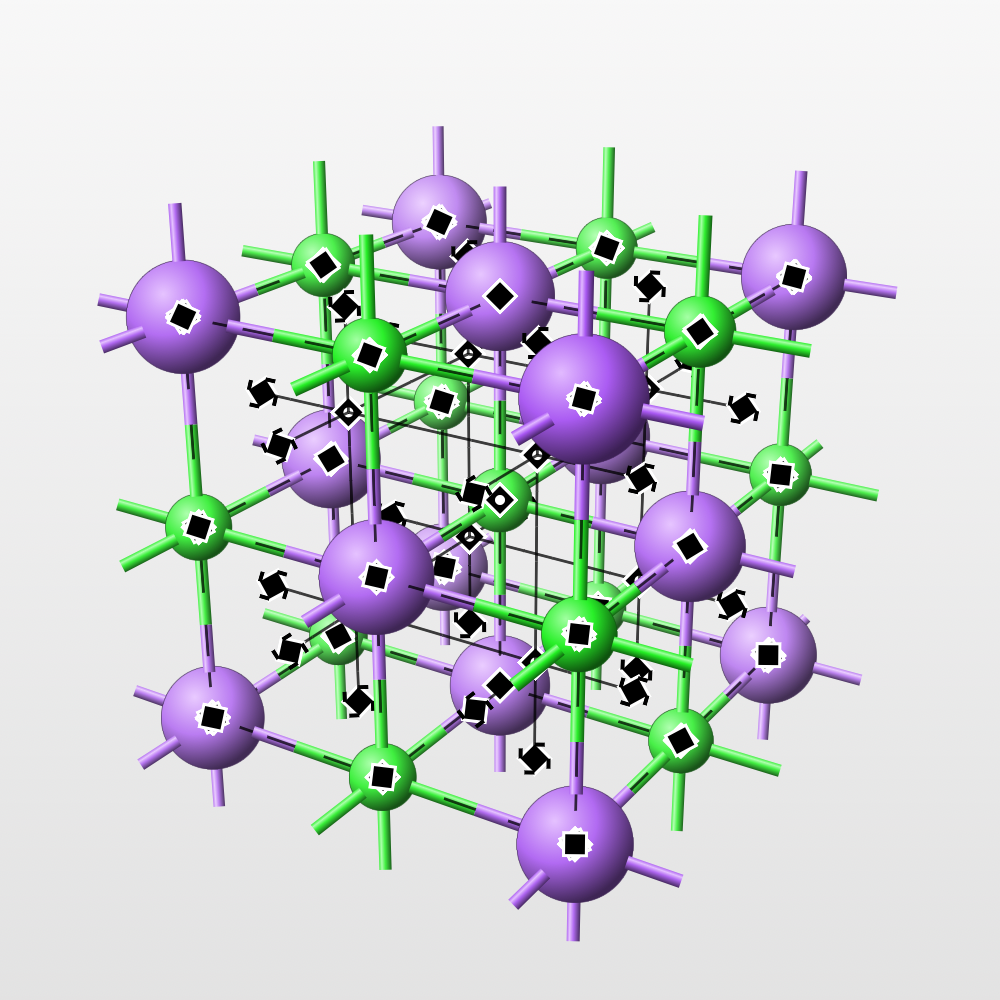
Los elementos de simetría se dibujan en la vista 3D con los símbolos de las Tables: ejes de rotación y helicoidales, ejes de rotoinversión, planos especulares y de deslizamiento, centros de inversión. Se elige cuáles mostrar en Elementos de simetría. Como una celda cúbica cuenta con decenas de ejes, la línea Órdenes permite mostrar un solo orden a la vez (2, 3, 4 o 6). Los elementos quedan ocultos tras los átomos como todo lo demás.
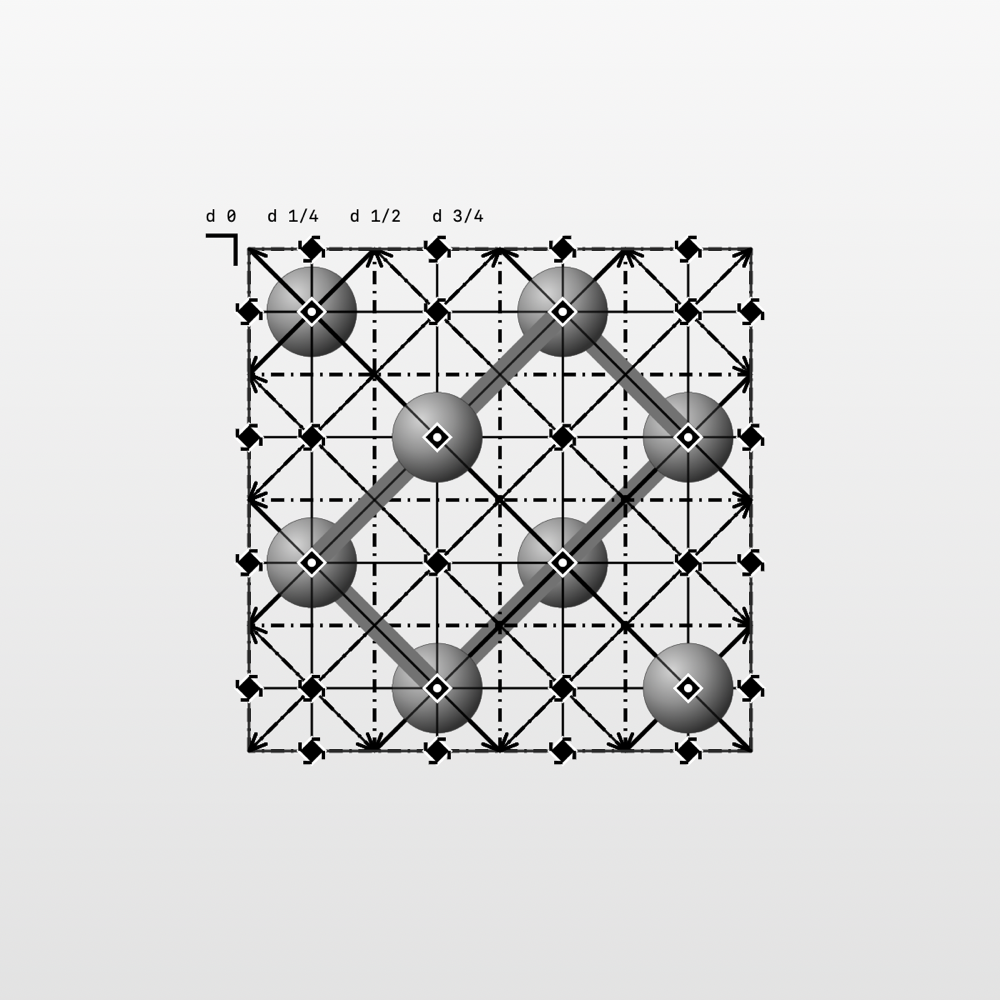
Mirar a lo largo de orienta la vista hacia una dirección de la red o hacia un elemento de simetría. La Proyección de las Tables reproduce los diagramas del Volumen A de las International Tables, con la altura de los planos. Arrastre para girar, pellizque para hacer zoom, y elija entre la vista ortográfica y la perspectiva.
Los símbolos de las Tables
Lo que dicen las Tables
Los diagramas del volumen A de las International Tables representan cada elemento de simetría con un símbolo gráfico (sección 1.4 de la edición de 2006, capítulo 2.1 de la de 2016: son los mismos). Laue dibuja estos símbolos en la vista 3D, la proyección de las Tables, los estereogramas y los teselados; las figuras de estas tablas salen de la misma biblioteca que la app. La notación es la de las Tables, con los elementos parciales entre paréntesis; la traslación intrínseca se da como fracción de la traslación más corta de la red a lo largo del eje o del deslizamiento.
Ejes perpendiculares al dibujo, puntos de simetría
| Símbolo | Elemento | Notación | Traslación intrínseca |
|---|---|---|---|
 | Eje de rotación de orden 2; punto de orden 2 en el plano | 2 | — |
 | Eje helicoidal 2₁ | 2₁ | |
 | Eje de rotación de orden 3; punto de orden 3 en el plano | 3 | — |
 | Eje helicoidal 3₁ | 3₁ | |
 | Eje helicoidal 3₂ | 3₂ | |
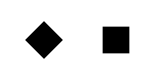 | Eje de rotación de orden 4; punto de orden 4 en el plano | 4 (2) | — |
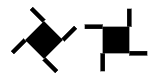 | Eje helicoidal 4₁ | 4₁ (2₁) | |
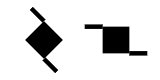 | Eje helicoidal 4₂ | 4₂ (2) | |
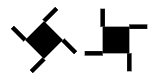 | Eje helicoidal 4₃ | 4₃ (2₁) | |
 | Eje de rotación de orden 6; punto de orden 6 en el plano | 6 (3, 2) | — |
 | Eje helicoidal 6₁ | 6₁ (3₁, 2₁) | |
 | Eje helicoidal 6₂ | 6₂ (3₂, 2) | |
 | Eje helicoidal 6₃ | 6₃ (3, 2₁) | |
 | Eje helicoidal 6₄ | 6₄ (3₁, 2) | |
 | Eje helicoidal 6₅ | 6₅ (3₂, 2₁) | |
 | Centro de inversión | — | |
 | Eje de rotoinversión 3̄ | (3, ) | — |
 | Eje de rotoinversión 4̄ | (2) | — |
 | Eje de rotoinversión 6̄ | — | |
 | Eje de orden 2 con un centro de inversión | 2/m () | — |
 | Eje helicoidal 2₁ con un centro de inversión | 2₁/m () | |
 | Eje de orden 4 con un centro de inversión | 4/m (, 2, ) | — |
 | Eje helicoidal 4₂ con un centro de inversión | 4₂/m (, 2, ) | |
 | Eje de orden 6 con un centro de inversión | 6/m (, , 3, 2, ) | — |
 | Eje helicoidal 6₃ con un centro de inversión | 6₃/m (, , 3, 2₁, ) |
Las colas de un eje helicoidal prolongan sus lados. Un eje nₖ lleva n/mcd(n, k): 4₂ tiene dos, 6₂ y 6₄ tres, 6₃ dos, a imagen de los elementos parciales 2, 3₂, 3₁ y 2₁ que contienen. Su sentido se invierte entre ejes enantiomorfos: 3₁ y 3₂, 4₁ y 4₃, 6₁ y 6₅, 6₂ y 6₄. El símbolo de un eje de orden 4 se traza en rombo o con los lados paralelos a las aristas de la celda. Un centro de inversión situado sobre el eje da el símbolo n/m, marcado con un punto blanco; sobre un eje 4₂ o 6₃, los puntos 4̄ y 6̄ no se marcan.
Ejes de orden 2 tendidos en el dibujo
| Símbolo | Elemento | Notación | Traslación intrínseca |
|---|---|---|---|
 | Eje de rotación de orden 2 | 2 | — |
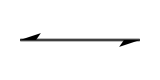 | Eje helicoidal 2₁ | 2₁ |
Planos perpendiculares al dibujo, líneas de simetría
| Símbolo | Elemento | Notación | Traslación intrínseca |
|---|---|---|---|
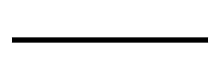 | Plano de reflexión; línea de reflexión en el plano | m | — |
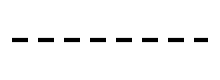 | Plano de deslizamiento «axial», deslizamiento en el dibujo; línea de deslizamiento en el plano | a, b o c; g | de una traslación a lo largo de la línea |
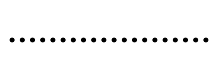 | Plano de deslizamiento «axial», deslizamiento hacia el observador | a, b o c | de una traslación perpendicular al dibujo |
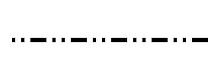 | Plano de deslizamiento «doble» (celdas centradas) | e | dos deslizamientos: a lo largo de la línea y perpendicularmente al dibujo |
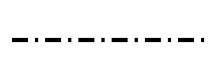 | Plano de deslizamiento «diagonal» | n | un deslizamiento de dos componentes, a lo largo de la línea y perpendicularmente |
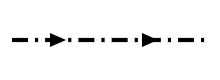 | Plano de deslizamiento «diamante» (par de planos, celdas centradas) | d | a lo largo de la línea y perpendicularmente; la flecha muestra el sentido en el dibujo para el que la componente perpendicular es positiva |
Para a, b, c y n, el trazo depende de la dirección del deslizamiento respecto al dibujo, no de la letra: la misma línea punteada es un plano c en una descripción y un plano n en otra (R3̄c en ejes hexagonales o romboédricos).
Planos paralelos al dibujo
| Símbolo | Elemento | Notación | Traslación intrínseca |
|---|---|---|---|
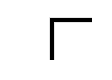 | Plano de reflexión | m | — |
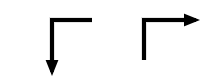 | Plano de deslizamiento «axial» | a, b o c | de una traslación en el sentido de la flecha |
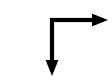 | Plano de deslizamiento «doble» (celdas centradas) | e | en el sentido de una u otra flecha |
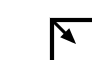 | Plano de deslizamiento «diagonal» | n | en el sentido de la flecha |
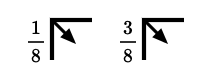 | Plano de deslizamiento «diamante» (par de planos, celdas centradas) | d | en el sentido de la flecha, es decir, la cuarta parte de una diagonal de la celda centrada en las caras |
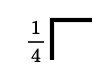 | Un plano de reflexión a las cotas y | m | — |
Estos símbolos se colocan arriba a la izquierda del diagrama, con sus brazos a lo largo de las aristas de la celda. Una fracción h designa el par de planos a las cotas h y h + ½; sin fracción, los planos están a las cotas 0 y ½.
En Laue
La Proyección de las Tables mira la celda desde el lado hacia el que apunta la dirección elegida, como los diagramas: a lo largo de c, a baja y b va hacia la derecha, y un eje helicoidal gira en el sentido de las Tables. Deje el puntero un instante sobre un elemento: un globo lo nombra y da su dirección, su posición () y su traslación intrínseca; si varios elementos se superponen, los enumera todos.
Las posiciones de Wyckoff
Lo que dice la teoría
Un átomo colocado en cualquier lugar de la celda es copiado por todas las operaciones del grupo: es su órbita. Pero si se coloca sobre un elemento de simetría (un espejo, un eje, un centro), algunas operaciones lo dejan en su sitio. Sus copias coinciden entonces de dos en dos, de tres en tres, y tiene menos. Las operaciones que lo dejan en su sitio forman su simetría de sitio.
Las posiciones de Wyckoff clasifican los puntos de la celda según esta simetría local. Cada una tiene una letra (a, b, c…, de las más simétricas a las menos simétricas), una multiplicidad (el número de copias en la celda convencional) y una simetría de sitio. La multiplicidad multiplicada por el orden de la simetría de sitio es la misma para todas las posiciones de un grupo. Cuantas menos copias, más simetría.
Es el lenguaje de las descripciones de estructura: «Na en 4a, Cl en 4b» basta para describir la sal gema, porque el grupo Fm-3m hace el resto. Una posición general tiene tres coordenadas libres; una posición especial tiene menos, o ninguna, y sus coordenadas quedan entonces fijadas por la simetría.
Las fórmulas
Para una posición de multiplicidad y simetría de sitio , en un grupo de grupo puntual y de celda con nudos (1 para P, 2 para I y C, 4 para F):
Para la sal gema, en : Na en 4a, ; una posición general 192l, .
En Laue
Añadir un sitio crea un átomo, nombrado según su elemento (Ca1, O1), un nombre que se puede cambiar; se eligen su elemento y sus coordenadas, con el control deslizante o escribiendo su valor en el campo al final de cada control deslizante. Las coordenadas se escriben de forma exacta, por ejemplo 1/3 o 0.4697, y Laue las conserva exactas. El inspector del sitio da su posición de Wyckoff (8a, 24d…), su multiplicidad y su simetría de sitio orientada. Colocar en una posición de Wyckoff propone las posiciones del grupo. Con la herramienta de desplazamiento, se arrastra un átomo en la vista 3D: se ajusta a las posiciones especiales que atraviesa, y Quedarse en lo mantiene en su posición mientras se desliza a lo largo de ella. Todas sus copias lo siguen. Se señalan dos átomos más cercanos que cualquier enlace: lo más frecuente es una coordenada que se quedó en su valor inicial, o una arista de la celda que no se ajustó (la c de un grupo hexagonal que quedó igual a a).
Los átomos y la composición
Lo que dice la teoría
El motivo está hecho de átomos, y cada elemento químico tiene sus características. Su número atómico Z (el número de protones) lo identifica; su masa atómica da el peso de la celda. Su configuración electrónica y su electronegatividad dicen cómo se enlaza. Su radio covalente da la distancia típica de sus enlaces, y sus estados de oxidación las cargas que adopta en un compuesto iónico.
Contando los átomos de la celda se obtiene la fórmula del cristal y el número Z de unidades fórmula por celda: cuatro NaCl en la celda de la sal gema. La masa de la celda dividida por su volumen da la densidad, una comprobación sencilla y valiosa de una estructura: una densidad calculada lejos de la densidad medida señala un error.
Las fórmulas
La densidad, con unidades de masa molar en una celda de volumen (: número de Avogadro):
Para la sal gema ( = 5,640 Å):
En Laue
En el inspector de un sitio, el botón de cuadrícula junto al campo Elemento abre la tabla periódica: los 103 elementos en su color habitual. Al pasar el puntero se muestra la ficha de un elemento (número y masa atómicos, configuración electrónica, electronegatividad, radio covalente, estados de oxidación), y un clic lo elige. También se puede escribir el símbolo; un símbolo desconocido se señala.
La sección Composición de la pestaña Construcción da la fórmula, Z, la masa molar y la densidad. En la vista 3D, el tamaño de los átomos y los enlaces siguen los radios covalentes. Los enlaces que salen de las celdas están ocultos; desmarque Ocultar los enlaces que salen de las celdas para verlos y leer la coordinación completa de cada átomo. Dos iones del mismo signo nunca se enlazan.
Un sitio puede estar compartido: en una aleación o una solución sólida, varios elementos ocupan al azar las mismas posiciones, cada uno con su fracción — en el ejemplo Al₀.₃Ga₀.₇As, un 70 % de galio y un 30 % de aluminio en el sitio del catión. En el inspector del sitio, Compartir este sitio con otro elemento añade un elemento y su fracción; con dos elementos, cambiar una cambia la otra, y unas fracciones cuya suma queda por debajo de 1 dejan vacía una parte de los sitios (vacantes). La fórmula, la densidad y los diagramas de difracción lo tienen en cuenta, la importación y la exportación CIF leen y escriben las ocupaciones, y la vista 3D dibuja estos átomos con un color y un tamaño medios.
Poliedros de coordinación, en los ajustes de visualización, rodea cada átomo central con el poliedro de sus vecinos, con caras translúcidas de su color: los tetraedros SiO₄ del cuarzo, los octaedros TiO₆ de la perovskita y del rutilo, los cubos CaF₈ de la fluorita. El poliedro sigue a sus vecinos fuera de la celda, y los enlaces que contiene desaparecen. Por defecto, los centros son los átomos rodeados de cuatro a ocho vecinos más electronegativos que ellos; el menú Centros elige otros.
La herramienta Medir (la regla, junto a Girar y Mover átomos) mide entre los átomos de la vista 3D. Haz clic en dos átomos para su distancia, tres para el ángulo en el segundo, cuatro para la torsión, con el signo de la IUPAC. A partir de tres átomos, el panel Medidas da también su plano medio, con sus índices (hkl) cuando los átomos están realmente en él, y la desviación de cada uno. Un solo átomo da sus vecinos más cercanos y sus distancias. Los átomos elegidos se numeran y se unen en la vista; un nuevo clic en un átomo lo quita, un clic en el fondo lo borra todo, y Copiar da las medidas como texto, para una hoja de cálculo.
La sección Sumas de valencias de enlace de la pestaña Construcción comprueba de un vistazo una estructura iónica. Cada enlace entre un catión y un anión lleva una valencia, exp((R₀ − R)/b), y los enlaces de un ion suman su estado de oxidación: 2,97 para el aluminio del corindón, 0,98 para el sodio de la sal gema. R₀ y b son los publicados para el par, y la sección cita los artículos: para los óxidos, Gagné y Hawthorne (2015) cuando su comparación sobre miles de estructuras los encuentra mejores, si no Brown y Altermatt (1985) u otro artículo; a falta de ellos, una estimación a partir de los dos elementos (O'Keeffe y Brese 1991). Una suma que se aleja más de 0,25 del estado de oxidación aparece en naranja: un enlace demasiado largo o corto, un átomo mal colocado, un elemento equivocado. El Índice de inestabilidad global resume la celda: por debajo de 0,1 la estructura no tiene tensión; por encima de 0,2 rara vez es estable.
Los archivos de estructura
Lo que dice la teoría
Las estructuras publicadas se intercambian en unos pocos formatos. El CIF (Crystallographic Information File) es la norma de la Unión Internacional de Cristalografía y de las bases de datos. SHELX (.res, .ins) es el formato de los programas de refinamiento de monocristal, y POSCAR el del código de cálculo VASP, que da todos los átomos sin su grupo. Un archivo redondea las coordenadas (0.666667 en lugar de 2/3) y no siempre indica el grupo de la misma manera: leerlo correctamente exige recuperar la simetría.
En Laue
El menú Estructura lee un CIF, un archivo SHELX o un POSCAR. En un CIF, el grupo se reconoce por sus operaciones de simetría, si no por su símbolo de Hall, si no por su símbolo de Hermann-Mauguin. Las coordenadas redondeadas recuperan su valor exacto, y los átomos se sitúan en sus posiciones especiales. Un POSCAR recupera su simetría. El mismo menú escribe la estructura en CIF, SHELX, POSCAR, XYZ extendido o PDB, y su red en CGD, que leen Systre y la base RCSR para dar nombre a una topología (dia, pcu…).
En la pestaña Construcción, la sección Supercelda y lámina rehace el cristal en P1, cada átomo un sitio propio: para ponerle un defecto, una sustitución o desorden, o para exportarlo a un código de cálculo. Una supercelda repite la celda n₁ × n₂ × n₃ veces. Una lámina corta el cristal paralelamente al plano (hkl): se elige el número de capas, un período del plano cada una, y el vacío encima; a y b están en el plano y c le es perpendicular, como esperan los cálculos de superficie. Deshacer devuelve el cristal de partida.
Los teselados: los 17 grupos planos
Lo que dice la teoría
Un papel pintado, un suelo de baldosas, una tela estampada: todos repiten un motivo en dos direcciones del plano. Son cristales de dos dimensiones, y se les aplica la misma teoría, en más sencillo. El motivo se puede girar, reflejar en un espejo, desplazar, o combinar estos gestos, y la restricción cristalográfica solo autoriza las rotaciones de orden 2, 3, 4 y 6. El resultado son exactamente diecisiete grupos planos, demostrados en el siglo XIX y presentes todos, según se dice, en las decoraciones de la Alhambra.
Cada grupo tiene su dominio fundamental: la parte más pequeña del plano a partir de la cual las operaciones reconstruyen todo el motivo. Dibujar en este dominio es dibujar todo el teselado. Los grupos se nombran de dos maneras. El símbolo internacional, como p4mm, indica la red y luego los elementos según las direcciones. La notación orbifold de Conway, como *442, cuenta los centros de rotación y los espejos a partir de la topología del dominio.
Dos ideas enriquecen el panorama. Los grupos bicolores (46 en el plano) hacen cambiar el color de una copia bajo ciertas operaciones, como en los grabados de Escher en los que un pez blanco se vuelve negro. Los subgrupos retiran operaciones: de p4mm a p4, las copias especulares desaparecen y el motivo deja de reflejarse.
En Laue: paso a paso
- Elija una regla. En la parte superior del panel, el selector Teselado | Friso | Roseta elige entre los 17 grupos planos, los 7 frisos, motivos que solo se repiten en una dirección, como una cenefa, y las rosetas, que giran alrededor de un punto; el menú Grupo de debajo ofrece los grupos del tipo elegido. Para empezar, p4mm da un caleidoscopio cuadrado, p6m un caleidoscopio hexagonal, y p4 o p6 un rosetón que gira sin espejos.
- Dibuje en la zona gris. Es el «dominio fundamental», la parte más pequeña del motivo: todo lo que trace en ella se copia en todas partes. La herramienta Dibujar traza a mano alzada, en el color elegido.
- Coloque motivos. La herramienta Motivo coloca una forma (círculo, triángulo, cuadrado, rombo, pentágono, hexágono, estrella, flecha), una letra, un símbolo, un emoji o su propia imagen. El panel Aspecto ajusta su tamaño y su rotación. Cerca de un centro de rotación o de un espejo, el motivo se ajusta a él, y sus copias se unen en un rosetón.
- Elija los colores. Cada trazo y cada motivo tienen su color, y el color de fondo también se ajusta. Dos colores elige uno de los 46 grupos bicolores: las copias cambian de color bajo las operaciones dibujadas en rojo.
- Mire el resultado a solas. Solo el patrón oculta la celda, la red y los símbolos: solo queda el motivo.
- Imprima o exporte. Como imagen para la pantalla, en PDF para el papel, o para tela y papel pintado con una repetición sin costuras (véase Imprimir y tejer).
Cambiar de regla no cambia su dibujo: simplemente se repite de otra manera. El mismo trazo a mano alzada da un rosetón, un caleidoscopio o un motivo salpicado según el grupo elegido.
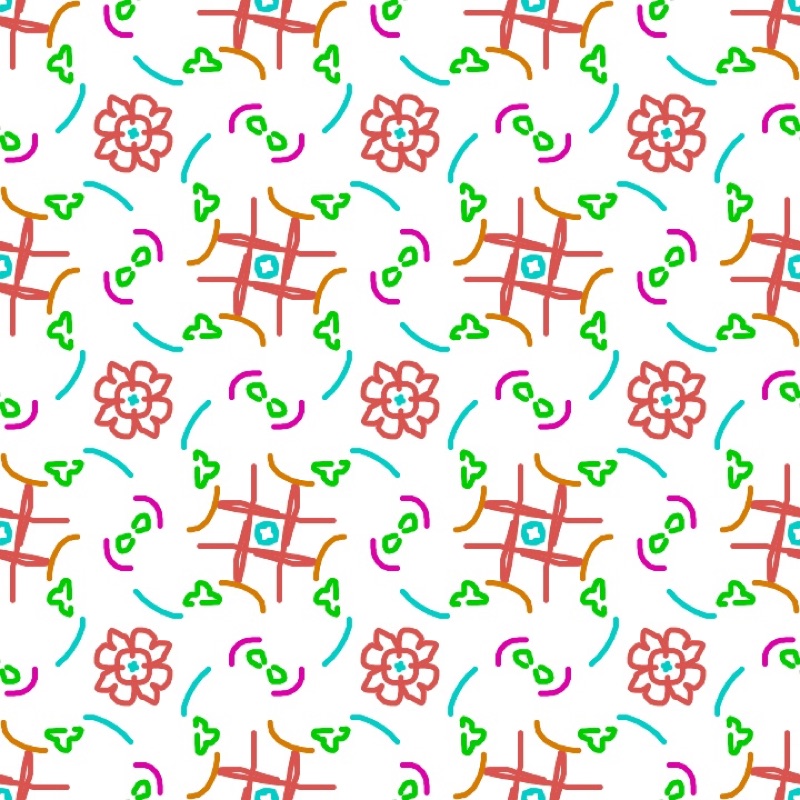
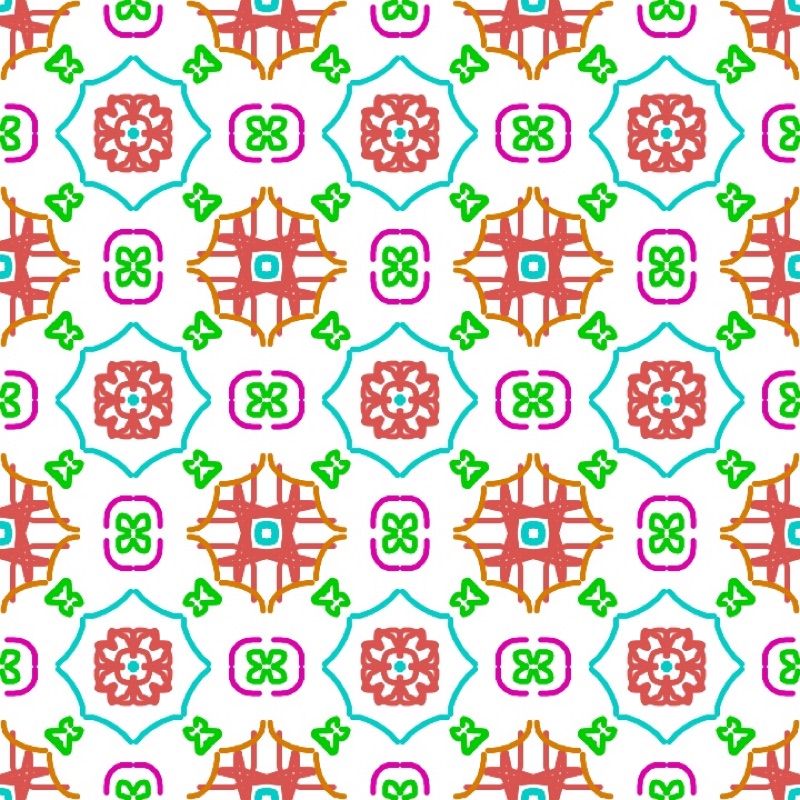
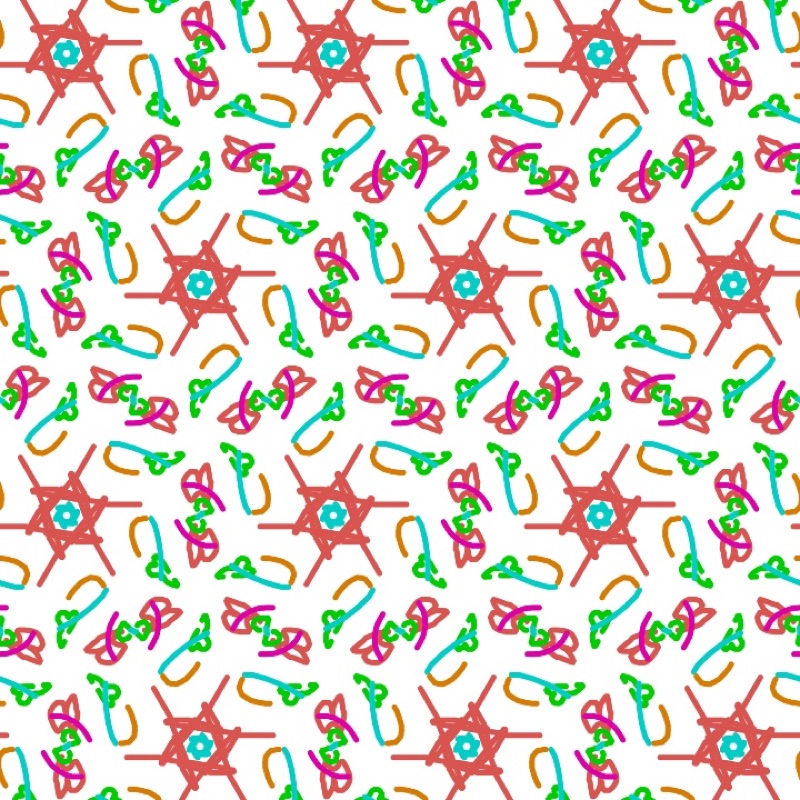
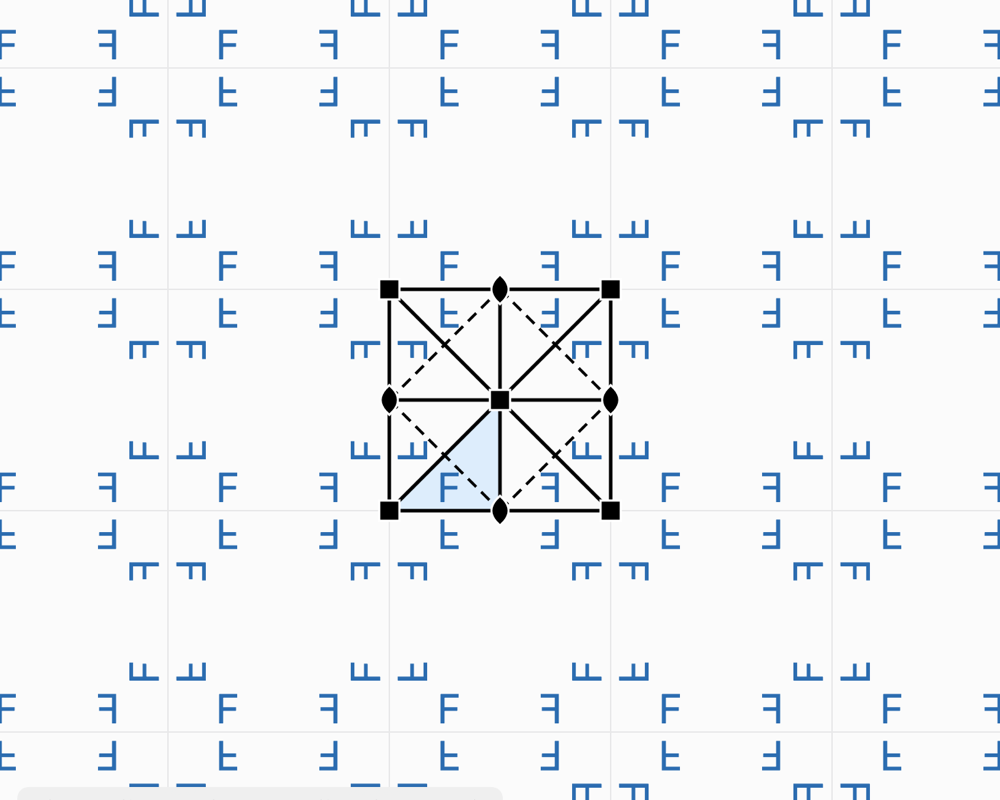
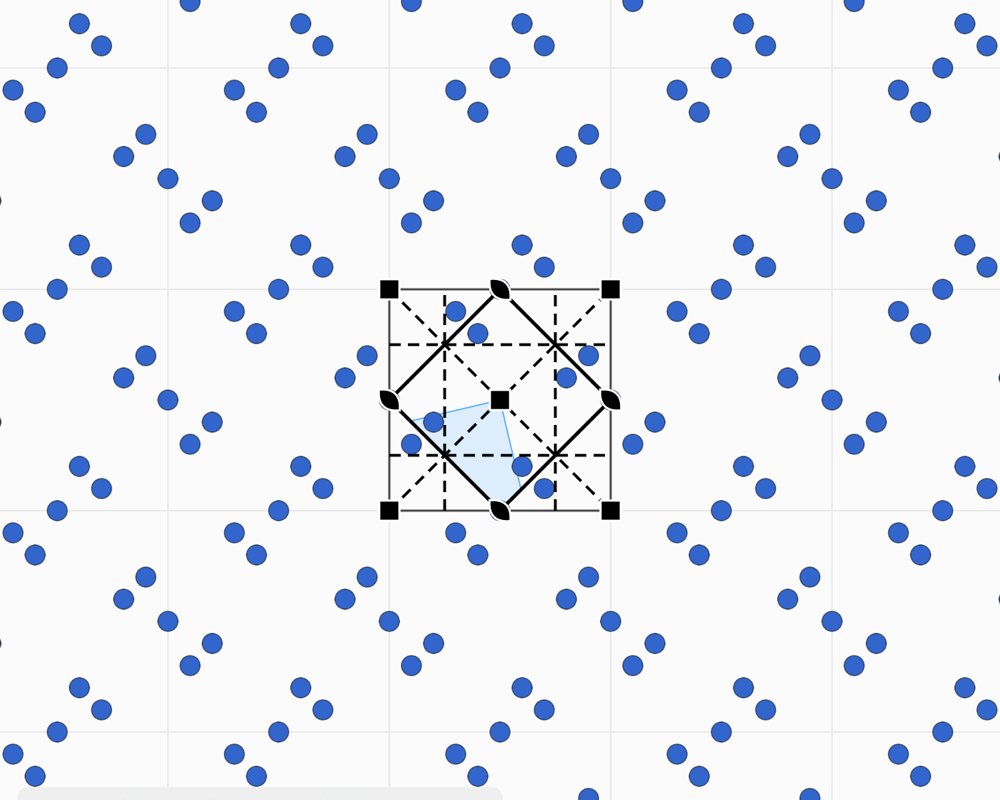
Las herramientas son cuatro. Seleccionar mueve un motivo o un trazo con todas sus copias, Motivo coloca un motivo, Dibujar traza a mano alzada y Borrar borra lo que se toca. Un motivo asimétrico, como la letra F, muestra lo que hace cada operación: girado por las rotaciones, volteado por los espejos. En una posición especial, las copias se superponen, y un motivo menos simétrico que su sitio permite verlo. El panel lateral enumera las operaciones del grupo y propone sus subgrupos y supergrupos de la misma celda. En Visualización, la Extensión muestra el Plano entero (por defecto) o una Porción de columnas × filas de celdas, de 1 × 1 a 12 × 12, encuadrada y recortada en el borde de las celdas: útil para mostrar una celda sola, o un bloque de 2 × 2 en la pizarra.
Descubrir la regla de un embaldosado. Coloque la fotografía de un suelo, de una tela o de un estampado bajo el motivo. Ajuste su posición, su tamaño, su rotación y su opacidad, y haga coincidir la celda con la repetición de la foto. Pruebe después los grupos, hasta que los símbolos caigan sobre los centros y los espejos del modelo. Los ejercicios de identificación del tutor entrenan la vista.
Los frisos: los 7 grupos de una banda
Lo que dice la teoría
Un friso, una cenefa, un bordado o una hilera de baldosas solo se repiten en una dirección. Las simetrías posibles de una banda son menos numerosas: solo siete grupos. Conway les dio nombres que se recuerdan caminando, según las huellas que se dejarían: el salto, el paso, el paso lateral, el salto con giro… El friso p11g, por ejemplo, es la huella de los pasos en la nieve, un deslizamiento a lo largo de la banda.
En Laue
El selector Teselado | Friso | Roseta pasa a los frisos; el menú Grupo ofrece entonces los siete, con su símbolo, su orbifold y su nombre de Conway. La banda se dibuja con una altura igual al parámetro b de la celda. Todas las herramientas del teselado se aplican a ella.
Los mandalas y las rosetas
Lo que dice la teoría
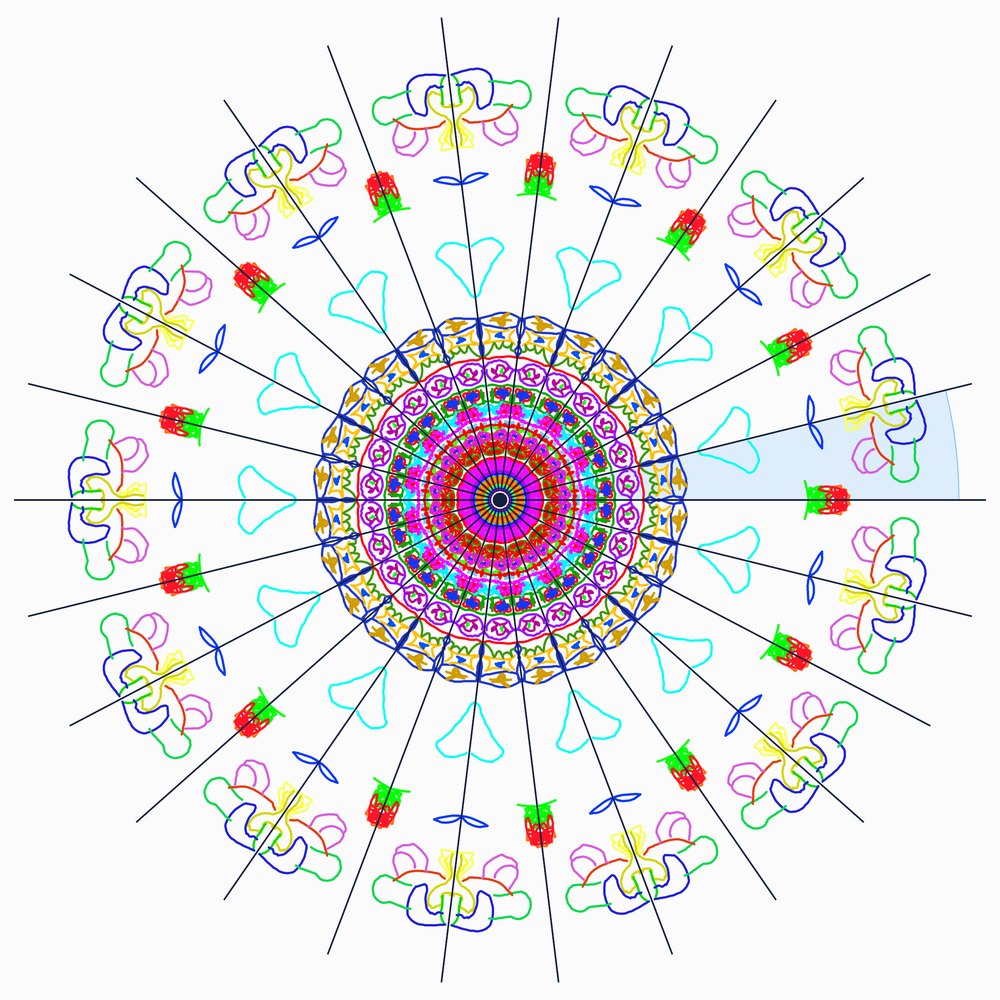
Un rosetón, una vidriera, una flor o un mandala no se repiten por todo el plano: su motivo gira alrededor de un punto. Leonardo da Vinci ya había observado que una figura finita solo tiene dos tipos de simetría:
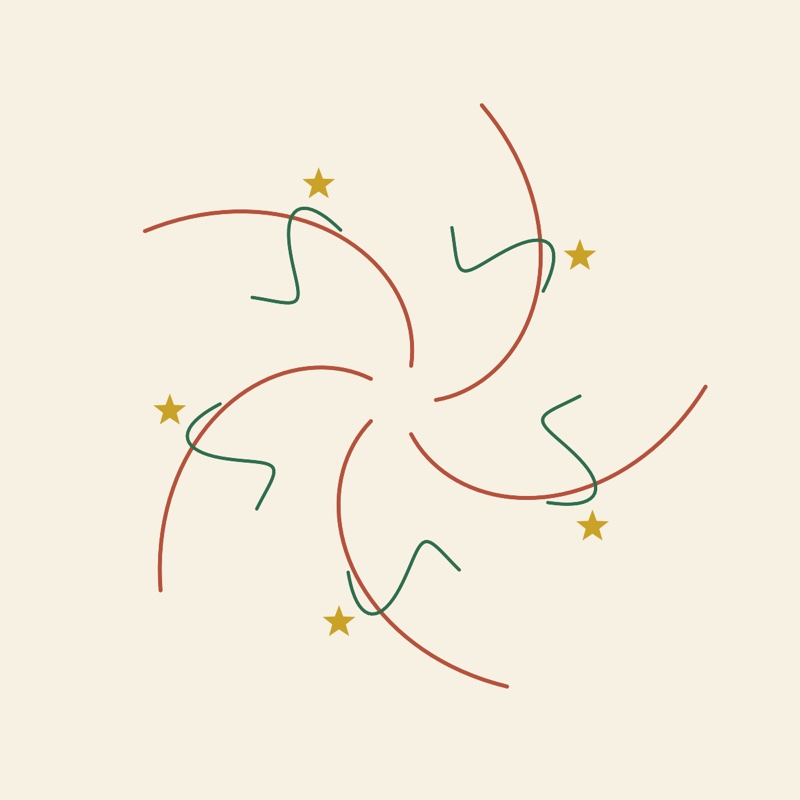
- Cₙ: solo n rotaciones. Los brazos giran todos en el mismo sentido, como un molinillo.
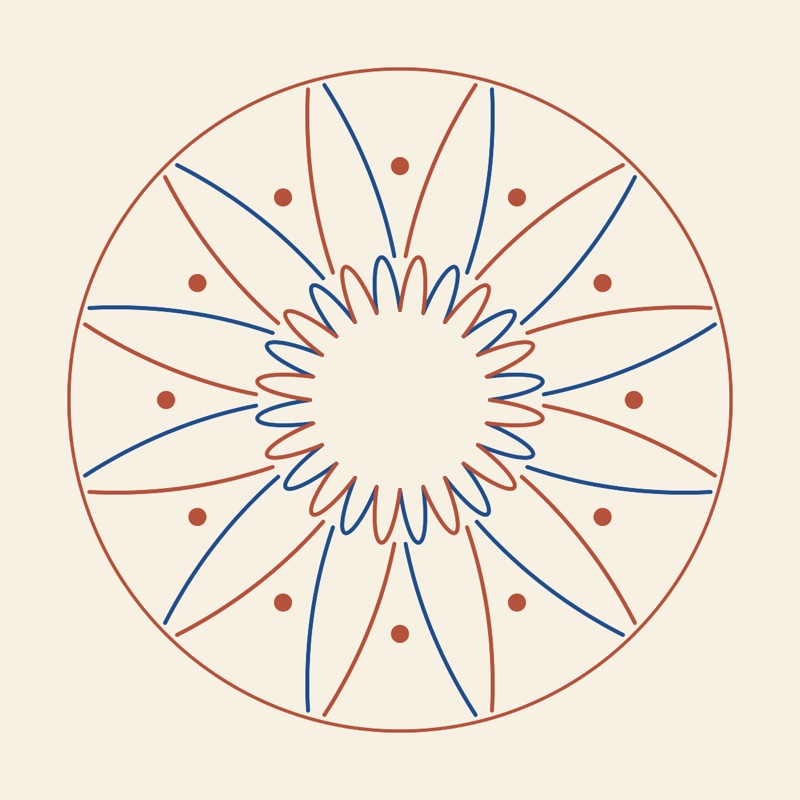
- Dₙ: n rotaciones y n espejos que pasan por el centro, como una estrella o el rosetón de una catedral.
A diferencia de los teselados, se permite cualquier orden: 5, 8, 12 o 13. Es la restricción cristalográfica vista al revés. Una figura aislada puede tener simetría de orden 5; un teselado periódico, nunca. Los cuasicristales de Penrose, por su parte, tienen en su centro rosetas de orden 5 o 10.
En Laue
El selector Teselado | Friso | Roseta («Mandala» cuando el uso es Diseño) abre el taller. El contador Orden elige n, de 1 a 24, y el interruptor Espejos pasa de Cₙ a Dₙ. Dibuje o coloque un motivo en el sector sombreado, el dominio fundamental: cada trazo se copia alrededor del centro. Un motivo colocado sobre un espejo o en el centro se ajusta a él y tiene menos copias, como indica la lista de motivos (simetría de sitio y número de copias). Zoom, o el pellizco, amplía la figura para dibujar los detalles. Los espejos guían la mano; Elementos de simetría los oculta. Dos colores alterna los sectores, y la imagen se exporta en PNG o en PDF vectorial. El grosor y el estilo de los trazos (continuo, discontinuo, punteado, polvo de arena con su radio de caída) se ajustan debajo de la lista de líneas, en los talleres Teselado y Roseta.
La difracción
Lo que dice la teoría
Las distancias entre átomos, del orden del ángstrom (10−10 m), son mil veces demasiado pequeñas para la luz visible. Por eso se ilumina el cristal con una onda de longitud comparable: rayos X, neutrones o electrones. Cada átomo devuelve un poco de la onda. Como el cristal es periódico, estas ondas solo se suman en ciertas direcciones, donde forman manchas nítidas, las reflexiones. En el resto, se anulan.
- La geometría da la celda. El cristal se ve como familias de planos paralelos, designadas por sus índices de Miller (h k l) y separadas una distancia d. Una familia refleja la onda cuando 2 d sen θ = n λ: es la ley de Bragg. Cada reflexión corresponde a un nudo de la red recíproca, a la distancia 1/d del origen. Medir las direcciones de las reflexiones es, por tanto, medir la red.
- Las intensidades dan los átomos. La intensidad de una reflexión depende de la posición y de la naturaleza de los átomos, a través del factor de estructura F. Cada átomo aporta una onda, desfasada según su posición; su suma hace la reflexión fuerte o débil.
- Las extinciones dan el grupo. Ciertas reflexiones son nulas sean cuales sean los átomos. Una red centrada extingue familias enteras; un eje helicoidal o un plano de deslizamiento extinguen otras. Estas ausencias sistemáticas revelan el tipo de red y una parte del grupo espacial.
- La clase de Laue. El diagrama de difracción es siempre centrosimétrico (ley de Friedel). Muestra por tanto el grupo puntual aumentado con un centro: su clase de Laue, una de las 11 del espacio o de las 6 del plano.
La medida da la intensidad de cada reflexión, pero no la fase de su onda. Y hacen falta ambas para llegar a la imagen de los átomos, mediante una síntesis de Fourier. Es el problema de las fases, en el corazón de la resolución de estructuras. La función de Patterson, que prescinde de las fases, muestra los vectores entre átomos en lugar de los propios átomos.
Las fórmulas
La red recíproca y la distancia entre planos:
La ley de Bragg, y su equivalente, la condición de Laue (esfera de Ewald, ):
El factor de estructura y la intensidad:
La densidad electrónica, y la función de Patterson, que prescinde de las fases :
En Laue
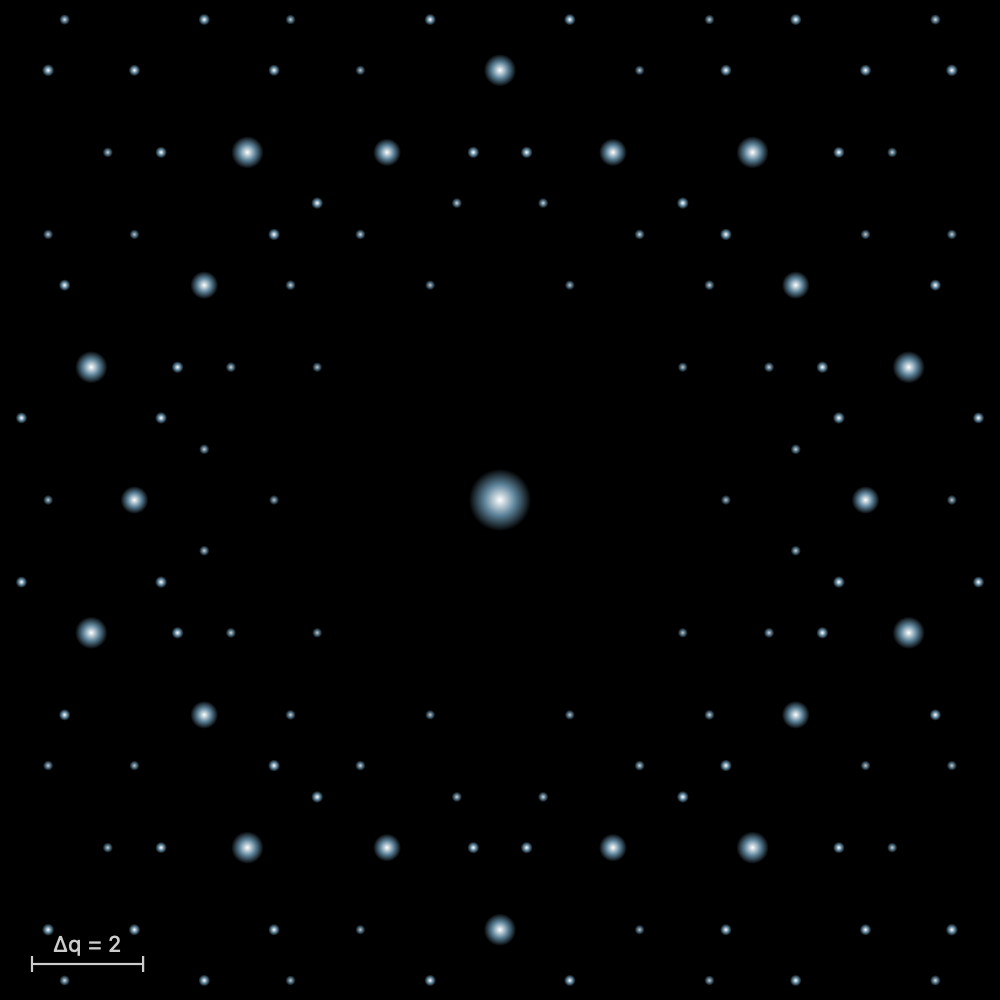
Cada taller del plano tiene su panel de difracción. Para un teselado: las reflexiones (h k), su intensidad |F|², las extinciones sistemáticas marcadas con un anillo y la clase de Laue. Para un cuasicristal: los picos de Bragg, o el mapa de intensidad completo en escala logarítmica.
El botón de ampliar abre el diagrama en grande. Se puede hacer zoom hasta ×64 (pellizcando, con los botones o con doble clic en el punto que se desea ampliar) y desplazarse arrastrando. Con cada zoom, la región visible se recalcula: aparecen picos más débiles, el mapa gana nitidez y, más allá de ×3, cada reflexión lleva sus índices. Brillo y Contraste hacen resaltar los picos débiles. El diagrama se exporta en PNG o en PDF vectorial, y las reflexiones en CSV.
La Síntesis de Fourier hace el camino inverso: reconstruye el motivo a partir de su difracción. Con las fases verdaderas, el motivo reaparece; con fases nulas o aleatorias, no. Es el problema de las fases, visible de un vistazo. El mapa de Patterson muestra los vectores entre motivos.
Los cuasicristales
Lo que dice la teoría
En 1982, Dan Shechtman observó una aleación de aluminio y manganeso que difractaba en picos nítidos, como un cristal, pero con una simetría de orden 10, prohibida por la restricción cristalográfica. No era un error: la materia puede estar ordenada sin ser periódica. Se habla de cuasicristales (premio Nobel de Química 2011). Los teselados de Penrose, descubiertos por los matemáticos en los años setenta, son su modelo en dos dimensiones: dos rombos que cubren el plano sin repetirse jamás.
El secreto es una dimensión oculta. Un cuasicristal es el corte de un cristal de dimensión superior, proyectado sobre nuestro espacio con un ángulo irracional. El teselado de Penrose procede así de una red de cinco dimensiones. Se conservan los puntos de esa red que caen cerca de un plano, dentro de una «ventana» del espacio perpendicular, y se proyectan. Como la red de partida es periódica, la difracción conserva picos nítidos; como la proyección es irracional, el resultado no se repite nunca.
La misma construcción se obtiene con las rejillas de De Bruijn, con una familia de rectas paralelas por dirección y una tesela por cruce, o, para Penrose, por inflación: cada tesela se divide en teselas más pequeñas, en la razón del número áureo. Desplazar el corte se llama un fasón: algunas teselas basculan aquí y allá, y el teselado sigue siendo válido. Las mismas ideas valen para conjuntos más singulares, como los puntos visibles de una red, aquellos que nada oculta desde el origen. Nunca son periódicos, tienen huecos de todos los tamaños y, sin embargo, su difracción está formada solo por picos nítidos.
Estos teselados tienen también una historia artística. Los girih, decoraciones de líneas entrelazadas de la arquitectura persa e islámica, se trazan sobre teselas ocultas. Los del santuario de Darb-i Imam, en Isfahán (1453), siguen casi exactamente un teselado de Penrose, cinco siglos antes de Penrose (Lu y Steinhardt, Science, 2007).
En Laue
El taller ofrece tres teselados: Penrose (orden 10), Ammann-Beenker (orden 8) y dodecagonal (orden 12), construidos con las rejillas o, para Penrose, por inflación (Construido por). Los controles deslizantes Fasón desplazan el corte. El Espacio perpendicular muestra dónde cae cada vértice: pase el puntero sobre un vértice para encontrarlo allí. El panel de difracción muestra los picos o el mapa de intensidad.
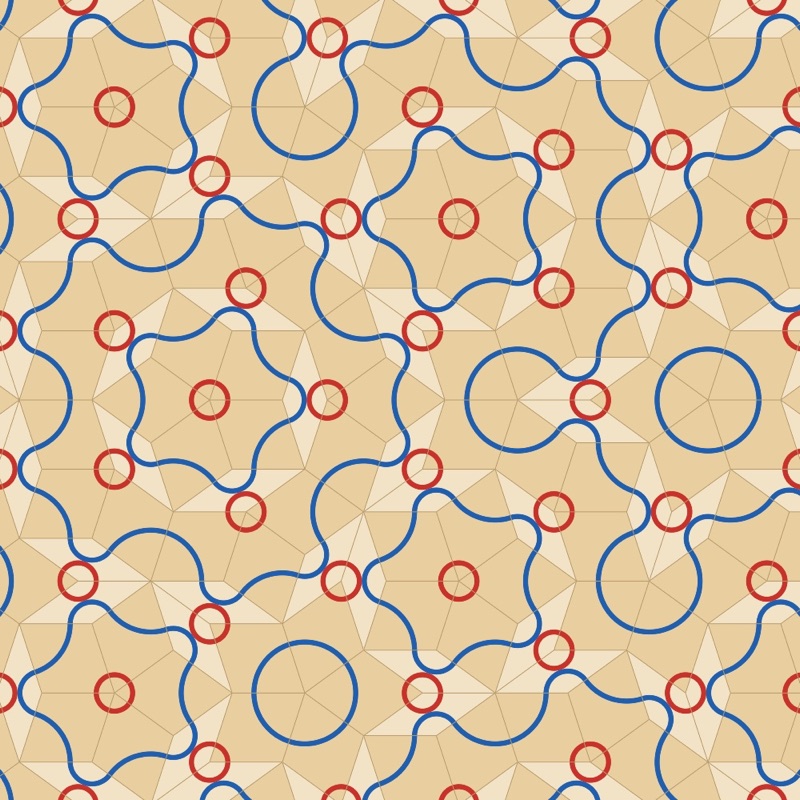
La sección Teselas da un color a cada tipo de tesela y ajusta las aristas (cero las oculta). El menú Decoración coloca líneas que continúan de una tesela a otra: los arcos de Penrose, que dibujan sus reglas de ensamblaje, arcos entre los puntos medios de las aristas, cintas que siguen las líneas de De Bruijn y lacerías girih a 36°, 54° o 72° de las aristas. Dibujar las teselas… abre una tesela en grande para que trace en ella sus propias líneas y coloque motivos. Todo lo que haga en ella se repite en cada tesela del mismo tipo, girado con ella, y un trazo que termina en uno de los puntos marcados de las aristas continúa en la tesela vecina.
El menú Motivo ofrece también los puntos visibles de la red cuadrada o triangular. Pase el puntero sobre un punto para ver su línea de visión y el punto que lo oculta. El parámetro k da los puntos k-libres, de los que los puntos visibles son el caso k = 1.
El diagrama de Laue
Lo que dice la teoría
En 1912, Max von Laue tuvo la idea de hacer pasar rayos X a través de un cristal. Walter Friedrich y Paul Knipping realizaron el experimento, con sulfato de cobre y luego con blenda. En la placa fotográfica aparecieron manchas dispuestas con regularidad. El experimento probaba dos cosas a la vez: los rayos X son ondas, y un cristal es una red de átomos. Laue recibió el premio Nobel de Física en 1914.
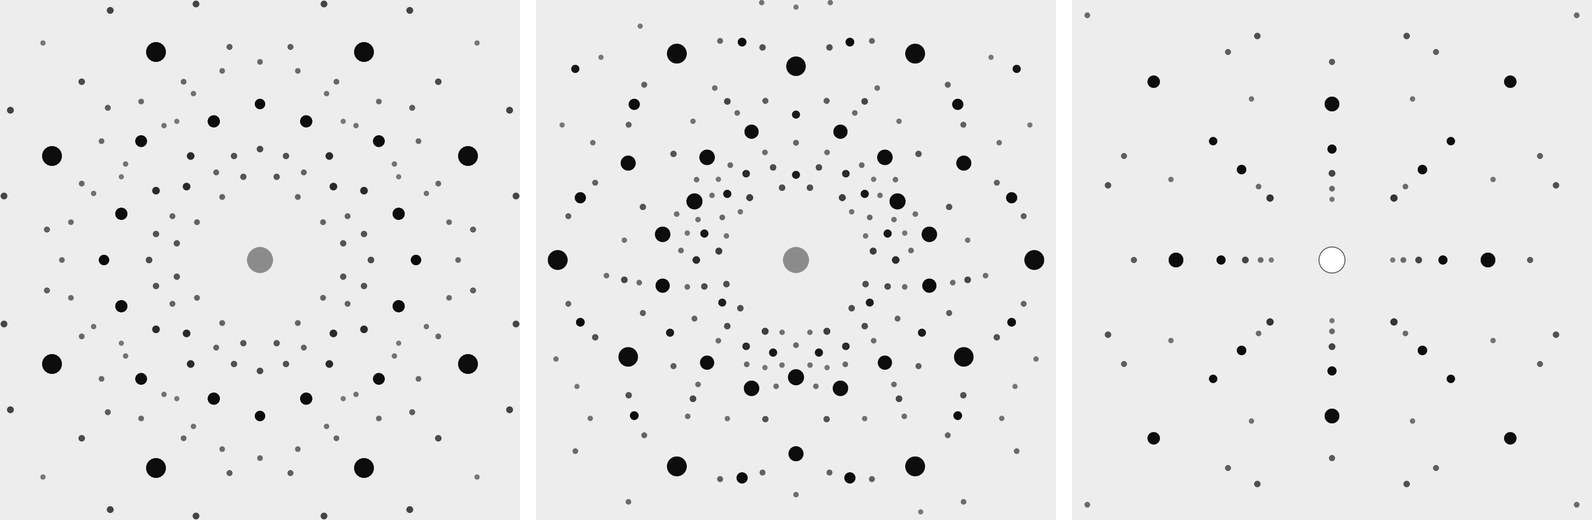
El haz es blanco: contiene todas las longitudes de onda de una banda, y el cristal permanece inmóvil. Cada familia de planos reticulares forma un ángulo θ con el haz. Elige en ese espectro la longitud de onda que cumple la ley de Bragg y la envía en una dirección desviada 2θ, donde deja una mancha. Los planos de una misma zona, paralelos a un mismo eje, dan manchas alineadas sobre una elipse en transmisión, sobre una hipérbola en retrorreflexión.
La disposición de las manchas muestra la simetría del cristal vista a lo largo del haz. Un eje de orden 4 paralelo al haz da un diagrama que se repite cada cuarto de vuelta. La difracción añade siempre un centro de simetría (es la ley de Friedel): el diagrama muestra por tanto la clase de Laue, y no la clase cristalina. Es el uso principal del método: orientar un cristal antes de tallarlo.
Una mancha reúne varios armónicos. Los planos (100), (200) y (300) envían λ, λ/2 y λ/3 en la misma dirección. Cuando la primera reflexión está extinguida, la mancha sigue existiendo gracias a las siguientes.
De una mancha a los planos
El diagrama también se lee al revés: de una mancha se remonta a la familia de planos que la produjo. Se mide la posición de la mancha en la película, (x, y), y la distancia D del cristal a la película. El rayo difractado va del cristal a la mancha; forma con el haz el ángulo 2θ, con tan 2θ = r/D, donde r es la distancia de la mancha al centro. La reflexión obedece a la regla del espejo: la normal de los planos es la bisectriz del ángulo entre el haz incidente y el rayo difractado. Está, pues, dirigida según û − n̂, la diferencia de los vectores unitarios del rayo y del haz. Sus componentes sobre los ejes a, b y c de la celda son proporcionales a los índices (h k l).
Tomemos la sal gema a lo largo de [001], la película a 40 mm y una mancha en (0, 30) mm, con b hacia arriba en la película. Entonces û = (0; 30; 40)/50 = (0; 0,6; 0,8), n̂ = (0; 0; 1), y û − n̂ = (0; 0,6; −0,2), proporcional a (0, 3, −1): son los planos (0 3 1̄). Sin embargo, la red F extingue (0 3 1̄): la mancha procede de su armónico (0 6 2̄). No se conoce la longitud de onda de cada mancha: el diagrama de Laue da la dirección de los planos, es decir, la orientación del cristal, y no sus espaciados. En el laboratorio, las manchas se trasladan a una proyección estereográfica, con el ábaco de Leonhardt en transmisión o el de Greninger en retrorreflexión, y se reconocen los ángulos entre planos.
Las fórmulas
La ley de Bragg elige la longitud de onda de cada familia de planos, de espaciado , que forma el ángulo con el haz:
Sobre una película plana a la distancia del cristal, en transmisión, la mancha está a la distancia del centro:
De una mancha (x, y), con la película a la distancia , a la normal de los planos y luego a sus índices:
En Laue
En el taller Cristal, Diagrama de Laue (pestaña Difracción) abre un panel encima del estereograma. Un haz blanco de 0,25 a 2,5 Å atraviesa el cristal en la dirección de la vista. La película es plana, de 100 mm de lado, a 40 mm del cristal. La opción Película la coloca detrás del cristal (Transmisión, con un tope de haz en el centro) o delante de él (En retrorreflexión, con el agujero por el que pasa el haz). Al girar el cristal, las manchas se desplazan. Los botones de Mirar a lo largo de ponen un eje en el haz. El tamaño y el ennegrecimiento de una mancha siguen su intensidad, que suma todos los armónicos de la banda. El botón de ampliar del panel abre el diagrama en grande: allí se elige la radiación (rayos X con la tensión del tubo, o neutrones), la banda de longitudes de onda y la distancia de la película; se amplía, y al pasar sobre una mancha se ven sus índices, sus armónicos, 2θ y d. Las manchas se exportan en CSV. Para comprobar un cálculo hecho a mano, al pasar sobre una mancha en el diagrama ampliado se ven sus índices. Los ejercicios «El diagrama de Laue de la sal» y «El diagrama de Laue del cuarzo» recorren este camino paso a paso.
El difractograma de polvo
Lo que dice la teoría
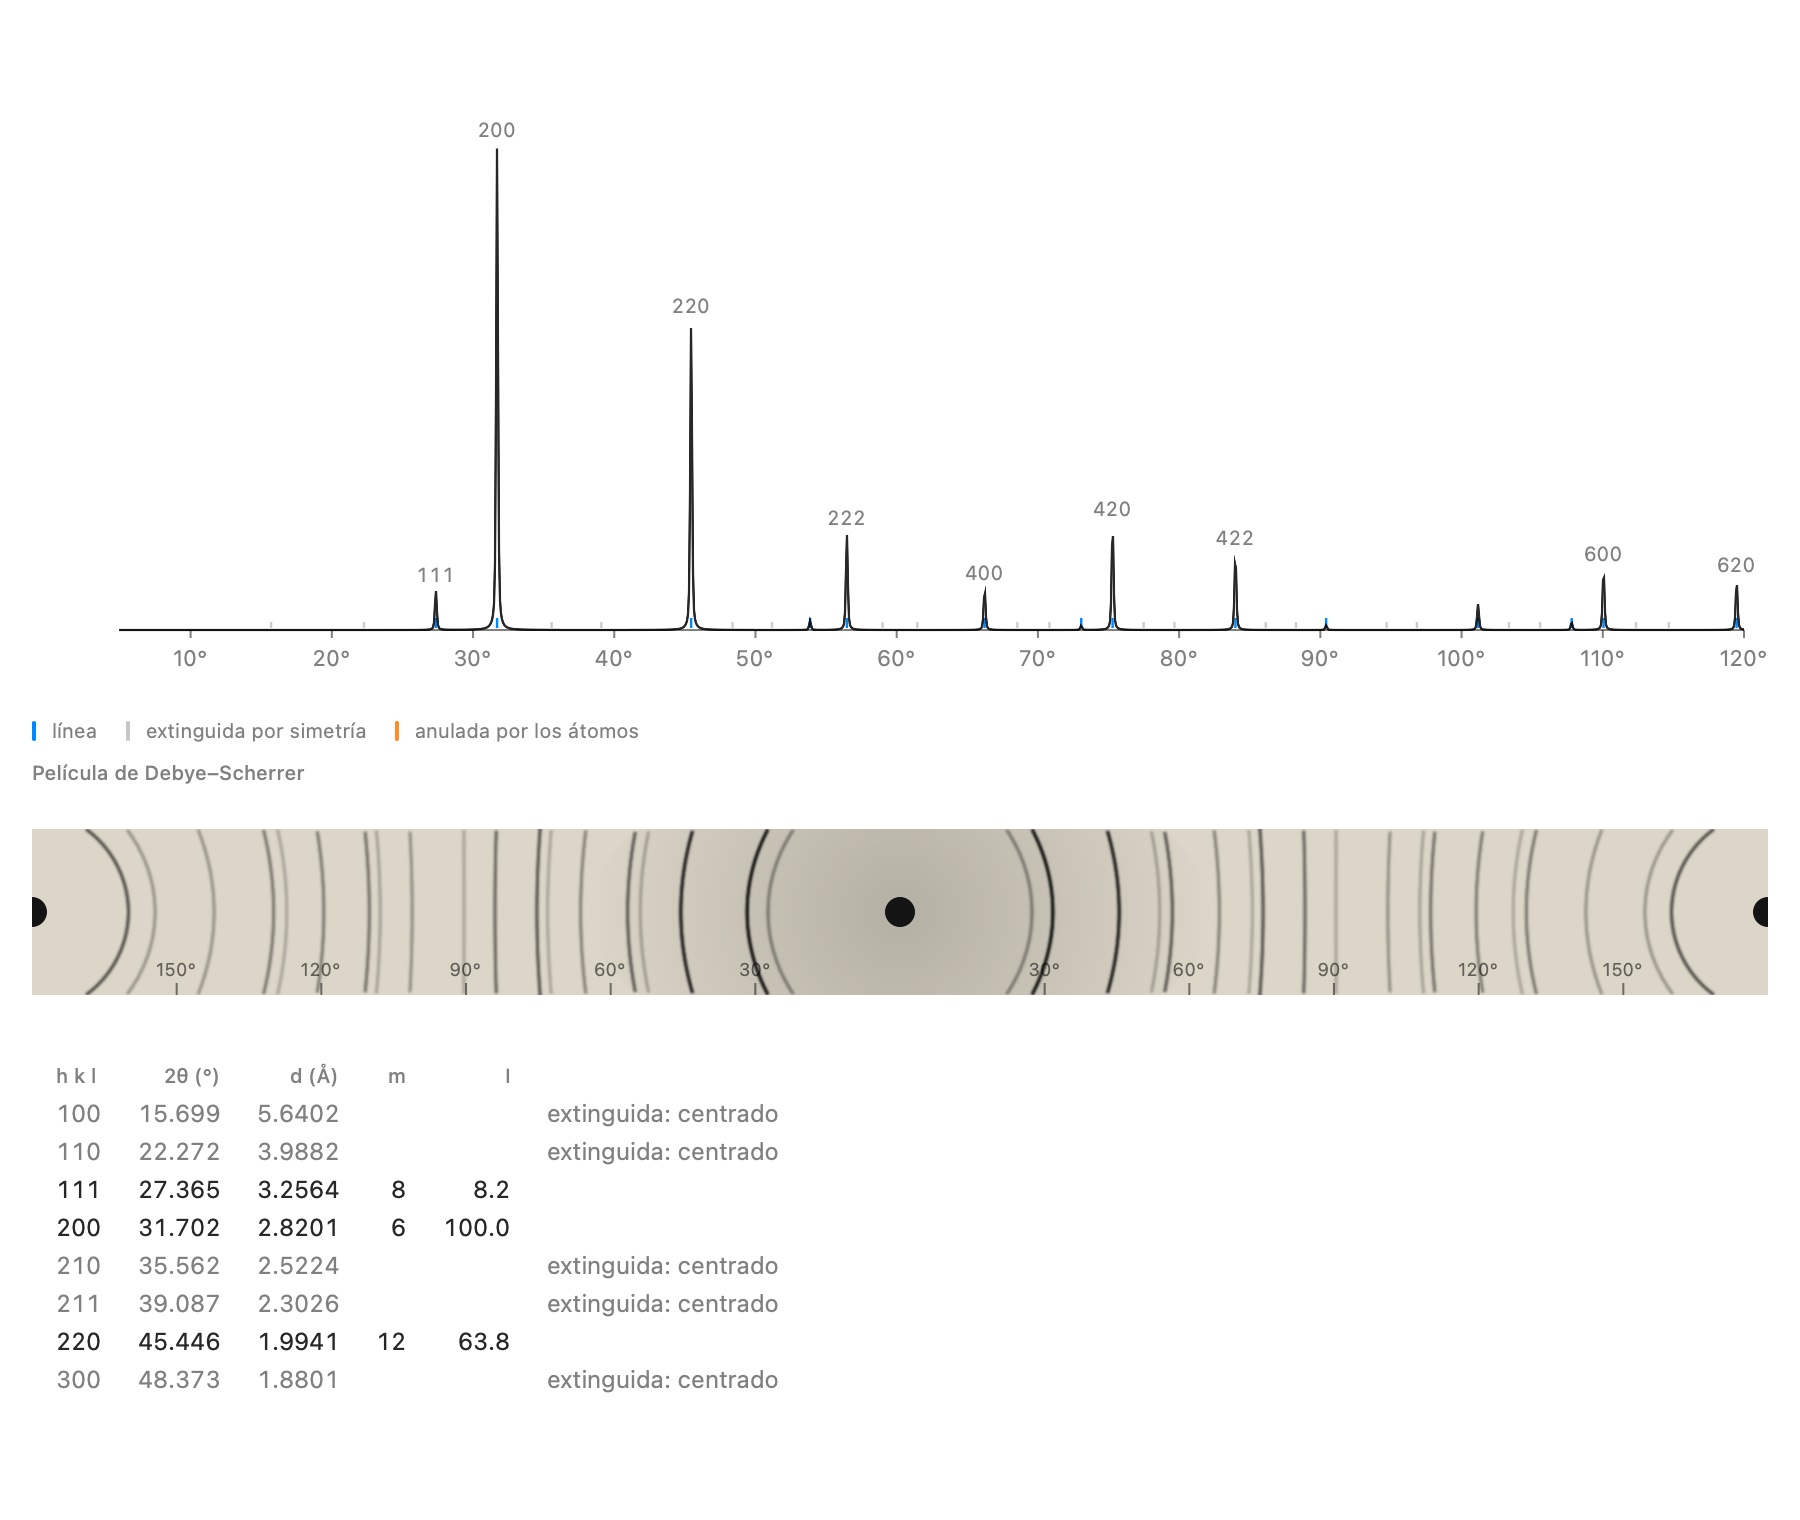
La mayoría de las muestras no son un monocristal sino un polvo: miles de pequeños cristales orientados al azar. Cada familia de planos encuentra siempre en él algunas cristalitas bien orientadas, de modo que cada reflexión se convierte en un cono alrededor del haz, de semiángulo 2θ. Sobre una película enrollada alrededor de la muestra, la cámara de Debye–Scherrer, cada cono deja un par de arcos. Un difractómetro moderno mide la intensidad en función de 2θ: es el difractograma de polvo, la huella dactilar de una fase cristalina.
Una línea de polvo reúne todas las reflexiones de igual distancia d. Su intensidad depende de varias cosas:
- del factor de estructura;
- de la multiplicidad, es decir, del número de reflexiones equivalentes (seis para 200 en un cúbico);
- de un factor geométrico, llamado de Lorentz-polarización;
- de la agitación térmica de los átomos (el factor B), que debilita los ángulos grandes.
Una línea puede faltar por dos razones muy distintas. Puede estar extinguida por la simetría, sean cuales sean los átomos: un centrado, un eje helicoidal, un plano de deslizamiento. También puede estar anulada por los propios átomos, como la línea 222 del diamante.
Las fórmulas
La intensidad de una línea de polvo, con la multiplicidad y el factor de Lorentz-polarización:
En Laue
En el taller Cristal, Difractograma de polvo (pestaña Difracción) coloca bajo la vista el difractograma del cristal, recalculado con cada desplazamiento de un átomo. Se calcula con los factores de dispersión atómica de Waasmaier y Kirfel para los rayos X, y con las longitudes de dispersión coherente para los neutrones. Ampliado, muestra sus ajustes (radiación, longitud de onda, línea Kα₂, B, anchura de los picos, 2θ máximo), la tabla de líneas y la película de Debye–Scherrer. La tabla dice por qué falta una línea: extinguida por el centrado, un eje helicoidal o un plano de deslizamiento, o anulada por los átomos. Con Puntos idénticos, cada átomo dispersa de la misma manera: solo quedan la red y las posiciones, y las líneas impares de la sal gema desaparecen, al volverse indistinguibles Na y Cl. Las líneas se exportan en CSV, la curva en .xy.
Una medida de polvo real: el refinamiento
Lo que dice la teoría
Una medida real nunca se parece del todo al cálculo. Los picos tienen una anchura y una forma que dependen del instrumento y de la muestra; se añade un fondo, y el cero del aparato está ligeramente desplazado. Con un ánodo de cobre, cada línea aparece además desdoblada por la línea Kα₂. El método de Rietveld compara la medida punto a punto con un difractograma calculado, y ajusta los parámetros hasta que la discrepancia sea lo más pequeña posible, por mínimos cuadrados. De ello se obtiene una celda precisa, a menudo con una precisión de 10−4 Å, y la prueba de que el modelo describe bien la muestra.
El perfil de una línea se modeliza con una pseudo-Voigt, mezcla de una gaussiana y una lorentziana. Su anchura varía con el ángulo según la ley de Caglioti, y el fondo sigue un polinomio de Chebyshov. La calidad se juzga mediante dos factores de acuerdo: Rwp, la discrepancia ponderada, y χ², que compara esa discrepancia con el ruido de recuento esperado. Un χ² cercano a 1 significa que el modelo explica la medida tan bien como lo permite el ruido.
Las fórmulas
La anchura de las líneas (Caglioti) y la suma minimizada, con los pesos :
Los factores de acuerdo ( puntos, parámetros):
En Laue
En el visor de polvo, la sección Medida importa un archivo: dos o tres columnas (2θ, intensidad, desviación típica) en .xy, .xye, .dat o CSV, un CIF de polvo o un archivo GSAS. La medida se superpone al cálculo (los puntos, la curva calculada en rojo, la diferencia debajo). Se eligen los parámetros que se van a refinar (escala, cero, desplazamiento de la muestra, fondo, anchuras, mezcla, asimetría, celda) y el intervalo de 2θ; después, Refinar lanza el ajuste en dos pasadas, en segundo plano. Laue muestra Rwp, χ² y la celda refinada; Aplicar la celda la escribe en el documento. Laue se ha validado así con una medida real del patrón NIST de LaB₆: la celda certificada se recupera con una precisión de 3 × 10⁻⁴ Å.
Un polvo desconocido: la indexación
Lo que dice la teoría
Si no se sabe qué se ha medido, primero hay que encontrar la celda: es la indexación, que asigna índices (h k l) a cada línea. Para una celda cúbica, es casi un juego. Los 1/d² de las líneas están en la razón de los enteros h² + k² + l², y la sucesión de los enteros presentes delata incluso la red. Para una simetría más baja, hay que buscar dos o tres parámetros a la vez, y el número de soluciones posibles crece rápidamente. La calidad de una solución se mide con la figura de mérito M₂₀ de De Wolff: grande cuando las líneas caen justo y quedan pocas líneas calculadas sin observar. Una vez encontrada la celda, las líneas ausentes indican los grupos espaciales compatibles.
Las fórmulas
Para una celda cúbica, y la figura de mérito de De Wolff (, líneas calculadas hasta la 20.ª línea observada, la discrepancia media):
En Laue
La sección Indexación del visor encuentra los picos de la medida (marcados con triángulos naranjas). Busca después las celdas cúbicas, tetragonales, hexagonales y ortorrómbicas que los explican, ordenadas por M₂₀. Las celdas monoclínicas y triclínicas no se buscan. Para la celda elegida, Laue propone las familias de grupos espaciales compatibles, las más restrictivas primero. Usar esta celda y este grupo los escribe en el documento, y el refinamiento puede empezar.
Las estructuras de bandas
Lo que dice la teoría
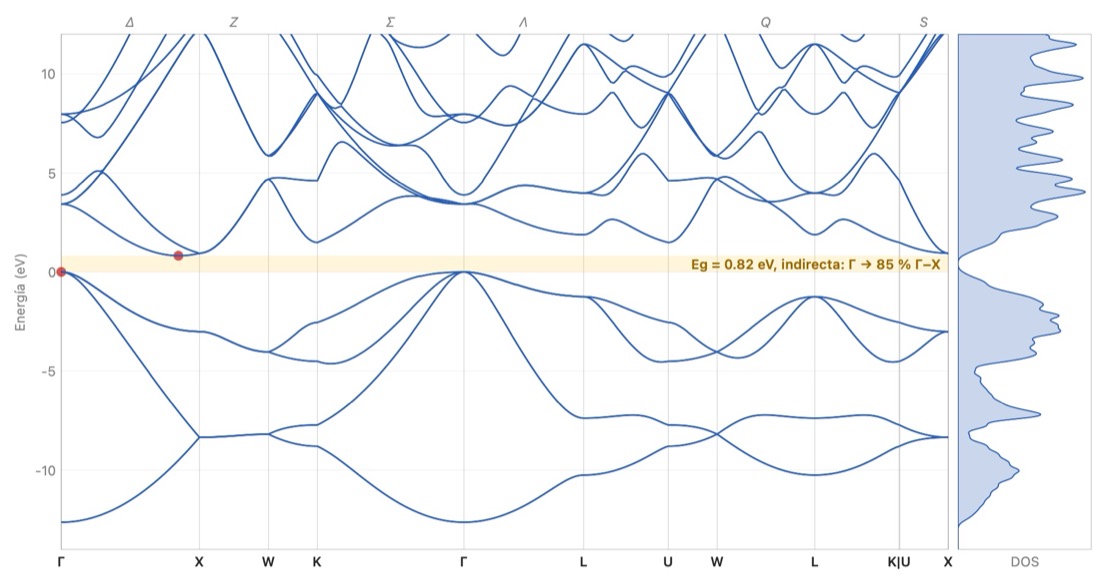
En un átomo aislado, un electrón solo puede ocupar unos pocos niveles de energía. En un cristal, un número inmenso de átomos idénticos se acercan: cada nivel se ensancha en una banda, que tiene tantos estados como celdas hay. Un electrón del cristal es una onda que recorre toda la red. Su estado se identifica con un vector de onda k, y su energía depende de k. Como la red se repite, basta con hacer variar k en una sola celda de la red recíproca: la zona de Brillouin.
Las bandas se trazan a lo largo de un camino que une los puntos de alta simetría de la zona. Estos puntos tienen nombres habituales: Γ en el centro, X en el centro de una cara cuadrada, L en el centro de una cara hexagonal. Las líneas que los unen también tienen nombre: Δ de Γ a X, Λ de Γ a L, Σ de Γ a K.
Cada banda recibe dos electrones por celda, uno de cada espín. Las bandas se llenan de abajo arriba con los electrones de valencia:
- si la última banda llena está separada de la siguiente por un intervalo vacío, la banda prohibida o gap Eg, el cristal es un aislante (varios eV, como la sal) o un semiconductor (del orden de 1 eV, como el silicio);
- si una banda solo está llena en parte, los electrones se desplazan sin esfuerzo: es un metal. El límite entre estados llenos y vacíos se llama nivel de Fermi.
El gap decide qué luz se absorbe. Un fotón cuya energía supera Eg puede hacer pasar un electrón de la banda de valencia a la banda de conducción; un fotón menos energético atraviesa el cristal. El gap es directo cuando la cima de la valencia y el fondo de la conducción están en el mismo k, como en el arseniuro de galio, en Γ. El cristal absorbe y emite entonces bien la luz: con él se fabrican LED y láseres. En caso contrario el gap es indirecto, como en el silicio, de Γ hacia la línea Δ: hace falta además una vibración de la red, un fonón, y el cristal casi no emite luz.
Las fórmulas
La energía de un electrón libre, y la longitud de onda a partir de la cual un cristal de gap deja de absorber:
En Laue
En el taller Cristal, Estructura de bandas (pestaña Propiedades) coloca junto a la vista un pequeño diagrama de bandas, con el valor del gap o la indicación Metal. Ampliado, muestra la zona de Brillouin en relieve con sus puntos nombrados, las bandas a lo largo del camino habitual y la densidad de estados. Para un semiconductor o un aislante, la pestaña Absorción da la función dieléctrica, el índice de refracción, el coeficiente de absorción, la reflectividad y la gráfica de Tauc. Se proponen tres métodos:
- el pseudopotencial empírico, ajustado a medidas ópticas, para catorce semiconductores de estructura diamante o blenda (Si, Ge, GaAs, InP, ZnS…): es el más fiel;
- el enlace fuerte, para cualquier cristal que tenga átomos: una primera mirada, metal o no, y la forma de las bandas;
- la red vacía, electrones libres replegados en la zona, para entender de dónde vienen las bandas.
Los gaps calculados se apartan a menudo un poco de los medidos. El botón Gap medido sube las bandas de conducción hasta el valor medido: son las «tijeras». Las bandas, la densidad de estados y el espectro se exportan en CSV, los gráficos como imagen. Los ejemplos Silicio y Arseniuro de galio se abren directamente sobre sus bandas.
Las tijeras, en pocas palabras: ningún modelo de bandas da el ancho correcto de la banda prohibida (los cálculos de investigación, por DFT, lo encuentran entre un 30 y un 50 % demasiado pequeño; el enlace fuerte a veces demasiado grande), pero la forma de las bandas es buena. Las tijeras cortan el diagrama en medio de la banda prohibida y desplazan todas las bandas vacías hacia arriba o hacia abajo, en bloque, hasta el gap medido; nada más cambia. Lo que esto fija: la energía a la que el cristal empieza a absorber, es decir su color y su transparencia, y su índice de refracción, que baja cuando el gap se abre. El control Corrección del gap (tijeras) va de −3 a +3 eV; Gap medido lo ajusta cuando se conoce el valor (los semiconductores del pseudopotencial y una veintena de cristales comunes en enlace fuerte: diamante, sal gema, corindón, cuarzo, calcita, rutilo…). El espectro sigue al instante.
Una aleación de dos semiconductores de la tabla — Si₁₋ₓGeₓ, In₁₋ₓGaₓAs, GaAs₁₋ₓPₓ… — se calcula como un cristal virtual: sus factores de forma son el promedio de los de los dos compuestos, ponderado por las fracciones del sitio compartido. En la pestaña Construcción, la sección Aleación desliza x de uno a otro, y la celda sigue la ley de Vegard. Se ve cómo el gap de GaAs₁₋ₓPₓ pasa de directo a indirecto (hacia x = 0,36; medido 0,45) y, en Si₁₋ₓGeₓ, cómo el valle de conducción del germanio toma la delantera al del silicio (hacia x = 0,93; medido 0,85). El cristal virtual ignora el desorden: le falta la mayor parte de la curvatura del gap (In₀.₅₃Ga₀.₄₇As: 0,91 eV calculados, 0,75 eV medidos), y solo da una familia de fonones donde una aleación real tiene dos.
Un cristal que no es cúbico no tiene el mismo índice en todas las direcciones: la calcita duplica las imágenes porque la luz polarizada perpendicularmente a su eje c ve el índice ordinario nₒ = 1,658, y la polarizada a lo largo del eje el índice extraordinario nₑ = 1,486. El menú Polarización de la pestaña Absorción muestra el espectro para E ⊥ c (ordinario), E ∥ c (extraordinario) o la Media de las polarizaciones (tres ejes para un cristal biáxico). La tabla Índice de refracción a 589 nm pone la fila Medido junto a dos modelos: Dipolos puntuales, donde cada ion se deforma bajo el campo de todos los demás, y Bandas, con la corrección del gap, donde los electrones circulan por todo el cristal. Laue marca como Recomendado el que resultó más cercano a la medida para ese tipo de cristal: los dipolos para un cristal iónico de gap ancho (a menos del 4 % en la calcita, el cuarzo, el corindón, la sal gema…), las bandas por debajo de 5 eV (semiconductores, rutilo); las bandas, en cambio, dan el signo correcto de la birrefringencia nₑ − nₒ en los cinco cristales uniáxicos probados.
La dispersión — el índice que cambia con el color — se lee en la curva Índice de refracción n, extinción κ: para los cristales cuya dispersión se ha medido (calcita, cuarzo, corindón, rutilo, fluorita, sal gema, CsCl, blenda, diamante, SrTiO₃, silicio, GaAs), la curva Medido se superpone en trazos, para la polarización elegida. La tabla de índices añade la columna V_d, el número de Abbe: cuanto menor es, más abre el cristal la luz blanca en arcoíris (diamante 55, rutilo 10, de ahí su « fuego »). Una última línea da la fórmula de Sellmeier de un término del modelo recomendado, lista para pegar en un programa de diseño óptico; la exportación Espectro óptico (CSV)… contiene también el índice medido. El modelo acierta el número de Abbe con un 20 % de margen en 11 rayos de 14: para diseñar una óptica, prefiera la curva medida.
En un metal, el nivel de Fermi atraviesa bandas: los estados ocupados llenan una parte de la zona de Brillouin, y la superficie de Fermi los separa de los estados vacíos. Es ella la que decide la conducción, el calor específico de los electrones y la respuesta a un campo magnético. En el visor, para un metal en enlace fuerte o para los electrones libres (red vacía), Superficie de Fermi la dibuja en la zona, un color por banda, con debajo su corte por el plano que pasa por Γ transversal a la vista: girar la zona gira el corte. Los electrones libres del cobre dan una esfera, enteramente dentro de la zona; en enlace fuerte, se hincha en cuellos que tocan las ocho caras hexagonales, en los puntos L, como mostraron las medidas de Pippard (1957). Para el aluminio y sus tres electrones, la esfera libre desborda hacia la segunda y la tercera zona: es la construcción de Harrison.
Las vibraciones del cristal: los fonones
Lo que dice la teoría
Los átomos de un cristal no están inmóviles: vibran alrededor de su posición, sujetos por sus enlaces como por muelles. Una vibración se propaga por todo el cristal como una onda, de vector de onda q; su cuanto se llama fonón. Como con los electrones, basta con recorrer q en la zona de Brillouin, y se traza la frecuencia a lo largo del mismo camino que las bandas.
Un cristal cuya celda primitiva contiene N átomos tiene 3N ramas:
- tres ramas acústicas, que parten de cero en Γ: toda la celda se mueve en bloque, y a grandes longitudes de onda son las ondas sonoras, una longitudinal y dos transversales;
- 3N − 3 ramas ópticas, en las que los átomos de una misma celda vibran unos contra otros. En un cristal iónico llevan un dipolo y absorben el infrarrojo.
En un cristal iónico, una vibración óptica longitudinal crea además un campo eléctrico que la endurece: su frecuencia (LO) supera la de las vibraciones transversales (TO). La diferencia depende de las cargas de los iones y del apantallamiento de los electrones.
Los enlaces rígidos y los átomos ligeros vibran deprisa: el diamante sube a 40 THz, la sal gema no pasa de 8 THz. Los fonones fijan el calor específico y la conducción del calor, y son ellos los que necesita el silicio para cruzar su gap indirecto.
Las fórmulas
Una cadena de átomos de masa unidos por muelles de rigidez , con paso :
En Laue
En el visor de la estructura de bandas, la pestaña Fonones traza las ramas a lo largo del mismo camino, con la densidad de estados de las vibraciones, en THz, en cm⁻¹ o en meV. Para los semiconductores tetraédricos que estudió Martin (Si, Ge, GaAs, InP…), los muelles son los del modelo de Keating, ajustados a las constantes elásticas. En un cristal iónico (sal gema, fluorita, perovskitas…), los iones se atraen y se repelen por sus cargas: Laue añade esas fuerzas de Coulomb, y cerca de Γ la rama óptica longitudinal sube por encima de las transversales, como muestran las medidas en el infrarrojo. Para los demás cristales, Laue pone muelles universales entre vecinos, según la naturaleza del enlace (covalente o metálico), y sujeta las capas del grafito. Es una primera mirada a las ramas, cuya rigidez se puede ajustar para compararla con una medida. Una rama trazada bajo cero señala una estructura que preferiría deformarse: el titanato de estroncio, cúbico a temperatura ambiente, se deforma así por debajo de 105 K.
La luz y el cristal: infrarrojo, Raman, birrefringencia
Lo que dice la teoría
La luz visible tiene una longitud de onda miles de veces mayor que la celda: de las vibraciones solo ve el centro de la zona de Brillouin, Γ. Dos maneras de verlas:
- el infrarrojo es absorbido por un modo que hace vibrar un dipolo eléctrico, cuando iones de carga opuesta se mueven unos contra otros;
- la dispersión Raman cambia un poco el color de un láser cuando un modo deforma la nube electrónica, es decir, la polarizabilidad.
La simetría decide qué modos son activos. En un cristal que tiene un centro de simetría, un modo nunca es activo a la vez en infrarrojo y en Raman: es la regla de exclusión mutua. El modo óptico del silicio solo se ve en Raman (520 cm⁻¹); el de la sal gema, solo en infrarrojo. Entre la frecuencia transversal TO y la longitudinal LO, un cristal iónico refleja casi toda la luz: es la banda de reststrahlen, «rayos residuales», con la que antaño se aislaba el infrarrojo lejano.
La simetría decide también cómo se propaga la luz visible. Un cristal cúbico tiene el mismo índice en todas las direcciones. Un cristal tetragonal, trigonal o hexagonal es uniáxico: la luz que se propaga a lo largo de c no se desdobla; cualquier otro rayo se divide en dos, el ordinario y el extraordinario. Los demás cristales son biáxicos. La calcita, con sus grupos CO₃ planos y paralelos, es el ejemplo más espectacular: una línea vista a través de un romboedro aparece doble.
Las fórmulas
La función dieléctrica de un cristal iónico en el infrarrojo, y la relación de Lyddane, Sachs y Teller:
El color de una piedra viene la mayoría de las veces de una traza: un centro de color en un cristal por lo demás perfecto. En el rubí, un ion Cr³⁺ sustituye a alrededor de un aluminio de cada cien; el campo eléctrico de sus seis oxígenos separa sus niveles d, y el ion absorbe el amarillo verdoso y el violeta: queda el rojo. El mismo cromo en el berilo, donde ese campo es más débil, absorbe el rojo: es la esmeralda. Un electrón atrapado en una vacante de cloro, un centro F, vuelve amarilla la sal gema.
En Laue
En el taller Cristal, pestaña Propiedades, la sección Centros de color añade un ion de transición en lugar de un catión (Cr³⁺, Ti³⁺, V³⁺, V²⁺, Fe²⁺, Co²⁺, Cu²⁺), un centro F en un sitio de anión o una banda conocida (zafiro azul, aguamarina, diamante rosa, variedades del cuarzo). Laue deduce de ello las bandas de absorción, el espectro transmitido y el color visto a la luz del día; la densidad óptica regula el espesor de la piedra. El defecto se ve en la vista 3D: el ion en su lugar, del color de su elemento y rodeado por un círculo discontinuo, o la vacante vacía con su electrón. Los ejemplos Rubí, Esmeralda, Zafiro azul y Sal gema con centros F están construidos así.
Cuando las bandas se han medido con luz polarizada (rubí, zafiro azul), dos muestras de color enseñan los dos colores del cristal: luz polarizada perpendicularmente al eje óptico (E ⊥ c) y a lo largo del eje (E ∥ c). Es el dicroísmo que muestra un dicroscopio: el rubí rojo púrpura y rojo anaranjado, el zafiro azul violáceo y azul verdoso. Donde se ha medido la sección eficaz del ion (en el corindón), Laue da también la concentración, en átomos por millón (ppma), que produce esa densidad óptica.
En el rubí, la sección muestra también el efecto Zeeman de las líneas R, las del láser de rubí: en un campo magnético a lo largo del eje c, el nivel fundamental y los niveles de los que parten las líneas se desdoblan, y cada línea se divide en componentes que se abren en abanico a medida que crece el campo, unos 8 cm⁻¹ a 10 teslas. Los trazos continuos (σ) se ven con luz polarizada perpendicularmente a c, los discontinuos (π) a lo largo de c; su grosor sigue su intensidad. Fue gracias a estos abanicos como se identificaron los niveles del cromo en el rubí.
En el visor de la estructura de bandas, la pestaña Infrarrojo y Raman da los modos en Γ, su degeneración y quién los ve (Infrarrojo, Raman o Silencioso), la reflectividad infrarroja (según E ⊥ c y E ‖ c para un cristal uniáxico), la clase óptica y los índices en el visible, calculados por el método de W. L. Bragg (1924). El tutor pregunta cuántos ejes ópticos tiene un cristal.
La temperatura: los átomos que vibran
Lo que dice la teoría
Un cristal nunca está inmóvil. Cada átomo vibra en torno a su posición, sujeto por sus enlaces como por muelles. Estas vibraciones se descomponen en fonones, las ondas de la sección Fonones; a la temperatura T, cada una está tanto más excitada cuanto más pequeña es su energía hν frente a k_BT. Incluso a 0 K queda una agitación: el movimiento de punto cero, impuesto por la mecánica cuántica.
De estas vibraciones proceden varias magnitudes medibles. El calor específico C_v: a alta temperatura, cada átomo almacena 3 k_B (ley de Dulong y Petit, 24,9 J/(mol·K) por mol de átomos); a baja temperatura, los modos se congelan uno a uno y C_v cae como T³ (Debye). La temperatura de Debye θ_D resume en un solo número la rigidez del cristal: 343 K para el cobre, 645 K para el silicio, más de 2000 K para el diamante. El desplazamiento cuadrático medio ⟨u²⟩ de cada átomo debilita la difracción a ángulos grandes: es el factor de Debye–Waller, exp(−B sin²θ/λ²), con B = 8π²⟨u²⟩/3. Por último, según el criterio de Lindemann, un sólido funde cuando √⟨u²⟩ alcanza del 10 al 15 % de la distancia entre vecinos.
Las fórmulas
En Laue
En el taller Cristal, pestaña Simulaciones, la sección Temperatura da al cristal una temperatura. Agitación térmica la fija en 293 K; el control deslizante y el campo en kelvin la ajustan, de 0 a 1500 K. Se guarda con el documento.
A partir de los muelles de los fonones, Laue obtiene la temperatura de Debye (la que da el mismo calor específico a esta temperatura, y su valor a alta temperatura), el calor específico C_v, el factor B de cada elemento y el cociente de Lindemann, en naranja cuando supera el 10 %. Dos curvas siguen C_v y B de 0 a 1500 K, con la temperatura elegida marcada por un trazo.
Esta temperatura es la misma en todas partes. El difractograma de polvo y el diagrama de Laue toman entonces el B de cada elemento calculado a partir de las vibraciones, en lugar de un B único: al calentar, las líneas a ángulos grandes se apagan. El Monte-Carlo de los espines (sección Magnetismo) también funciona a esta temperatura.
Átomos que vibran en la vista 3D pone el cristal en movimiento: cada átomo se mueve como lo dictan los fonones a esta temperatura, una suma de ondas con fases sorteadas al azar. El movimiento está ralentizado alrededor de un billón de veces; las frecuencias conservan sus proporciones, los modos ópticos van más rápido que las ondas acústicas. Al calentar, la agitación crece; a 0 K queda el movimiento de punto cero. Amplitud muestra el movimiento tal como es, o tres o diez veces mayor para verlo de lejos.
Elipsoides de desplazamiento dibuja cada átomo como ORTEP: el elipsoide dentro del cual se encuentra una parte del tiempo, 50 % por omisión como en las publicaciones; la Probabilidad los agranda o los reduce todos juntos, conservando su forma. Sus ejes son los del tensor de desplazamientos cuadráticos medios del átomo, promediado sobre la simetría de su sitio: una esfera en un sitio cúbico, un elipsoide donde los enlaces dejan al átomo más libre en una dirección, como los oxígenos del cuarzo.
Los mismos muelles dan las constantes elásticas del cristal, obtenidas de la velocidad del sonido en cuarenta direcciones, y su módulo de compresibilidad B. Junto con el calor específico, dan la dilatación térmica mediante la relación de Grüneisen, α = γ C_v / (3 B V). El parámetro de Grüneisen γ indica cuánto se endurecen las vibraciones cuando el cristal se contrae; unos muelles armónicos no lo conocen, y usted lo introduce en el campo Grüneisen γ, como los acoplamientos del magnetismo. Vale 2 por defecto, como para la mayoría de los metales y de los cristales iónicos; el silicio tiene alrededor de 0,5. Laue muestra α y la celda a esta temperatura, a partir de 293 K, donde se suele medir una celda; el difractograma de polvo y el diagrama de Laue toman esta celda, y sus líneas se desplazan al calentar.
Los muelles son los de los fonones: una primera mirada, no una medida. El cobre da θ_D = 321 K y B = 0,48 Ų a 300 K (medidos: 343 K y 0,55 Ų), la fluorita B = 0,44 Ų para el calcio y 0,76 Ų para el flúor (0,47 y 0,68); el silicio, cuyos modos transversales endurece el modelo de Keating, resulta algo demasiado rígido. Sus constantes elásticas, en cambio, salen exactas: Martin ajustó los muelles a ellas. Las del cobre y el hierro son demasiado bajas (B = 101 y 100 GPa, frente a 137 y 170 medidos): unos muelles centrales entre primeros vecinos no pueden hacerlo mejor, y la dilatación que dan es, en proporción, demasiado grande.
El magnetismo: los espines y la agitación térmica
Lo que dice la teoría
Algunos iones llevan un espín: sus electrones d no están todos apareados. Mn²⁺ tiene cinco, todos paralelos (S = 5/2, reglas de Hund), Ni²⁺ dos (S = 1). Cada espín es un pequeño imán. Entre vecinos, el intercambio J los empuja a alinearse (J positivo, ferromagnetismo) o a oponerse (J negativo, antiferromagnetismo). La agitación térmica, en cambio, los desordena. Por encima de una temperatura crítica, T_C para un ferromagneto o T_N (Néel) para un antiferromagneto, es ella la que gana: el cristal es paramagnético. Por debajo, se instala un orden que crece al enfriar.
El modelo más sencillo es el campo medio de Weiss (1907): cada espín solo ve de sus vecinos su promedio, como un campo magnético. Da la temperatura de orden, la magnetización que crece por debajo de ella, la susceptibilidad χ que por encima sigue la ley de Curie–Weiss, y el salto del calor específico en la transición. Desprecia las fluctuaciones, que retrasan el orden: siempre sobrestima la temperatura crítica, a menudo en un tercio o en la mitad.
Las fórmulas
En Laue
En el taller Cristal, pestaña Simulaciones, la sección Magnetismo coloca un momento en algunos sitios: Espines de los iones (reglas de Hund) propone S para cada ion de transición 3d según su carga, y para los metales ferromagnéticos (Fe, Co, Ni) un espín efectivo obtenido del momento medido. Cada sitio está arriba o abajo; el vector de propagación k (0, ½ o 1 en cada eje) indica cómo cambia el signo de una celda a la siguiente. Las flechas de los espines aparecen en la vista 3D.
Laue clasifica los vecinos magnéticos en capas (J₁, J₂…, con su distancia y su número); usted da J en meV para cada una. Los acoplamientos se miden, en general por dispersión inelástica de neutrones; aquí no se calculan. Laue muestra la temperatura de orden del campo medio, la θ de Curie–Weiss y el momento efectivo. También indica si otro orden de la misma celda aparecería antes. Curvas de temperatura traza el orden y la magnetización, la susceptibilidad (paralela, perpendicular y en polvo) y su inversa, que corta el eje en θ, y el calor específico.
Los ejemplos MnO, NiO y MnF₂ (antiferromagnetos) y el hierro α (ferromagneto) llegan con acoplamientos publicados y la temperatura medida.
El campo medio ignora las fluctuaciones; el Monte-Carlo las muestra. Agitación térmica (Monte-Carlo) hace temblar los espines de la vista 3D a la temperatura del cristal, ajustada en la sección Temperatura: muy por debajo de T_N, las flechas oscilan en torno al orden; al acercarse a la transición, algunas regiones se desordenan; por encima, apuntan en todas direcciones. Debajo, la magnetización neta de la muestra aparece en directo, en μ_B por átomo y como fracción de la saturación, junto con el orden; un pequeño gráfico coloca un punto en cada temperatura en la que el control de la temperatura se detiene, sobre las curvas del campo medio: al desplazarlo despacio a través de la transición, uno mismo traza la caída de la magnetización del hierro, o el orden de un antiferromagneto cuya magnetización sigue siendo nula. La muestra simulada sigue la vista: tantas celdas magnéticas por lado como celdas mostradas; cuando la vista está llena, tres celdas del cristal por lado, o toda la vista con el módulo Transiciones de fase. Es periódica en sus bordes. Tiene al menos el tamaño que exige el alcance de los acoplamientos, para que un espín no se encuentre con su propia copia al otro lado del borde: siete celdas para el hierro, cuyos acoplamientos abarcan diez capas de vecinos. En la ventana de las curvas, el botón Monte-Carlo calienta miles de espines desde el orden y coloca sus puntos junto a las curvas del campo medio. Su temperatura de orden es más baja, y más cercana a la medida: MnF₂ se ordena hacia 70 K, frente a 87 K en campo medio y 67 K medidos.
Un orden magnético tiene su propia simetría: las operaciones del grupo espacial que devuelven cada momento sobre sí mismo, o sobre su opuesto si se les añade la inversión temporal 1′, que da la vuelta a todos los momentos. Forman un grupo magnético, uno de los 1651 grupos de Shubnikov. La sección Magnetismo lo nombra en las dos notaciones de las tablas, BNS y OG (MnF₂: P4₂′/mnm′; MnO: Cc2/c, en el que la traslación c/2 de la celda duplicada invierte los momentos), e indica en qué direcciones puede llevar cada sitio su momento. En la ventana de las curvas, el difractograma de polvo de neutrones muestra lo que ven los neutrones, sensibles a los momentos: en color, las líneas magnéticas, entre las del cristal en un antiferromagneto — el (½ ½ ½) de MnO, con el que Shull y Smart descubrieron el antiferromagnetismo en 1949.
En un imán ordenado, una pequeña desviación de un espín se propaga a sus vecinos como una onda: es una onda de espín, y su cuanto es el magnón, como el fonón lo es de una vibración. En la ventana de las curvas, Laue traza su energía a lo largo del camino de la zona de Brillouin, a partir de los mismos acoplamientos J. En un ferromagneto parte de cero como k² (el hierro); en un antiferromagneto, como k (MnF₂, MnO). La anisotropía D, que fija los momentos en su eje, abre un gap en la parte baja de los magnones. Son estas curvas las que mide la dispersión inelástica de neutrones, y de ellas vienen los acoplamientos de los ejemplos.
La anisotropía se ve también bajo campo. En la ventana de las curvas, Laue traza la magnetización M en función del campo B, a baja temperatura (5 % de la temperatura de orden), con el campo a lo largo de los momentos y transversal a ellos. En transversal, los momentos se inclinan poco a poco hacia el campo y M crece en línea recta. A lo largo de los momentos, M se mantiene primero casi nula; luego, en el campo de spin-flop, los momentos basculan de golpe perpendicularmente al campo y M salta a la recta anterior. Sin anisotropía, este basculamiento ocurre desde el campo más pequeño; cuanto mayor es D, más tarde llega. Con D = 0,02 meV, MnF₂ bascula hacia 9,5 T, frente a 9,27 T medidos.
El grupo magnético dice también lo que el cristal puede hacer. Un momento neto solo está permitido si una dirección permanece fija bajo todas sus operaciones: es el caso de un ferromagneto, y de los antiferromagnetos ligeramente inclinados, ferromagnetos débiles. El efecto magnetoeléctrico lineal, un campo eléctrico que magnetiza el cristal, exige que el grupo rompa a la vez la inversión espacial y la inversión temporal. La sección Magnetismo indica si uno y otro están permitidos, y da la forma del tensor magnetoeléctrico α. El ejemplo del óxido de cromo Cr₂O₃, primo antiferromagnético del rubí, es el caso de manual: su grupo R-3′c′ no contiene ni la inversión ni la inversión temporal, pero sí su producto; α tiene en él dos componentes, a en el plano y b a lo largo de c. Dzyaloshinskii predijo el efecto en 1959 solo con este argumento de simetría, y Astrov lo midió al año siguiente.
Las transiciones de fase: simetría rota, orden y desorden
Lo que dice la teoría
Al enfriarse, muchos cristales cambian de estructura sin fundirse. El titanato de bario BaTiO₃, cúbico por encima de 393 K, se vuelve tetragonal: sus iones de titanio se desplazan todos hacia el mismo lado y el cristal se polariza; es ferroeléctrico. En el SrTiO₃, por debajo de 105 K, los octaedros TiO₆ giran un poco, alternando de una celda a la siguiente. En el latón β, CuZn, el cobre y el zinc ocupan al azar los sitios de una red cúbica centrada en el cuerpo por encima de 741 K; por debajo, el cobre toma los vértices y el zinc los centros. Cada vez, la fase baja conserva solo una parte de las simetrías de la fase alta: su grupo espacial H es un subgrupo del grupo G de la fase alta. Una transición se lee, pues, paso a paso en la lista de los subgrupos maximales de G, aquellos que ningún otro subgrupo separa de G.
Un subgrupo pierde o bien rotaciones, o bien traslaciones. Si conserva todas las traslaciones y pierde rotaciones, es translationengleiche (t): la celda sigue siendo la misma, y el cristal se divide en dominios de orientación, las maclas, tantos como operaciones ha perdido el grupo puntual. Si conserva las rotaciones y pierde traslaciones, es klassengleiche (k): la celda crece, y el cristal se divide en dominios de antifase, desplazados por una traslación perdida. El índice dice cuántas operaciones se pierden: 2 para el paso de CuZn de Im-3m a Pm-3m, que pierde la traslación del centrado.
Landau (1937) describe la transición mediante un parámetro de orden η, nulo en la fase alta y no nulo en la fase baja: la polarización del BaTiO₃, el ángulo de los octaedros del SrTiO₃, la diferencia de ocupación de los dos sitios del CuZn. La energía libre se desarrolla en potencias de η, con solo los términos que la simetría de la fase alta permite. Si un término cúbico está permitido, la transición es de primer orden: η salta, como en el Cu₃Au. Si no, puede ser continua. Una distorsión se descompone en modos de simetría, cada uno ligado a una representación irreducible del grupo alto; el que lleva el parámetro de orden indica qué inestabilidad impulsó la transición. Cochran (1960) la relacionó con las vibraciones: al acercarse la transición, la frecuencia de un fonón, el modo blando, cae hacia cero, y su forma congelada es la fase baja.
En una aleación, el orden proviene de la energía de los pares de vecinos. Bragg y Williams (1934) dieron su campo medio: cada sitio ve la composición media de sus vecinos. Como en el magnetismo, desprecia las fluctuaciones y sobrestima la temperatura de orden; el Monte-Carlo las conserva. El calor específico y la susceptibilidad del orden alcanzan su máximo en la transición, y el cumulante de Binder pasa de 2/3, en la fase ordenada, a 0. El mismo modelo describe los iones que entran en el electrodo de una batería: el voltaje de la pila es su potencial químico, y da un escalón allí donde se ordenan.
Las fórmulas
En Laue
Este capítulo describe el módulo Transiciones de fase, abierto por la suscripción. En el taller Cristal, pestaña Simulaciones, la sección Transiciones de fase da los subgrupos maximales del grupo del cristal: símbolo, número, t o k e índice. Un clic describe el subgrupo elegido: su celda, su origen, sus conjugados y los dominios que se forman al enfriar, orientaciones × traslaciones. Se proponen los subgrupos k de índice 2 a 4, los que agrandan la celda como máximo cuatro veces. Bajar lleva el cristal al subgrupo, en su ajuste estándar: nueva celda, nuevo origen, y cada sitio que se desdobla recibe un número (Ti, luego Ti_1 y Ti_2). Se puede deshacer, el camino recorrido queda a la vista encima de la lista, y Subir vuelve un paso atrás.
Una vez abajo, mueva los átomos o escriba las posiciones de una estructura medida: Laue mide la distorsión desde el grupo más alto, en Å para cada sitio. El control Mostrada la hace variar en la vista 3D, de 0 % (la estructura de la fase alta) a 200 % (la distorsión ampliada). La distorsión se descompone en modos de simetría, cada uno con su vector de onda (Γ, X, M, R…), su representación y su amplitud. Laue nombra después el parámetro de orden: su representación, su dimensión, los invariantes cúbicos y cuárticos, y si la transición puede ser continua (condición de Landau) y seguir siendo conmensurable (condición de Lifshitz). Calcula también los fonones de la fase alta, ordenados por representación, e indica si el modo del parámetro de orden es el modo blando. Con sus muelles, el BaTiO₃ encuentra en efecto su modo polar inestable; en el SrTiO₃, el modelo no capta la inestabilidad de los octaedros, y Laue lo dice.
Landau–Devonshire abre el modelo del BaTiO₃ y del PbTiO₃ con los coeficientes publicados: la polarización y la permitividad en función de la temperatura, las tres transiciones del BaTiO₃ (392, 283 y 202 K), la frecuencia del modo blando por la relación de Lyddane–Sachs–Teller, y el ciclo de histéresis a la temperatura elegida.
Para el orden–desorden, comparta el sitio de un cristal entre dos elementos (inspector del sitio, Compartir este sitio con otro elemento) y baje luego a un subgrupo en el que ese sitio se desdoble: el hierro α con Cu 50 % y Zn 50 %, hacia Pm-3m (latón β); el cobre con Cu 75 % y Au 25 %, hacia Pm-3m de índice 4 (Cu₃Au). La sección muestra entonces el orden η, y Orden–desorden… abre la ventana de la aleación. Indique la temperatura de transición (se propone el valor medido para CuZn, Cu₃Au, CuAu, FeCo y CuPd): Laue deduce de ella la energía de orden V, traza η según Bragg–Williams y según el Monte-Carlo y, con el Monte-Carlo, el calor específico, la susceptibilidad y el cumulante de Binder. El Monte-Carlo del CuZn se ordena hacia 0,8 de la temperatura del campo medio, como predice el modelo de Ising. Alta resolución hace correr ocho cadenas en lugar de dos, con el doble de puntos, para curvas más suaves. El control T y Poner este orden en el cristal dan a cada sitio la ocupación del campo medio: las líneas de superestructura aparecen en el difractograma de polvo, nítidas para el Cu₃Au, débiles con rayos X para el CuZn, cuyos dos átomos tienen casi el mismo número de electrones.
El ejemplo LiCoO₂ abre el voltaje de inserción: cuando un cristal lleva un ion móvil (Li, Na, Mg…), la sección propone Voltaje de inserción…. Cada sitio está lleno o vacío, con una repulsión V₁ entre primeros vecinos y V₂ entre segundos vecinos; un Monte-Carlo en el que los iones entran y salen da el voltaje en función del llenado x, su derivada dx/dμ y el orden en filas. Los valores por defecto hacen que las filas de litio a x = ½ se fundan hacia 330 K, como se ha medido, con un escalón de voltaje de unos 0,1 V. La ventana indica también lo que este modelo sencillo no contiene.
Por último, el módulo incluye la muestra grande del Monte-Carlo magnético: toda la vista llena de espines (véase Magnetismo).
Comparar con las bases de datos
Lo que dice la práctica
Un modelo solo vale si se compara con la medida. Para muchos cristales, los valores aceptados están publicados en bases abiertas: densidades e índices medidos, gaps y constantes dieléctricas calculados por la teoría del funcional de la densidad (DFT). Estos cálculos son valiosos pero no infalibles: sus gaps suelen ser entre un 30 y un 50 % demasiado pequeños. Por eso hay que saber siempre si un número se ha medido o calculado.
En Laue
En el taller Cristal, pestaña Construcción, la sección Valores de referencia abre una ventana que consulta, solo cuando usted lo pide, Wikidata (densidades e índices medidos), refractiveindex.info (índices medidos), AFLOW (gaps y densidades calculados) y, con una clave gratuita, Materials Project (gaps, densidades, ε∞, ε(0), índices calculados). Laue solo envía la fórmula y el número del grupo espacial. Cada valor se muestra con su naturaleza (Medida o Cálculo), su fuente y un enlace, junto al valor de Laue.
El tutor
Lo que dice la pedagogía
La simetría se aprende manipulándola, y equivocándose. Un ejercicio útil comprueba la respuesta y dice por qué es errónea. Da pistas sin desvelarlo todo, y luego muestra la solución cuando uno se queda atascado.
En Laue
La sección Ejercicios (Tutor) tiene un selector de público (Diseño, Enseñanza, Ciencia) y ordena los ejercicios por tema: primeros pasos, grupos planos, frisos, cuasicristales, redes y densidades, grupos espaciales y clases, posiciones de Wyckoff, construcción de estructuras, difracción y extinciones, difractogramas de polvo, estructuras de bandas.
Un documento de la sección Ejercicios (Tutor) se abre con el panel del tutor: una consigna por paso, un botón Comprobar y pistas, de una en una. La comprobación la hace el motor: cualquier posición equivalente es correcta. Una respuesta errónea se explica, por ejemplo «Na1 está en 8c (simetría de sitio -43m), no en 4a», o, para un grupo, qué tiene de más o de menos el grupo propuesto respecto al motivo. Tras una respuesta correcta, la solución explica por qué; agotadas las pistas, Mostrar la solución la muestra y permite continuar. Algunos ejercicios ocultan el grupo o los elementos de simetría, ya que encontrarlos le corresponde a usted.
Imprimir y tejer
Lo que dice la teoría
Un motivo para imprimir debe casar sin costuras: el borde derecho de un módulo debe continuar exactamente el borde izquierdo del siguiente. Para una red rectangular, es la repetición recta. Para una red centrada o hexagonal, el módulo natural se desplaza de una fila a otra: la media gota baja cada columna medio módulo, y el medio ladrillo desplaza cada fila. La nitidez depende de la resolución: 300 puntos por pulgada para la impresión corriente, más para el textil fino.
En Laue
Impresión o tela… exporta solo el motivo, sin celda ni símbolos, a un tamaño físico: se ajusta la arista de la celda en centímetros. Los formatos son PDF y SVG vectoriales, nítidos a cualquier tamaño, y PNG y TIFF a 150, 300 o 600 ppp, con la resolución inscrita en el archivo. El fondo puede ser transparente. El tamaño es una página (de A4 a A2, Letter, Tabloid), un tamaño libre o un módulo sin costuras, recto, de media gota o de medio ladrillo. Para una imprenta, el PDF recibe 3 mm de sangrado, marcas de corte y el perfil sRGB. Para la serigrafía, las separaciones dan un fotolito por color, reunidos en un ZIP. El SVG puede tener una capa por color. El DXF, en milímetros, sirve para el corte láser y el plóter. Los menús Exportar ofrecen también la paleta del motivo, para Adobe (ASE), GIMP e Inkscape (GPL) o Procreate. Un mandala tiene su propio diálogo de impresión, a su diámetro en centímetros.
Imprimir un cristal en 3D
Lo que dice la teoría
Un modelo que se sostiene en la mano se entiende de otro modo que una imagen: se cuentan los vecinos de un átomo con la punta del dedo. Una impresora 3D deposita el material capa a capa, de abajo arriba. Necesita tres cosas:
- un objeto cerrado, es decir, un volumen sin agujeros;
- un tamaño real, en milímetros;
- un objeto que se sostenga: una punta fina se rompe, un átomo aislado se cae, y una parte que se inclina más de unos 45° necesita un soporte. Los programas que preparan la impresión (PrusaSlicer, Bambu Studio, Cura, OrcaSlicer) añaden ellos mismos esos soportes, en árbol, adaptados a la impresora y al material.
Dos formatos de archivo dominan. El STL se lee en todas partes, pero no tiene ni color ni unidad. El 3MF, el formato actual de los programas que preparan la impresión, conserva los milímetros, los colores y varias piezas en un solo objeto. Una impresora de varios materiales puede entonces dar a cada elemento su filamento.
En Laue
En el taller Cristal, Impresión 3D… abre el diálogo de impresión. En él se elige:
- el formato, 3MF o STL;
- el número de celdas según a, b y c (una celda por defecto);
- el Lado más largo (mm) del objeto;
- el Diámetro de los enlaces (mm): 2,5 mm por defecto, con un aviso por debajo de 2 mm.
Los enlaces que salen del objeto nunca se imprimen. Los átomos que ningún enlace sostiene se retiran, salvo si se marca Conservar los átomos que ningún enlace sostiene. Laue no añade soportes: se piden al programa de impresión, cuyos soportes en árbol convienen bien a un modelo de bolas y varillas.
La vista previa muestra el objeto tal como se imprimirá, apoyado en la cama, con el número de átomos y de piezas. Si el objeto se separa en varias piezas, a menudo basta con añadir celdas para unirlas. Exportar… guarda el archivo.
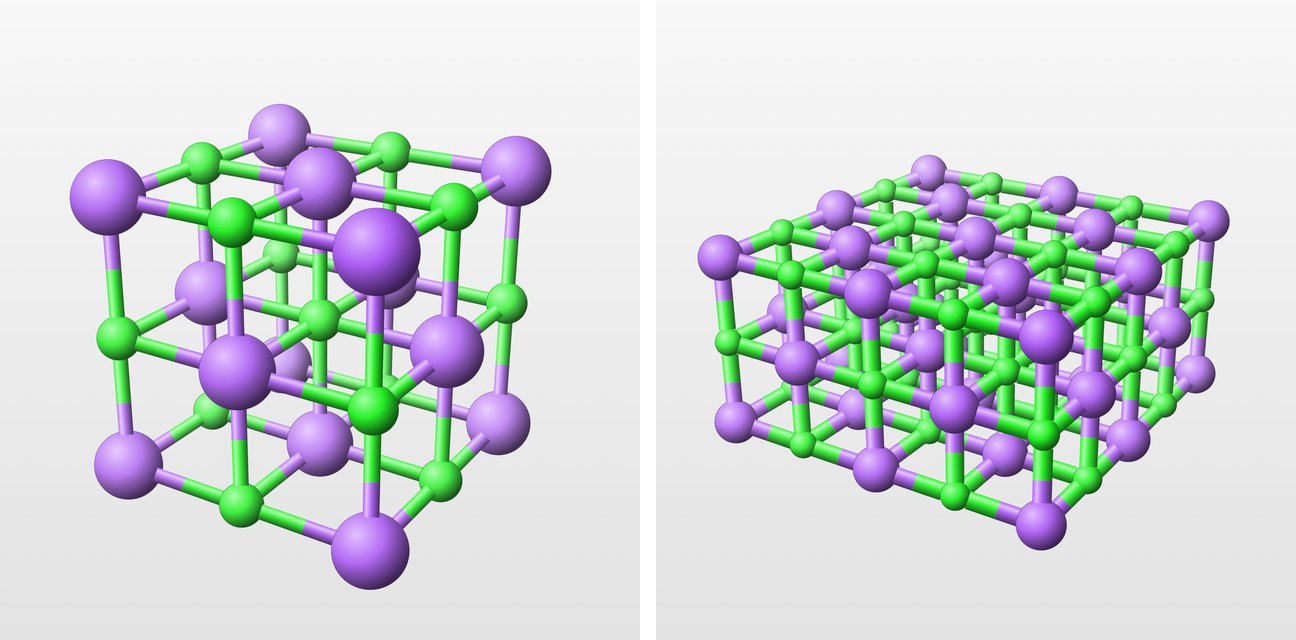
Presentar y exportar
En Laue
En el taller Cristal, Guardar vista conserva la orientación, el zoom y la visualización; las vistas guardadas viajan con el documento. Presentar oculta los paneles y muestra las vistas una tras otra, con las teclas de flecha. Exportar imagen guarda la vista en PNG, para una diapositiva, o en PDF vectorial, para un artículo o unos apuntes, con la resolución fijada en los ajustes. El mismo menú guarda un Vídeo del giro (MP4): ocho segundos en los que el cristal da una vuelta sobre sí mismo, alrededor del eje de la celda más cercano a la vertical.