 Laue
Guía — Ciencia
Esta guía está dirigida a cristalógrafos, físicos, químicos y mineralogistas. Recuerda el marco teórico sin rodeos y después dice con precisión qué calcula el motor de Laue: las convenciones, los modelos, sus límites y sus referencias. Las fórmulas se muestran abiertas por defecto.
Documentos, convenciones y exactitud
En Laue
Un documento .laue es un archivo JSON legible cuyo esquema está publicado. Es idéntico en Mac, iPad y PC. El motor (LaueCore) calcula en racionales exactos todo lo que concierne a la simetría: operaciones, posiciones, coordenadas de Wyckoff. Pasa a coma flotante para la geometría, la difracción y el refinamiento. Una coordenada escrita como 1/3 sigue siendo 1/3; un valor decimal próximo a una fracción sencilla (0.33333) se redondea a ella cuando se importa un archivo.
Las convenciones son las de las International Tables for Crystallography, volumen A: celdas convencionales, 530 ajustes descritos por su símbolo de Hall, letras de Wyckoff y símbolos orientados de la simetría de sitio. El motor se verifica con una batería de referencias: las operaciones de los 530 ajustes, las posiciones de Wyckoff, las extinciones y los difractogramas de polvo de estructuras conocidas.
El uso Ciencia de los ajustes da los símbolos internacionales y orbifold, y pone la difracción en primer plano.
Red, base y tensor métrico
Teoría
Una red queda descrita, salvo una isometría, por su tensor métrico . Este contiene todo lo que no depende de la orientación: distancias, ángulos, volumen. La red recíproca tiene como métrica . Un cambio de base transforma las coordenadas mediante y la métrica mediante . Los índices de Miller se transforman como la base, mediante ; las coordenadas, de forma contragrediente.
Los catorce tipos de Bravais resultan de clasificar las redes según su holoedría (grupo puntual de la red) y su centrado. La celda convencional se elige para que la base esté adaptada a esa holoedría. Los vectores de centrado (I: ½,½,½; F: ½,½,0 y permutaciones; C: ½,½,0; R en ejes hexagonales: ⅔,⅓,⅓ y ⅓,⅔,⅔) forman parte del grupo de las traslaciones.
Las fórmulas
En Laue
La sección Celda solo expone los parámetros libres del sistema cristalino del grupo; los demás se deducen de ellos. El volumen, las distancias y los enlaces se calculan con . El ajuste del grupo fija la base: para un grupo monoclínico, la elección del eje único (b o c) y de la celda (1, 2, 3); para un grupo romboédrico, ejes hexagonales (H) o romboédricos (R). Laue no reduce la celda (no hay reducción de Niggli): la celda es la del ajuste elegido.
Grupos puntuales y clases de Laue
Teoría
La parte lineal de una operación que deja invariante una red es, en una base de esa red, una matriz entera de determinante ±1. Su traza es por tanto entera, de donde se sigue la restricción cristalográfica: solo los órdenes 1, 2, 3, 4 y 6. Los subgrupos finitos de que la respetan forman 32 clases geométricas. Once de ellas son centrosimétricas: son las clases de Laue, a las que se reduce todo diagrama de difracción en ausencia de dispersión anómala (ley de Friedel).
El principio de Neumann impone que todo tensor de una propiedad física sea invariante bajo el grupo puntual. Por ejemplo: la piezoelectricidad, tensor polar de rango 3, es nula en las 11 clases centrosimétricas y en la clase 432; la piroelectricidad solo existe en las 10 clases polares.
Las fórmulas
Proyección estereográfica de una dirección de colatitud y azimut , sobre el plano ecuatorial del círculo de radio :
En Laue
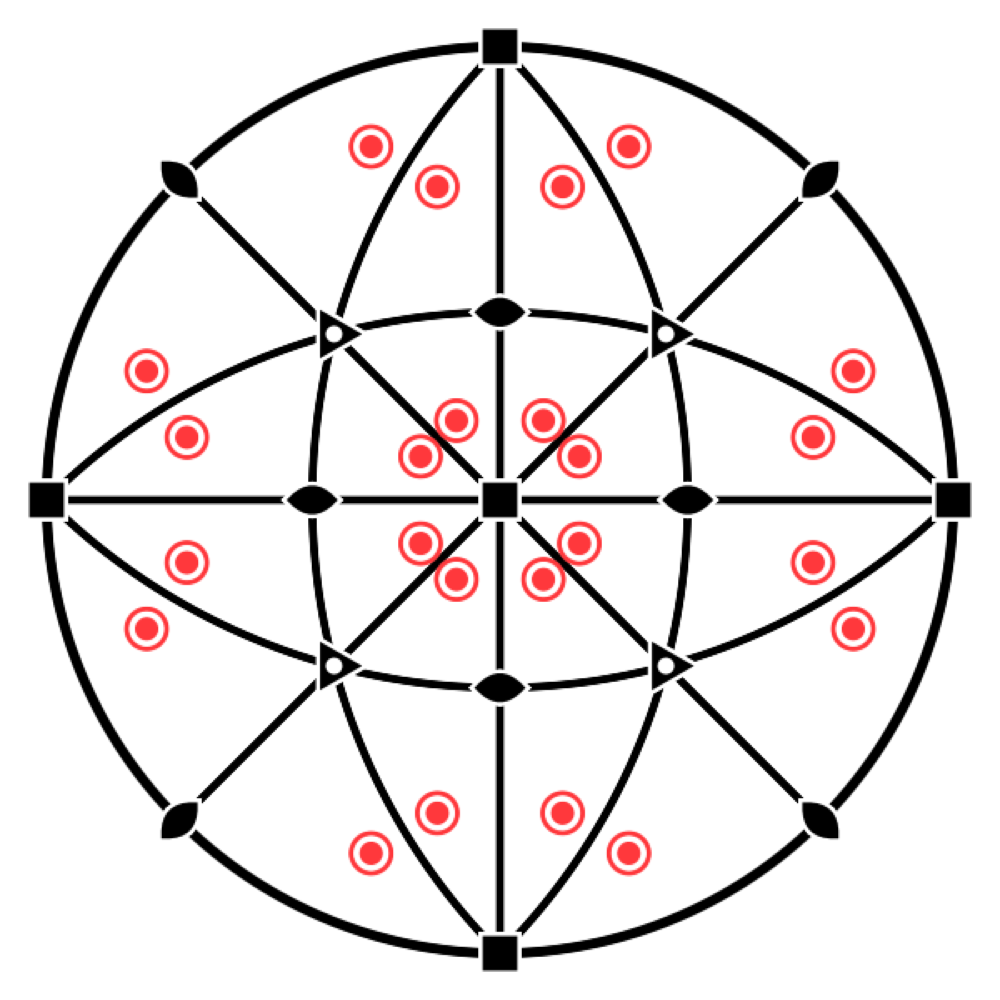
El Estereograma muestra el grupo puntual con sus elementos y la órbita de una dirección general (polos del hemisferio norte como puntos, del sur como círculos). Cuando se selecciona un sitio, muestra su grupo de simetría de sitio, orientado en la celda. La clase cristalina se da en notación de Hermann-Mauguin, junto con el sistema.
Grupos espaciales, Seitz y Hall
Teoría
Un grupo espacial es un subgrupo discreto del grupo euclídeo cuyo subgrupo de traslaciones es una red. El cociente es isomorfo al grupo puntual . se representa mediante representantes de clases , o mediante matrices aumentadas 4 × 4. La parte intrínseca de la traslación de una operación de orden distingue un eje helicoidal o un plano de deslizamiento de un eje o un espejo: se calcula sumando las potencias de la operación. El resto de es un término de posición, que fija la ubicación del elemento.
Los 230 tipos de grupos espaciales son las clases de equivalencia bajo los cambios de referencia afines que conservan la orientación: 219 tipos afines, con 11 pares enantiomorfos (P4₁/P4₃, P3₁21/P3₂21…). El símbolo de Hermann-Mauguin nombra el tipo y sus direcciones de simetría. El símbolo de Hall (Hall, 1981) da explícitamente un conjunto de generadores en una referencia dada, y designa por tanto un ajuste sin ambigüedad.
Las fórmulas
Parte intrínseca (de deslizamiento o helicoidal) de una operación de orden , y término de posición:
Los puntos fijos de dan la posición del elemento: .
En Laue
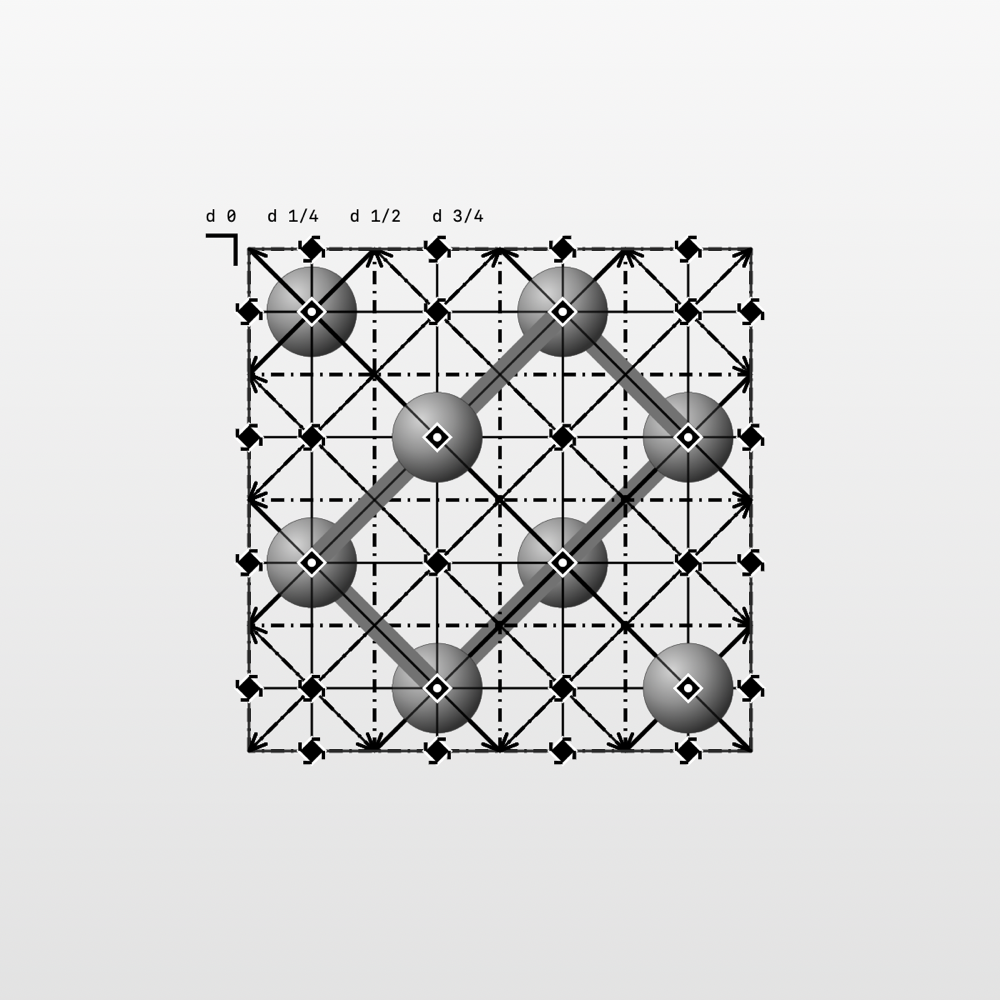
El campo del grupo acepta un número, un símbolo HM corto o completo, un ajuste (227:1, 14:b2) o un símbolo de Hall (Hall: -P 2ybc). Cada uno de los 530 ajustes se construye a partir de su símbolo de Hall. Los elementos de simetría son objetos geométricos en el sentido de las Tables: un eje o un plano con todas las operaciones que lo comparten, determinado por la descomposición anterior. Se dibujan con los símbolos gráficos del volumen A, y la Proyección de las Tables reproduce sus diagramas con la cota de los planos. El filtro Órdenes aísla los ejes de un orden dado.
Los símbolos de las Tables
Lo que dicen las Tables
Los diagramas del volumen A de las International Tables representan cada elemento de simetría con un símbolo gráfico (sección 1.4 de la edición de 2006, capítulo 2.1 de la de 2016: son los mismos). Laue dibuja estos símbolos en la vista 3D, la proyección de las Tables, los estereogramas y los teselados; las figuras de estas tablas salen de la misma biblioteca que la app. La notación es la de las Tables, con los elementos parciales entre paréntesis; la traslación intrínseca se da como fracción de la traslación más corta de la red a lo largo del eje o del deslizamiento.
Ejes perpendiculares al dibujo, puntos de simetría
| Símbolo | Elemento | Notación | Traslación intrínseca |
|---|---|---|---|
 | Eje de rotación de orden 2; punto de orden 2 en el plano | 2 | — |
 | Eje helicoidal 2₁ | 2₁ | |
 | Eje de rotación de orden 3; punto de orden 3 en el plano | 3 | — |
 | Eje helicoidal 3₁ | 3₁ | |
 | Eje helicoidal 3₂ | 3₂ | |
 | Eje de rotación de orden 4; punto de orden 4 en el plano | 4 (2) | — |
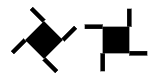 | Eje helicoidal 4₁ | 4₁ (2₁) | |
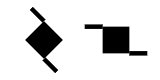 | Eje helicoidal 4₂ | 4₂ (2) | |
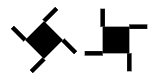 | Eje helicoidal 4₃ | 4₃ (2₁) | |
 | Eje de rotación de orden 6; punto de orden 6 en el plano | 6 (3, 2) | — |
 | Eje helicoidal 6₁ | 6₁ (3₁, 2₁) | |
 | Eje helicoidal 6₂ | 6₂ (3₂, 2) | |
 | Eje helicoidal 6₃ | 6₃ (3, 2₁) | |
 | Eje helicoidal 6₄ | 6₄ (3₁, 2) | |
 | Eje helicoidal 6₅ | 6₅ (3₂, 2₁) | |
 | Centro de inversión | — | |
 | Eje de rotoinversión 3̄ | (3, ) | — |
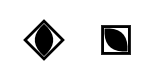 | Eje de rotoinversión 4̄ | (2) | — |
 | Eje de rotoinversión 6̄ | — | |
 | Eje de orden 2 con un centro de inversión | 2/m () | — |
 | Eje helicoidal 2₁ con un centro de inversión | 2₁/m () | |
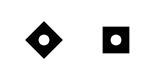 | Eje de orden 4 con un centro de inversión | 4/m (, 2, ) | — |
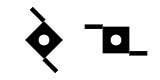 | Eje helicoidal 4₂ con un centro de inversión | 4₂/m (, 2, ) | |
 | Eje de orden 6 con un centro de inversión | 6/m (, , 3, 2, ) | — |
 | Eje helicoidal 6₃ con un centro de inversión | 6₃/m (, , 3, 2₁, ) |
Las colas de un eje helicoidal prolongan sus lados. Un eje nₖ lleva n/mcd(n, k): 4₂ tiene dos, 6₂ y 6₄ tres, 6₃ dos, a imagen de los elementos parciales 2, 3₂, 3₁ y 2₁ que contienen. Su sentido se invierte entre ejes enantiomorfos: 3₁ y 3₂, 4₁ y 4₃, 6₁ y 6₅, 6₂ y 6₄. El símbolo de un eje de orden 4 se traza en rombo o con los lados paralelos a las aristas de la celda. Un centro de inversión situado sobre el eje da el símbolo n/m, marcado con un punto blanco; sobre un eje 4₂ o 6₃, los puntos 4̄ y 6̄ no se marcan.
Ejes de orden 2 tendidos en el dibujo
| Símbolo | Elemento | Notación | Traslación intrínseca |
|---|---|---|---|
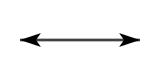 | Eje de rotación de orden 2 | 2 | — |
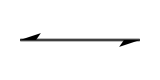 | Eje helicoidal 2₁ | 2₁ |
Planos perpendiculares al dibujo, líneas de simetría
| Símbolo | Elemento | Notación | Traslación intrínseca |
|---|---|---|---|
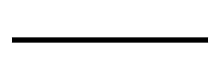 | Plano de reflexión; línea de reflexión en el plano | m | — |
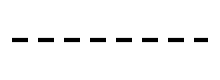 | Plano de deslizamiento «axial», deslizamiento en el dibujo; línea de deslizamiento en el plano | a, b o c; g | de una traslación a lo largo de la línea |
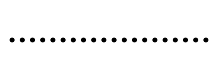 | Plano de deslizamiento «axial», deslizamiento hacia el observador | a, b o c | de una traslación perpendicular al dibujo |
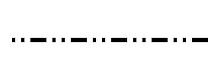 | Plano de deslizamiento «doble» (celdas centradas) | e | dos deslizamientos: a lo largo de la línea y perpendicularmente al dibujo |
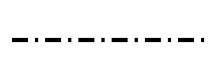 | Plano de deslizamiento «diagonal» | n | un deslizamiento de dos componentes, a lo largo de la línea y perpendicularmente |
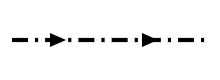 | Plano de deslizamiento «diamante» (par de planos, celdas centradas) | d | a lo largo de la línea y perpendicularmente; la flecha muestra el sentido en el dibujo para el que la componente perpendicular es positiva |
Para a, b, c y n, el trazo depende de la dirección del deslizamiento respecto al dibujo, no de la letra: la misma línea punteada es un plano c en una descripción y un plano n en otra (R3̄c en ejes hexagonales o romboédricos).
Planos paralelos al dibujo
| Símbolo | Elemento | Notación | Traslación intrínseca |
|---|---|---|---|
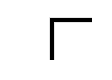 | Plano de reflexión | m | — |
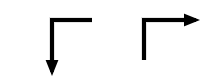 | Plano de deslizamiento «axial» | a, b o c | de una traslación en el sentido de la flecha |
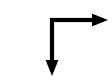 | Plano de deslizamiento «doble» (celdas centradas) | e | en el sentido de una u otra flecha |
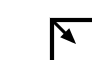 | Plano de deslizamiento «diagonal» | n | en el sentido de la flecha |
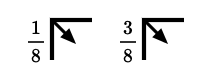 | Plano de deslizamiento «diamante» (par de planos, celdas centradas) | d | en el sentido de la flecha, es decir, la cuarta parte de una diagonal de la celda centrada en las caras |
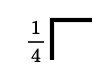 | Un plano de reflexión a las cotas y | m | — |
Estos símbolos se colocan arriba a la izquierda del diagrama, con sus brazos a lo largo de las aristas de la celda. Una fracción h designa el par de planos a las cotas h y h + ½; sin fracción, los planos están a las cotas 0 y ½.
En Laue
La Proyección de las Tables mira la celda desde el lado hacia el que apunta la dirección elegida, como los diagramas: a lo largo de c, a baja y b va hacia la derecha, y un eje helicoidal gira en el sentido de las Tables. Deje el puntero un instante sobre un elemento: un globo lo nombra y da su dirección, su posición () y su traslación intrínseca; si varios elementos se superponen, los enumera todos.
Órbitas, simetría de sitio y posiciones de Wyckoff
Teoría
El estabilizador de un punto (su simetría de sitio) es finito, isomorfo a un subgrupo de . Una posición de Wyckoff es el conjunto de los puntos cuyos estabilizadores son conjugados en . Es una unión de órbitas, parametrizada por 0 a 3 coordenadas libres. Su multiplicidad en la celda convencional vale . Las letras siguen el orden de las Tables, de la más simétrica (a) a la posición general.
La elección de una letra para una estructura solo está definida salvo un automorfismo: el normalizador euclídeo de permuta ciertas posiciones (4a y 4b de Fm-3m, por ejemplo). Dos descripciones que difieren de este modo son la misma estructura.
Las fórmulas
donde es el número de nudos de la celda convencional (1 para P, 2 para A, B, C e I, 3 para R en ejes hexagonales, 4 para F).
En Laue
Las posiciones de Wyckoff las calcula el motor a partir de las operaciones: estabilizadores, conjugación, variedades afines (puntos, rectas, planos) módulo la red. Sus letras y sus símbolos orientados proceden de una tabla de referencia. El inspector de un sitio da su posición, su multiplicidad y su grupo de sitio orientado (.3m, 4m.m). Al desplazarlo en la vista, un átomo se ajusta a las variedades especiales que atraviesa, y Quedarse en lo obliga a deslizarse a lo largo de la suya. Las coordenadas siguen siendo exactas.
Elementos, composición y densidad
Teoría
El contenido de la celda da la fórmula, el número de unidades fórmula y la densidad calculada, primer control de una estructura. Los radios covalentes dan una distancia de enlace esperada, la suma de los radios de los dos átomos, útil para localizar los enlaces en una estructura desconocida.
Las fórmulas
En Laue
La tabla periódica cubre los elementos 1 a 103, con masa, configuración, electronegatividad de Pauling, radio covalente (Cordero et al., 2008) y estados de oxidación habituales (datos de pymatgen). La fórmula sigue el orden electropositivo, y el orden de Hill cuando la estructura contiene carbono. Los enlaces dibujados unen los átomos cuya distancia se aproxima a la suma de los radios covalentes; dos iones del mismo signo nunca se enlazan. Los enlaces que salen de las celdas (esbozos) están ocultos por defecto; al desmarcar la opción Ocultar los enlaces que salen de las celdas se hacen visibles, para la coordinación completa.
Poliedros de coordinación: los vértices son los vecinos enlazados al átomo central (mismo criterio que los enlaces dibujados, hasta los átomos situados a una celda más allá de la caja) y más electronegativos que él; el poliedro es su envolvente convexa, con sus triángulos coplanarios reunidos en una sola cara (los cuadrados del cubo de la fluorita). Centros por defecto: los elementos cuyos poliedros tienen de cuatro a ocho vértices; así, Ti y no Sr en SrTiO₃ (Sr tiene doce O), V y no C en un carburo. Las caras se ordenan en profundidad junto con los átomos y los enlaces.
Formatos de estructura
En Laue
El menú Estructura lee y escribe varios formatos.
- CIF (core CIF): el grupo se identifica primero por el conjunto de operaciones
_space_group_symop_operation_xyz(o_symmetry_equiv_pos_as_xyz), comparado con los 530 ajustes. Si no, Laue lee el símbolo de Hall y después el símbolo HM. Las coordenadas próximas a una fracción de denominador pequeño se redondean a ella, y los átomos se recolocan en su posición especial. - SHELX (
.ins,.res):LATTySYMM, CELL, átomos. - POSCAR (VASP): todos los átomos de la celda, sin simetría. Laue busca el grupo espacial cuyas órbitas reproducen los átomos, y conserva un átomo por órbita. Una celda primitiva de una red centrada se lee tal cual, en un grupo más pequeño.
- Solo en escritura: XYZ extendido (ASE, Ovito), PDB (CRYST1) y CGD, la red que leen Systre y el RCSR para nombrar una topología.
Grupos planos, orbifolds y grupos bicolores
Teoría
Los 17 grupos planos son los grupos espaciales de dimensión 2: 5 redes de Bravais, 10 clases puntuales. Conway y Thurston los describen por la topología del cociente , el orbifold. Su notación enumera los centros de rotación (cifras), los espejos (*), las esquinas de espejos, los deslizamientos (×) y las asas (∘). El magic theorem da la condición para que un orbifold sea euclídeo: la suma de los costes vale exactamente 2.
Los grupos bicolores (blanco y negro, o de Shubnikov) son los pares con de índice 2 en : las operaciones de intercambian los colores. Hay 46 en el plano. Las relaciones grupo–subgrupo de la misma celda (subgrupos translationengleiche) relacionan los grupos por pérdida de elementos de simetría.
Las fórmulas
Costes de la notación orbifold: 2 para ∘, 1 para × y para *, para un centro de rotación de orden fuera de un espejo, para una esquina de espejos de orden .
En Laue
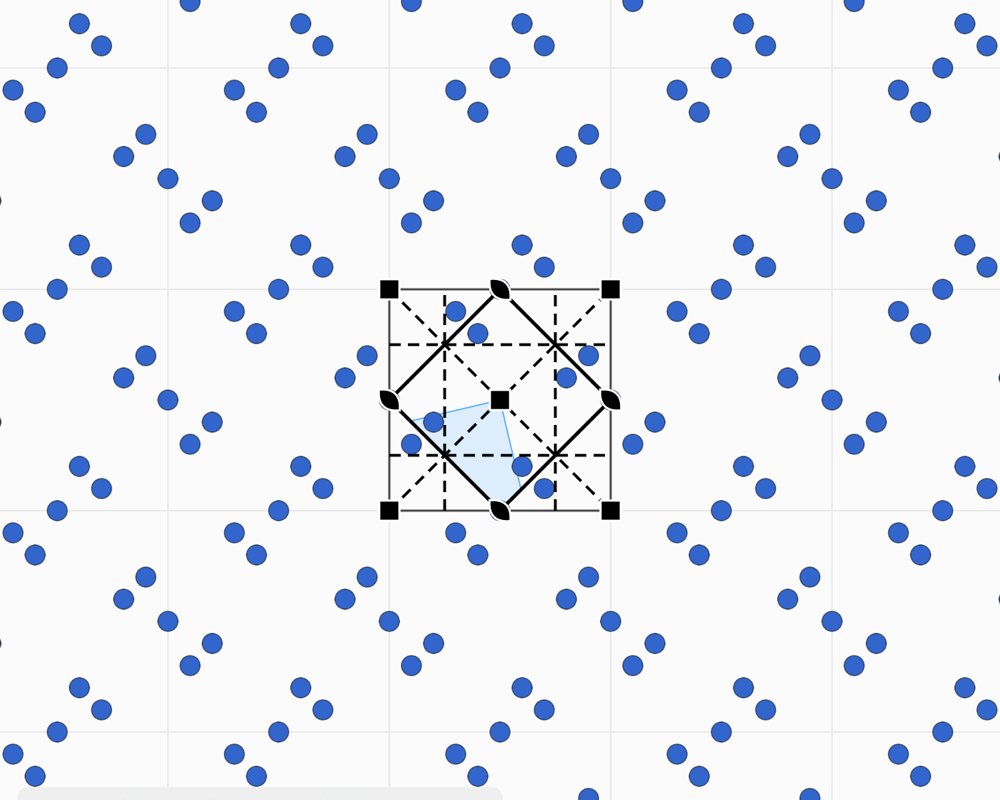
El taller del plano muestra los grupos en símbolo internacional y orbifold. Muestra el dominio fundamental, las operaciones y las posiciones de Wyckoff del plano, así como los subgrupos y supergrupos de la misma celda. Dos colores elige un subgrupo de índice 2; las operaciones que intercambian los colores se dibujan en rojo. La Extensión limita el dibujo a un bloque de n × m celdas a partir de la celda origen (en un friso: n celdas), recortado en el borde, para las figuras y las exportaciones. Los motivos colocados se comportan como los átomos del taller Cristal: se ajustan a las posiciones especiales, y se verifican su multiplicidad y su simetría de sitio.
Grupos de friso
Teoría
Los siete grupos de friso son los subgrupos discretos de las isometrías del plano que dejan invariante una recta y cuyas traslaciones forman . Aquí se denotan con el símbolo de cuatro caracteres (p1, p1m1, p11m, p11g, p2, p2mm, p2mg), en orbifold (∞∞, *∞∞, ∞*, ∞×, 22∞, *22∞, 2*∞) y con los nombres de Conway.
En Laue
El selector Teselado | Friso | Roseta da acceso a los frisos. La banda se dibuja sobre la altura b.
Grupos de roseta
Teoría
Los subgrupos finitos de son los grupos cíclicos y diédricos (teorema de Leonardo). Su orden no está restringido. Son los grupos puntuales del plano; los diez que son cristalográficos (n = 1, 2, 3, 4, 6) son las clases de los grupos planos.
En Laue
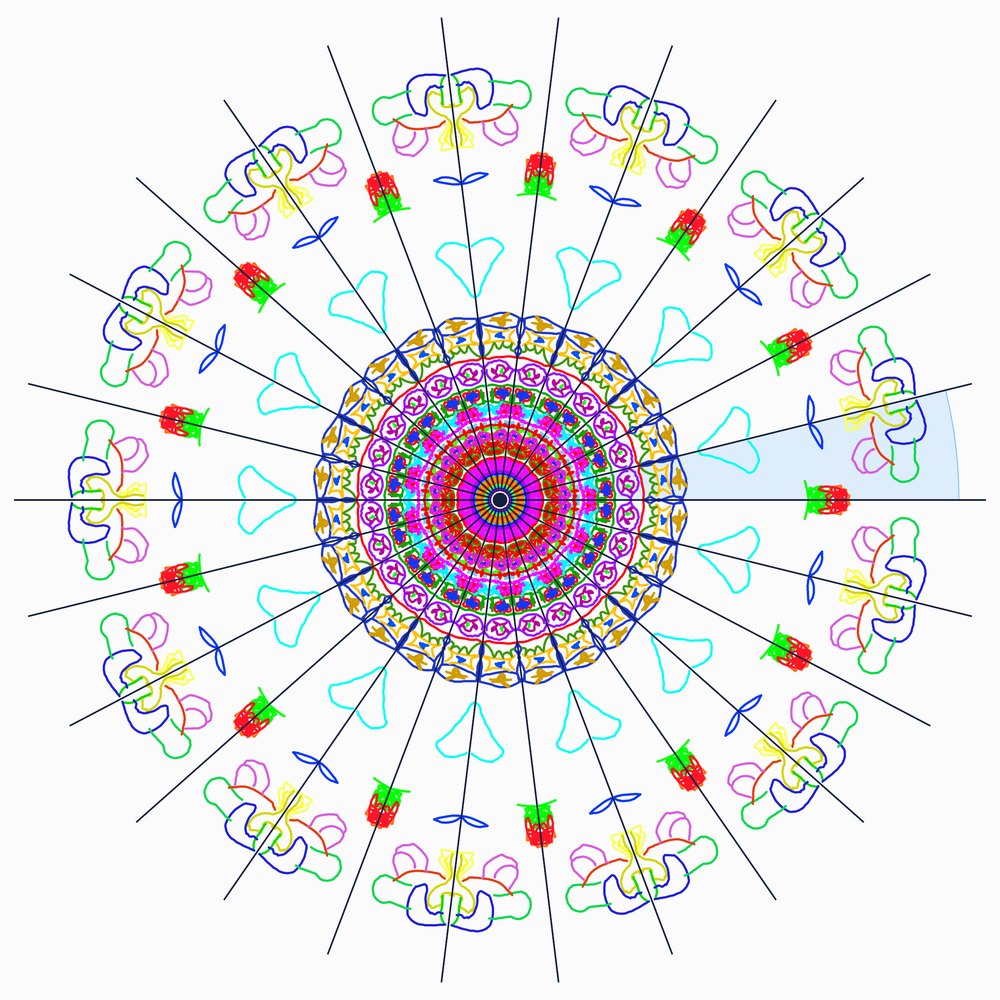
Un documento de roseta lleva el grupo «rosette Cn» o «rosette Dn», con n de 1 a 24. Se muestra en notación de Schoenflies, de Hermann-Mauguin (8mm, 5m) y orbifold (8•, *8•). Las posiciones están en coordenadas cartesianas, con el radio de la figura igual a 1. Las verificaciones (copias, simetría de sitio, número de motivos) son las de los demás talleres.
Teoría cinemática de la difracción
Teoría
En la aproximación de Born (dispersión simple), la amplitud dispersada es la transformada de Fourier de la densidad dispersora. Para un cristal, esta es la convolución de la red con el contenido de la celda: la amplitud solo es no nula en los nudos de la red recíproca, y allí vale el factor de estructura. El factor de dispersión atómica , con , decrece con el ángulo para los rayos X (nube electrónica); es constante para los neutrones (longitud de dispersión coherente ). La agitación térmica isótropa añade el factor de Debye-Waller.
Las extinciones sistemáticas proceden de las operaciones con traslación no nula. Para un centrado, se multiplica por . Para una operación , se extinguen las reflexiones tales que y . Estas condiciones, integrales, zonales y seriales, designan un conjunto de grupos compatibles, no un grupo único.
La medida da y pierde las fases. La síntesis de Fourier las necesita; la función de Patterson, autocorrelación de la densidad, prescinde de ellas y muestra los vectores interatómicos. Los métodos directos y el charge flipping recuperan las fases a partir de las intensidades solas; Laue no los implementa.
Las fórmulas
En Laue
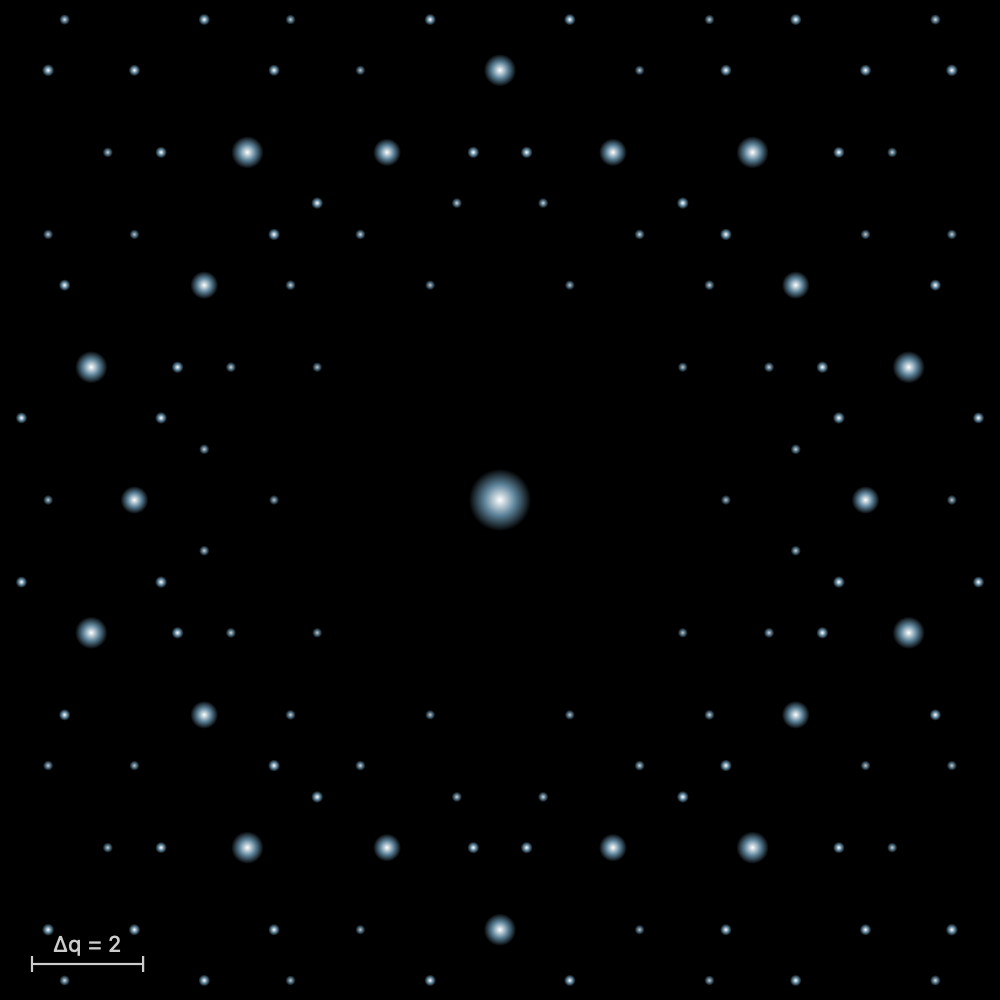
Para los motivos planos, Laue calcula sobre todos los dispersores de la celda, normalizado a . Las reflexiones extinguidas por la simetría se marcan con un anillo, y se indica la clase de Laue. La vista ampliada (zoom hasta ×64, con recálculo de la región visible) se exporta en PDF vectorial y en CSV. La Síntesis de Fourier reconstruye el motivo con las fases verdaderas, nulas o aleatorias, y el mapa de Patterson muestra los vectores entre motivos.
Cuasicristales y conjuntos modelo
Teoría
Un conjunto modelo (Meyer) se obtiene por corte y proyección. Se parte de una red en posición irracional, y se conservan los puntos cuya proyección perpendicular cae en una ventana . Si la frontera de tiene medida nula, el espectro de difracción es puramente puntual. Los picos se encuentran en las proyecciones paralelas de la red dual, con la amplitud de la transformada de Fourier de la ventana. El módulo de Fourier tiene rango superior a la dimensión: hacen falta 4 índices enteros para indexar el diagrama de Penrose.
Penrose procede de (ventanas pentagonales), Ammann-Beenker de (ventana octogonal). El método de las multimallas de de Bruijn es dual del corte: una tesela por cada cruce de dos familias de rectas. Un desplazamiento uniforme de la ventana (grado de libertad de fasón) produce un teselado localmente indistinguible, salvo volteos de teselas. La inflación de Penrose tiene como factor , la de Ammann-Beenker .
Los puntos visibles de una red, de coordenadas primas entre sí, forman un conjunto débilmente modelo. No es de Delone (tiene huecos arbitrariamente grandes), pero su difracción es puramente puntual (Baake, Moody y Pleasants, 2000).
Las fórmulas
Puntos -libres de (: los puntos visibles), densidad e intensidades de Bragg en los puntos de denominador libre de potencias -ésimas:
En Laue
El taller construye los tres teselados por multimalla (5, 4 y 6 familias de rectas), y Penrose también por inflación. Los deslizadores Fasón desplazan las mallas, y el Espacio perpendicular muestra la imagen de cada vértice en . La difracción se calcula sobre los vértices: picos de Bragg, o mapa de intensidad en escala logarítmica. Las decoraciones (arcos de Penrose, lacerías girih, cintas de de Bruijn) y el editor de teselas pertenecen al ornamento; no cambian la difracción de los vértices.
Método de Laue
Teoría y modelo
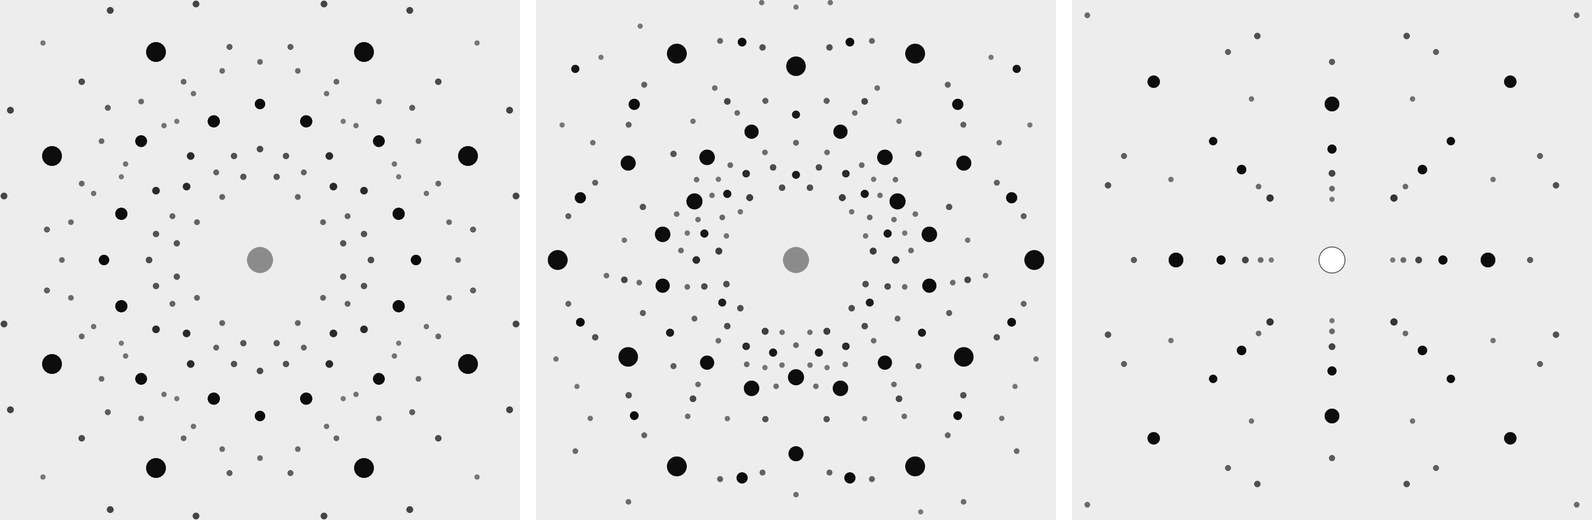
Un monocristal fijo se ilumina con una radiación blanca, de a . En la construcción de Ewald, todas las esferas de radio comprendidas entre esos límites están presentes a la vez. Cada nodo de la red recíproca situado entre la esfera más pequeña y la más grande difracta la longitud de onda cuya esfera pasa por él. La dirección difractada solo depende de la dirección de : los armónicos se superponen en una misma mancha, con . Los planos de una zona de eje difractan sobre un cono de eje . Sobre una película plana, ese cono traza una elipse en transmisión y una hipérbola en retrorreflexión.
La ley de Friedel hace el diagrama centrosimétrico en intensidad, salvo dispersión anómala. Su simetría es el subgrupo de la clase de Laue que fija la dirección del haz: 4mm a lo largo de [001] para , 3m a lo largo de c para . El método identifica así una de las once clases de Laue y da la orientación, pero no las intensidades absolutas: cada mancha mezcla varias longitudes de onda y varios armónicos.
El modelo usado en Laue supone un espectro plano en la banda, un haz no polarizado, y ni absorción, ni extinción, ni mosaicidad: las manchas son puntuales. La intensidad de una mancha es la suma, sobre sus armónicos presentes en la banda, de multiplicado por el factor de polarización y el factor de Lorentz del método de Laue, . Las intensidades se normalizan a la mancha más intensa.
El problema inverso da la orientación. Una mancha en sobre una película a la distancia fija la dirección del rayo difractado. La normal de los planos reflectantes es paralela a , puesto que . Sus proyecciones sobre , y son proporcionales a , , , ya que . Solo es accesible la dirección de : , y por tanto , siguen siendo desconocidos. Para indexar, se comparan los ángulos entre normales, calculados con el tensor métrico recíproco, con los de un modelo. Dos manchas indexadas bastan luego para fijar la matriz de orientación (Busing y Levy, 1967). En retrorreflexión, los ángulos se leen tradicionalmente en el ábaco de Greninger.
Las fórmulas
En Laue
El haz se dirige según la vista, de 0,25 a 2,5 Å. Laue calcula una vez por estructura todos los planos de índices primitivos , con para cada armónico tal que . Los factores de dispersión son los de Waasmaier y Kirfel, con = 0,5 Ų. Una reflexión extinguida por la simetría cuenta como cero. La rotación de la vista solo recalcula la geometría. La película es plana, de 100 mm de lado, a = 40 mm; se omiten las manchas más débiles que 10−3 de la más intensa. Las pruebas verifican la simetría 4mm de NaCl a lo largo de [001] en las dos geometrías, la simetría 3m (y no 6mm) del cuarzo a lo largo de c, la ley de Bragg de cada armónico y la posición . Ampliado, el diagrama ajusta la radiación (rayos X, λmin = 12,398/kV Å según Duane–Hunt; o neutrones, con las longitudes de dispersión coherente y sin factor de polarización), λmax y D; al pasar sobre una mancha se ven hkl, sus armónicos con sus λ, 2θ, d y la intensidad, y la tabla de manchas se exporta en CSV. El sistema de referencia de la película es el de la vista: mirando a lo largo de [u v w], arriba es c (o b a lo largo de c) y la derecha es arriba × (−n̂). El tutor plantea tres preguntas sobre este modelo: la simetría del diagrama a lo largo de un eje (subgrupo de la clase de Laue que fija el haz), la desviación 2θ de una mancha y los índices de la mancha en (x, y).
Difractograma de polvo calculado
Teoría y modelo
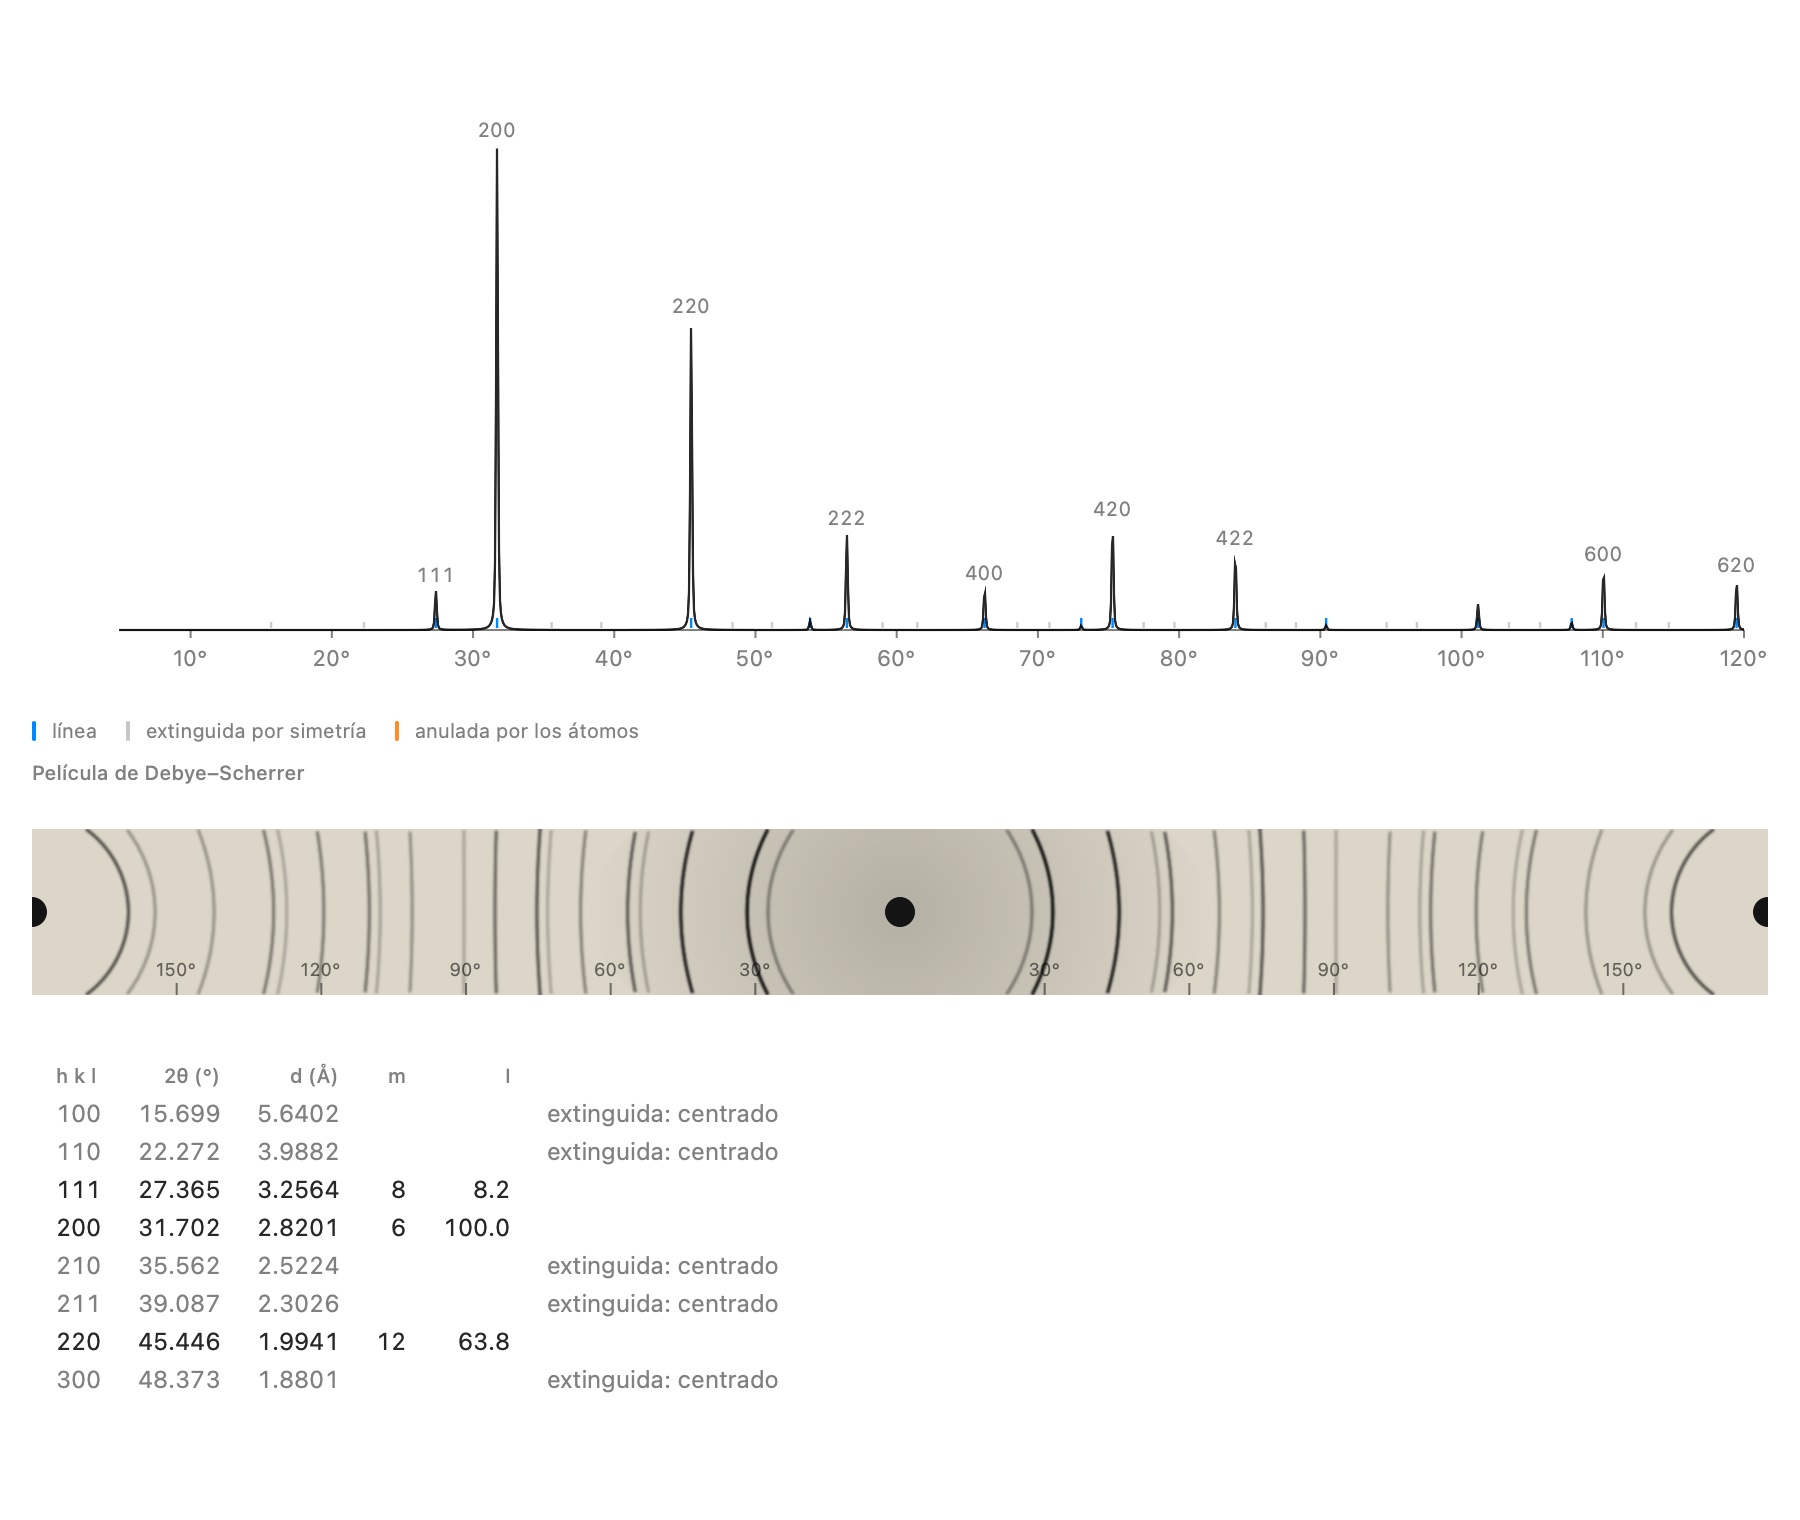
Para un polvo ideal (orientaciones aleatorias, cristalitos sin extinción ni absorción diferencial), la intensidad integrada de una línea es la suma de los de las reflexiones con el mismo . Se multiplica por el factor de Lorentz-polarización de un haz no polarizado. Laue no aplica factor de monocromador y no modela la orientación preferente, ni la absorción, ni la extinción. Una línea reúne las reflexiones con el mismo , equivalentes por simetría o coincidentes por accidente; su multiplicidad es el número de reflexiones presentes. El doblete Kα₂ se añade con una razón de intensidad de 0,5.
Las fórmulas
En Laue
El difractograma bajo la vista se recalcula con cada modificación. El visor ampliado ajusta la radiación (Kα₁ de los ánodos de Cu, Co, Mo, Cr y Ag, longitud de onda libre, o neutrones), la longitud de onda, Kα₂, global, la anchura y 2θmáx. La tabla de líneas indica, para cada reflexión nula, si está extinguida por la simetría (centrado, eje helicoidal, deslizamiento) o anulada accidentalmente por las posiciones atómicas (222 del diamante). Puntos idénticos pone sin decrecimiento: solo queda el factor geométrico de la red y de las posiciones.
Ajuste de perfil sobre una medida
Modelo
Laue ajusta la parte de perfil de un refinamiento de Rietveld. Las intensidades integradas son las de la estructura del documento: las posiciones atómicas y los no se refinan. Los parámetros libres son la escala, el cero, el desplazamiento de la muestra (geometría Bragg-Brentano), el fondo, las anchuras, la mezcla, la asimetría y la celda. La minimización es de tipo Levenberg-Marquardt, en dos pasadas, con los pesos ( si no se proporciona desviación típica).
Las fórmulas
con , , el cero y el desplazamiento de la muestra.
Asimetría de Bérar y Baldinozzi (1993), con , , :
Fondo de Chebyshev sobre el intervalo medido, :
Factores de acuerdo:
En Laue
Formatos leídos: .xy, .xye, .dat y CSV (2θ, I, σ), CIF de polvo (_pd_meas_*) y GSAS (STD, ESD). Se marcan los parámetros que se liberan y se acota el intervalo de 2θ; después Refinar lanza el ajuste en segundo plano. El resultado da , , y la celda; Aplicar la celda la traslada al documento. Validación: medida real del NIST SRM 660 (LaB₆, Cu Kα₁ + Kα₂, tutoriales de GSAS-II), ajustada de 40 a 125°; la celda certificada se recupera con 3 × 10⁻⁴ Å.
Búsqueda de picos e indexación
Teoría
La indexación busca una forma cuadrática definida positiva que reproduzca los observados con índices enteros. Los sistemas de uno o dos parámetros se tratan mediante las formas permitidas: sumas de tres cuadrados excepto para el cúbico, sumas de dos cuadrados para el tetragonal, números de Löschian para el hexagonal. La calidad se mide con (de Wolff, 1968).
Las fórmulas
En Laue
Los picos son los máximos de la intensidad suavizada, al menos 6 σ por encima del fondo. Los 20 primeros se indexan en los sistemas cúbico, tetragonal, hexagonal y ortorrómbico (no hay búsqueda monoclínica ni triclínica). La tolerancia es de 0,03° en cada 2θ, ampliada en 0,15° durante la búsqueda para admitir un desplazamiento del cero. Las aristas se limitan a 20 Å y el volumen a 2000 ų. Un sistema menos simétrico solo se explora si los más simétricos no dan ninguna celda con . Las soluciones se ordenan por , con las que indexan todas las líneas salvo una como máximo en cabeza. Para una celda elegida, se proponen las familias de grupos espaciales compatibles con las ausencias, de las más restrictivas a las menos restrictivas.
Estructuras de bandas y absorción
Zona de Brillouin y caminos
La zona de Brillouin es la celda de Wigner–Seitz de la red recíproca, limitada por los planos mediadores de los vectores recíprocos más cortos. Laue sigue a Setyawan y Curtarolo (2010): para cada tipo de red, y para sus variantes según las razones entre los parámetros (BCT1 y 2, ORCF1 a 3, RHL1 y 2…), fijan los puntos de alta simetría, sus nombres y el camino habitual. Las líneas llevan sus nombres habituales (Δ, Λ, Σ, Z, Q, S…). Para el monoclínico y el triclínico, el camino se simplifica: Γ y los puntos medios de los tres vectores recíprocos más cortos.
Los tres modelos
- Red vacía. : las ondas planas replegadas en la zona.
- Pseudopotencial empírico de Cohen y Bergstresser (1966), para catorce semiconductores de estructura diamante o blenda. Los factores de forma simétricos y antisimétricos se toman en . La base de ondas planas, , se elige para cada k, y la diagonalización se hace con LAPACK. Si: gap indirecto de 0,82 eV (1,12 eV medido), mínimo de conducción al 85 % de Γ–X. GaAs: gap directo de 1,43 eV (1,42 eV).
- Cristal virtual (Nordheim, 1931), para las aleaciones cuyos compuestos están en la tabla: los factores de forma V_S y V_A son el promedio de los de los compuestos, ponderado por los productos de las fracciones de los dos sitios (In₁₋ₓGaₓAs: (1 − x) InAs + x GaAs; un cuaternario, sus cuatro binarios), y el μ del acoplamiento espín-órbita igual. La celda sigue la ley de Vegard entre los parámetros medidos a temperatura ambiente (Madelung, 2004). Controles: el paso del valle Δ al valle L en Si₁₋ₓGeₓ hacia x = 0,93 (medido 0,85; Braunstein, Moore y Herman, 1958); de Γ a X en GaAs₁₋ₓPₓ hacia x = 0,36 (medido 0,45); In₀.₅₃Ga₀.₄₇As, 0,91 eV frente a 0,75 eV medidos. Límites: el desorden se ignora, de ahí una curvatura del gap demasiado débil (las superceldas «especiales cuasialeatorias» de Zunger et al., 1990, la dan); un solo juego de fonones; AlAs falta en la tabla, de modo que AlₓGa₁₋ₓAs solo tiene la ley de Vegard y el enlace fuerte.
- Enlace fuerte con los parámetros universales de Harrison (1999). Cada átomo lleva sus orbitales s y p, más los d para los metales de transición, a las energías atómicas de Mann. Los saltos valen entre s y p, con y para los d, repartidos según la tabla de Slater y Koster (1954). Los primeros vecinos cuentan por entero, después las capas hasta el doble de esa distancia, amortiguadas en con . Los electrones de valencia siguen la columna. El llenado en una malla 16³ distingue metal, semimetal (bandas a menos de 0,1 eV una de otra) y aislante. Sin solapamiento entre orbitales, sin desplazamiento de Madelung, sin espín: los gaps de los cristales iónicos y de los óxidos salen demasiado anchos (NaCl: 9,0 eV frente a 8,5; SrTiO₃: 5,3 eV frente a 3,2).
Densidad de estados y óptica
La densidad de estados se calcula en una malla 16³ reducida por el grupo puntual y la inversión temporal, suavizada con gaussianas. La parte imaginaria de la función dieléctrica procede de los elementos de matriz del momento entre bandas de valencia y de conducción; en enlace fuerte, son los de Peierls, . Se integra por el método de los tetraedros (Blöchl, Jepsen y Andersen, 1994), con un refinamiento local cerca del borde. La malla se refina de 12³ a 28³ hasta la convergencia: ε₁(0) con un 1 % de precisión, ε₂ con un 3 % de su máximo, el borde con 0,03 eV. De ella se deduce ε₁ por Kramers–Kronig, y después n, κ, α y R. La gráfica de Tauc ajusta una recta a para un gap directo, a para un gap indirecto, entre el borde − 0,05 y el borde + 0,4 eV. Las tijeras suben las bandas de conducción en una cantidad Δ, y los elementos de matriz se corrigen como proponen Levine y Allan (1989). Silicio: ε₁(0) = 11,2 (11,7 medido).
Las fórmulas
En unidades gaussianas, con el factor 2 del espín:
Las tijeras (Levine y Allan):
Acoplamiento espín-órbita
El espín del electrón se acopla a su momento orbital: en Γ, la parte alta de la banda de valencia, de carácter p, se desdobla en Γ₈ (j = 3/2, cuatro estados) y Γ₇ (j = 1/2, dos estados), más bajo en Δ₀, de 0,044 eV en Si a 0,95 eV en CdTe; en L, el desdoblamiento Δ₁ vale unos dos tercios de Δ₀. La base pasa a ser la de los espinores: cada banda solo lleva un electrón, y hay el doble de bandas. En el pseudopotencial, el término de Weisz, en la forma de Chelikowsky y Cohen (1976), tiene una intensidad μ ajustada al Δ₀ medido; predice Δ₁ sin otro ajuste (GaAs 0,21 eV para 0,22 medido, InSb 0,50 para 0,50). En enlace fuerte, cada átomo recibe λ L·S sobre sus orbitales p, con λ proporcional a la constante ζ_np del átomo libre, obtenida de su estructura fina medida (base de datos del NIST); un solo factor, 1,54, ajustado sobre trece semiconductores, da Δ₀ con un error inferior al 15 %.
Las fórmulas
Superficie de Fermi
Para un metal en enlace fuerte (el nivel de Fermi fijado contando los electrones en la malla 16³) o para los electrones libres (, con n los electrones de valencia s y p por unidad de volumen: 1 para Cu, Ag, Au y los alcalinos, 2 para Mg, Zn y el hierro, 3 para Al…), las bandas se calculan en una malla cúbica de 31³ puntos que cubre la zona. Cada cubito se corta en seis tetraedros en los que E se interpola linealmente: la superficie E = E_F es en ellos un triángulo o un cuadrilátero (marching tetrahedra, sin casos ambiguos). Cada punto de corte se refina sobre la propia banda con dos pasos de falsa posición; los triángulos se recortan en las caras de la zona (Sutherland–Hodgman) y se orientan según el gradiente de E, hacia los estados vacíos. La parte ocupada de cada banda se cuenta en una malla 20³ de la celda recíproca primitiva, cuyo volumen es exactamente el de la zona. Comprobaciones: la esfera libre del cobre tiene radio k_F = 1,36 Å⁻¹ y área 4πk_F²; sus bandas ocupadas contienen un electrón, las del aluminio tres, las del cobre en enlace fuerte once, con un 1 % de precisión; en enlace fuerte, la superficie del cobre toca las ocho caras {111}, en los puntos L.
En Laue
Estructura de bandas (pestaña Propiedades) coloca un pequeño diagrama junto a la vista. El visor ampliado muestra la zona en relieve, las bandas con el gap y su naturaleza, la densidad de estados y, para un semiconductor o un aislante, la pestaña Absorción (ε₁ y ε₂, n y κ, α, R, Tauc). El método se elige: pseudopotencial cuando el cristal está en la tabla, enlace fuerte para cualquier cristal que tenga átomos, red vacía siempre. El interruptor Acoplamiento espín-órbita añade el espín a los dos primeros. Gap medido ajusta las tijeras al valor de Madelung (2004). Las bandas, la densidad de estados y el espectro se exportan en CSV, los gráficos en PNG o PDF. Los mismos cálculos se hacen en línea de comandos (laue bands, laue optics), y sus salidas sirven de referencia para la versión de Windows.
Las tijeras desplazan el espectro en bloque, ε₂(E) → ε₂(E − Δ), como implica la corrección de Levine y Allan: las transiciones se clasifican una vez, sin tijeras, y cada posición del control solo las desplaza y rehace la integral de Kramers–Kronig. En enlace fuerte, todas las bandas vacías (hasta 16) entran en el espectro, calculado al menos hasta el borde + 6 eV (10 eV si no); el refinamiento alrededor del borde se reduce cuando sus mínimos cubren más del 5 % de la zona (bandas planas, como las de la calcita) y se omite por encima de un cuarto. El cálculo muestra la malla en la que está y se puede detener.
El espectro es un tensor: cada transición guarda Re(q_a q_b*) en seis componentes, promediadas luego sobre las rotaciones del grupo puntual (J̄ = Σ_R R J Rᵀ / |G|, exacto con los tetraedros); los ejes principales son los de ε₁(0) − 1 ∝ Σ J/E³, y Polarización proyecta sobre uno de ellos antes de las tijeras y de Kramers–Kronig, sin nuevo cálculo. Los índices a 589 nm de los Dipolos puntuales (polarizabilidades de Tessman, Kahn y Shockley, campo local por sumas de Ewald) y de las Bandas, con la corrección del gap se compararon con las medidas en trece cristales: dipolos a menos del 4 % para los aislantes iónicos de gap ≥ 5 eV, bandas entre un 2 y un 7 % por debajo para los semiconductores y alrededor de un 20 % para el rutilo y el SrTiO₃ (base mínima, sin campo local). La regla que se deduce marca el modelo Recomendado: dipolos si todos los iones están tabulados y el gap alcanza 5 eV, bandas en otro caso; elige el más cercano en los trece. Las bandas dan bien el signo de nₑ − nₒ en los cinco uniáxicos, los dipolos en dos. Se probaron los términos dipolares intraatómicos (Pedersen et al. 2001): con los parámetros universales de Harrison alejan todos los cristales de la medida, y quedan desactivados. En la línea de comandos: laue indices.
Dispersión: cada curva medida es la fórmula publicada (Sellmeier y formas afines de la base refractiveindex.info, coeficientes sin cambiar), que devuelve el índice de la tabla con 0,002 de margen a 589,3 nm. V_d = (n_d − 1)/(n_F − n_C) en las líneas de 587,6, 486,1 y 656,3 nm. Los dipolos puntuales solo dan un índice: su dispersión es un oscilador único de Wemple y DiDomenico, n² − 1 = E_d E₀/(E₀² − E²), que pasa por ese índice con el E₀ ajustado a la curva de las bandas; el Sellmeier mostrado es lo mismo reescrito (B = E_d/E₀, C = (hc/E₀)²). En trece cristales, V_d queda dentro del 20 % en 11 rayos de 14; CsCl, el rayo ordinario de la calcita y ZnS se desvían un 30–41 %. El oscilador ajustado a la medida y a las bandas dice qué les falta a las bandas: E₀ dentro del 8 % en 11 rayos de 16, pero una fuerza E_d entre un 37 y un 61 % demasiado débil en los cristales iónicos y los óxidos de titanio — es ella la que deja el rutilo y el SrTiO₃ un 20 % por debajo de la medida. La regla empírica E_d = β N_c Z_a N_e de Wemple, probada como tercer modelo, arregla el rayo ordinario del rutilo pero sobrepasa el SrTiO₃ en un 18 % e invierte el signo de la birrefringencia en tres uniáxicos: no se propone. En la línea de órdenes: laue dispersion.
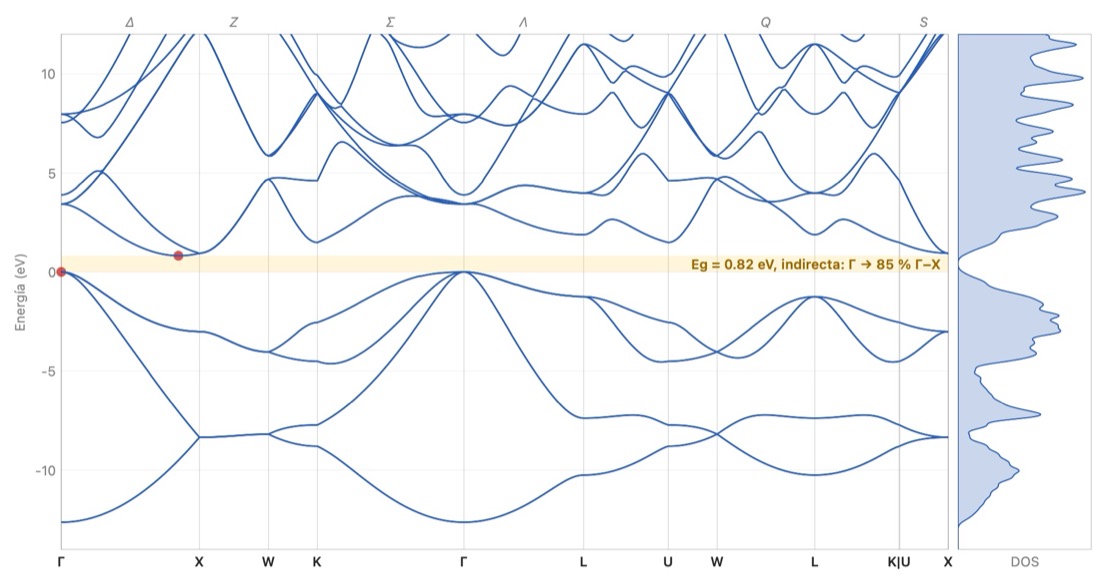
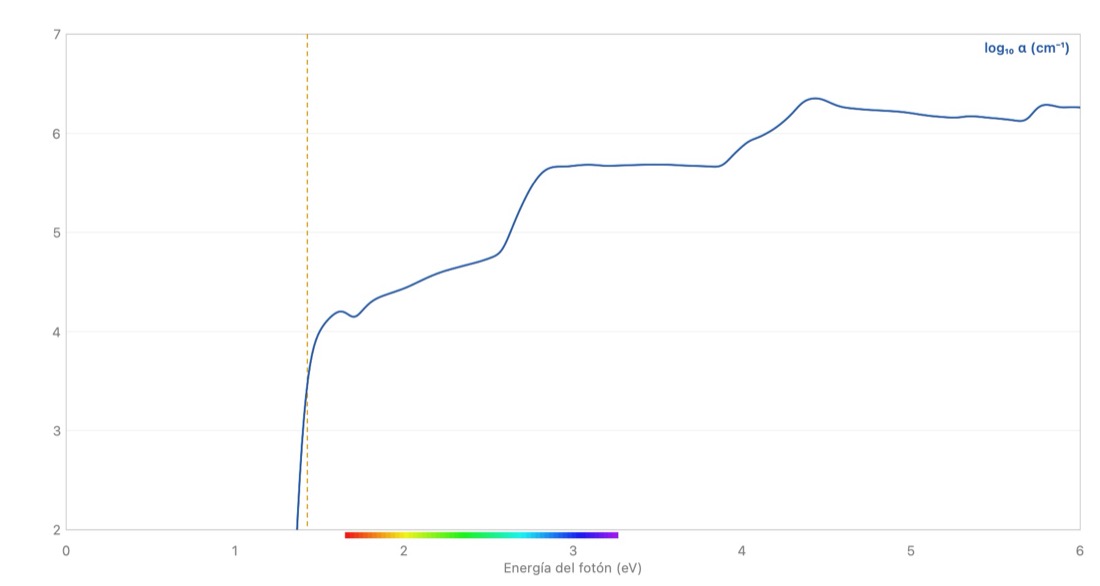
El visor se puede redimensionar, y cada uno de sus gráficos se puede ampliar: arrastrar un recuadro con ⌥ lo amplía (un recuadro plano solo amplía un eje), arrastrar sin ⌥ o desplazar con dos dedos mueve el gráfico ampliado, la rueda del ratón hace zoom bajo el puntero y el pellizco alrededor del centro, ⌥ con el desplazamiento o los botones + y − de la esquina hacen zoom solo en altura, y un doble clic o el botón de la esquina vuelve al gráfico entero; en el iPad, el dedo desplaza y el pellizco hace zoom. La densidad de estados sigue el eje de energías de las bandas.
Fonones: modelo de muelles
Modelo
Laue calcula las vibraciones en la aproximación armónica de Born y von Kármán. La energía es una suma de términos , invariantes por traslación: la regla de suma acústica se cumple, por tanto, por construcción. La forma es la de Keating (1966): un muelle de estiramiento α en cada enlace y un muelle de flexión β en cada ángulo entre dos enlaces de un mismo átomo.
- Keating, parámetros de Martin (1970), ajustados a las constantes elásticas, para Si, Ge, GaP, GaAs, GaSb, AlAs, AlSb, InP, InAs e InSb (cuatro vecinos). Si: 16,5 THz en Γ (15,5 medidos); en X, LA = LO 12,9 (12,3) y TO 14,5 (13,9). Las ramas TA salen demasiado altas en X y L (7,7 THz frente a 4,5), defecto conocido del modelo.
- Muelles universales para cualquier otro cristal, en la primera esfera de vecinos (hasta 1,2 veces la distancia más corta entre dos metales): según el carácter del enlace. Covalente: = 48,5 N/m, = 2,35 Å, = 4, β = 0,28 α. Metálico: calibrado con el máximo del cobre en X (7,25 THz), sin flexión; dos cationes de un cristal iónico no están enlazados.
- Iones rígidos (Kellermann, 1940) cuando un enlace es iónico (electronegatividades que difieren en al menos 1,7): cargas formales (anión en su estado de oxidación habitual, cationes en el más alto, llevados a la neutralidad), fuerzas de Coulomb sumadas por el método de Ewald, y repulsión de Born–Mayer entre primeros vecinos, radial y tangencial, con λ fijado por el equilibrio del cristal bajo una dilatación uniforme y ρ = 0,3036 Å calibrado con el TO de NaCl en Γ (4,92 THz). El término está apantallado por ε∞ (medido para los cristales comunes, 2,5 en los demás); en Γ, su límite sigue la dirección por la que llega el camino. NaCl: LO 7,4 THz (7,9); CaF₂: TO 7,6 (7,7), LO 12,9 (14,0); CsCl: TO 2,9 (3,0). El SrTiO₃ cúbico es inestable en R: es la rotación de los octaedros la que lo vuelve tetragonal por debajo de 105 K. Las cargas formales sobrestiman los modos más altos de los óxidos.
- Semiconductores polares de Martin (GaAs, InP…): solo el término dipolar, con la carga efectiva de Born y ε∞ (GaAs: 2,07 y 10,9; LO − TO = 0,56 THz frente a 0,53).
- Capas (un átomo cuyos enlaces están todos en un plano): un término contra la flexión fuera del plano, C = 0,586 α, y muelles de 0,911 N/m hacia los átomos más cercanos de las capas vecinas, calibrados con el grafito (B2g fuera del plano, 26,1 THz; cizalla E2g, 1,26 THz).
Las fórmulas
Keating, con la convención de Martin (, ), y la matriz dinámica:
En Laue
La pestaña Fonones del visor traza las 3N ramas sobre el camino de Setyawan y Curtarolo y la densidad de estados de las vibraciones (malla 16³ reducida por simetría, tres modos por átomo), en THz, cm⁻¹ o meV. Para los muelles universales y los iones rígidos, un deslizador multiplica todas las rigideces de corto alcance. Un modo inestable se traza bajo cero. laue phonons da también las cargas, ε∞, λ y el límite LO en Γ a lo largo de [100]. Ramas y densidad se exportan en CSV; laue phonons da las frecuencias en los puntos de la zona.
Luz: infrarrojo, Raman e índices
Actividades en Γ
Los modos en Γ son los vectores propios de la matriz dinámica en q = 0 (sin término no analítico: las frecuencias TO). Los modos degenerados, con una tolerancia de 10⁻⁶, forman subespacios W. Su actividad sale de los caracteres, sin tabla del grupo: las operaciones del grupo espacial actúan sobre los desplazamientos mediante Γ(g) (rotación cartesiana y permutación de los átomos de la celda primitiva), y se cuenta la multiplicidad de la representación vectorial (dipolo: infrarrojo) y de su cuadrado simétrico (polarizabilidad: Raman). Validación: Si F2g solo Raman, NaCl F1u solo infrarrojo, CaF₂ un modo de cada tipo, GaAs F2 ambos, corindón 7 modos Raman y 6 infrarrojos (Porto y Krishnan, 1967), exclusión mutua en todos los cristales centrosimétricos.
Infrarrojo
La fuerza de oscilador de un modo sale de su carga efectiva , con las cargas de Born: formales para los iones rígidos, tabuladas para los semiconductores de Martin. La reflectividad se calcula en incidencia normal, con un amortiguamiento γ = 0,02 ω_TO. NaCl: ε(0) = 5,3 (5,9 medido), banda de reststrahlen de 164 a 246 cm⁻¹ (de 164 a 264). Corindón: ε(0) = 9,8 perpendicular a c y 11,3 paralelo (9,4 y 11,6 medidos).
Las fórmulas
Índices en el visible: dipolos puntuales
Cada ion lleva una polarizabilidad electrónica α (Tessman, Kahn y Shockley, 1953; Pauling, 1927; la de O²⁻, 1,30 ų, está calibrada con el índice ordinario de la calcita). El campo que actúa sobre un ion es el campo macroscópico más el de todos los demás dipolos, sumado por Ewald sin su término q = 0 (que contiene el campo de Lorentz); se resuelve y después . NaCl: 1,542 (1,544); CaF₂: 1,404 (1,434); calcita: nₒ 1,658, nₑ 1,54 (1,486), la birrefringencia negativa recuperada en dos tercios; corindón 1,72 (1,76); cuarzo 1,51 (1,55). El modelo falla con los titanatos (1,7 en lugar de 2,4 a 2,9): sus enlaces son demasiado covalentes para unos dipolos puntuales. La clase óptica sale del sistema cristalino.
Centros de color
Un centro de color no cambia la simetría con la que calcula Laue: solo añade bandas de absorción gaussianas en energía. El Cr³⁺ (d³) en sitio octaédrico sigue el diagrama de Tanabe y Sugano, con Dq y B medidos para el rubí (1810 y 650 cm⁻¹) y la esmeralda (1610 y 780 cm⁻¹); en los demás casos, Dq ∝ R⁻⁵ a partir del rubí; anchuras 0,33 eV (⁴T₂) y 0,60 eV (⁴T₁). Rubí: 2,24 y 3,07 eV (2,23 y 3,05 medidos). Centro F: ley de Mollwo e Ivey, con d la distancia al catión más cercano; NaCl 2,61 eV (2,65), KCl 2,15 (2,3), anchura 0,18 E. Bandas tabuladas (Burns, 1993; Nassau, 2001): Fe²⁺–Ti⁴⁺ del zafiro, Fe²⁺ de la aguamarina, NV⁻ del diamante, Fe³⁺. Las variedades del cuarzo (Rossman, 1994): amatista, centro [FeO₄]⁰ a 545 y 357 nm; cuarzo ahumado, centro [AlO₄]⁰ hacia 450 y 620 nm con una absorción que sube hacia el ultravioleta; citrino, transferencia de carga O → Fe³⁺ hacia 375 nm, cuya cola se lleva el azul; cuarzo rosa, una banda ancha hacia 500 nm. Cada banda lleva su longitud de onda en el menú, junto a los niveles en las bandas y como referencia sobre la curva de absorción. El color: transmisión , funciones de igualación de color CIE 1931 en la aproximación analítica de Wyman, Sloan y Shirley (2013), cuerpo negro a 6504 K para D65, sRGB equilibrado sobre el blanco.
Las fórmulas
Los demás iones de transición siguen los mismos diagramas en forma cerrada, con Dq y B ajustados a bandas medidas: las del ion hidratado [M(H₂O)₆]ⁿ⁺ (Lever, 1984) a falta de algo mejor, las del corindón cuando se han medido (McClure, 1962). d¹ y d⁶ (Ti³⁺, Fe²⁺) y d⁹ (Cu²⁺) solo tienen una banda permitida por espín, a 10 Dq, que el efecto Jahn–Teller desdobla: Ti³⁺ en el corindón, 18 450 y 20 300 cm⁻¹ (542 y 493 nm). El estado fundamental de d² (V³⁺) es ³T₁(F), mezclado con ³T₁(P): en el corindón (Dq 1870, B 620 cm⁻¹), 17 400 y 25 400 cm⁻¹, frente a 17 400 y 25 200 medidos. En un sitio de cuatro vecinos, el campo vale 4/9 del campo del octaedro, y el ion de n electrones sigue el diagrama del octaedro para 10 − n: el Co²⁺ (d⁷) en un tetraedro se comporta como d³, y su ν₃ hacia 17 200 cm⁻¹ (582 nm) da el azul cobalto. Devuelto a un octaedro (Dq × 9/4), el mismo juego de parámetros predice las bandas de [Co(H₂O)₆]²⁺: 8000 y 19 000 cm⁻¹, frente a 8100 y 19 400 medidos. Los iones d⁵ (Mn²⁺, Fe³⁺) no tienen ninguna banda permitida por espín; no figuran entre los iones.
Dicroísmo. En un cristal uniáxico, la absorción depende de la polarización. Para el rubí, Laue toma las bandas medidas por Cronemeyer (1966): E ⊥ c a 558 y 412 nm, E ∥ c a 543 y 398 nm, con sus secciones eficaces (22,8 y 22,5 × 10⁻²⁰ cm² frente a 7,2 y 38,1). Para el zafiro azul, la banda Fe²⁺–Ti⁴⁺ pasa de 580 nm (E ⊥ c) a 700 nm (E ∥ c), con una anchura de unos 250 nm (Dubinsky et al., 2020); la fuente no cuantifica su sección eficaz para E ∥ c, que se toma igual. La densidad óptica ajustada sigue siendo la de la luz no polarizada, media de las dos: el rubí resulta rojo púrpura para E ⊥ c y rojo anaranjado para E ∥ c, el zafiro azul violáceo y azul verdoso, como en el dicroscopio.
Concentración. Con una sección eficaz σ medida en el pico para E ⊥ c (corindón: Cr³⁺ 1,62 × 10⁻¹⁹ cm² a 560 nm, V³⁺ 1,0 × 10⁻¹⁹ cm² a 580 nm, Fe²⁺–Ti⁴⁺ 1,94 × 10⁻¹⁸ cm² a 580 nm; Dubinsky et al., 2020), la densidad óptica sobre el espesor de referencia d = 5 mm da la densidad n de los centros, referida al número de átomos por cm³ del cristal. Un rubí de densidad óptica 2 contiene así unas 800 ppma de cromo. Para Fe²⁺–Ti⁴⁺, σ es la de los pares por átomo de hierro, con unas 4700 ppma de hierro: disminuye cuando el hierro escasea, y la concentración es solo un orden de magnitud.
Las fórmulas
En Laue
La pestaña Infrarrojo y Raman del visor da la tabla de los modos, la reflectividad (E ⊥ c y E ‖ c para un cristal uniáxico), la clase óptica, los índices, ε∞ y ε(0). En línea de comandos, laue infrared. Límites: la calcita sigue siendo inestable en el borde de la zona y el berilo no se sostiene con estos iones rígidos; la actividad de sus modos en Γ sigue siendo correcta.
Los centros de color del documento también se ven en el visor de las bandas. Sus niveles, planos porque un centro está localizado, se trazan en el gap con una flecha por transición, y sus picos se suman a la densidad de estados, ampliados: el peso real de un centro es su concentración, unas pocas millonésimas. La separación entre los niveles es la energía de las transiciones; su posición en el gap es una convención, no un cálculo. El nivel 2p de un centro F está 0,15 eV por debajo de las bandas de conducción (la profundidad térmica que dan Mott y Gurney para el KCl), y el 1s, por debajo de él; para el Cr³⁺ y las bandas tabuladas, el nivel fundamental está donde lo pone el deslizador, en mitad del gap por defecto. Los estados del Cr³⁺ (⁴A₂, ⁴T₂, ⁴T₁) son términos de varios electrones, dibujados como niveles. Para el Cr³⁺ también se traza el nivel ²E, a la energía medida de la línea R₁ (694,3 nm en el rubí, 683,0 nm en la esmeralda, la del rubí en los demás casos): el bombeo hacia ⁴T₂ y ⁴T₁ decae sin emitir luz hacia ²E (flecha ondulada), estado metaestable de unos 3 ms donde los iones se acumulan, y de él parte la línea R hacia ⁴A₂ (flecha roja), la del láser de rubí de Maiman (1960). La transición ⁴A₂ → ²E cambia el espín: mil veces más débil que las bandas ⁴T, no entra en la absorción. En la pestaña Absorción, sus bandas se suman por debajo del borde: con d = 5 mm, el espesor de una piedra tallada, después y ε₂ aumentado en 2nκ; ε₁ no se corrige, ya que la parte de los centros en ε₂ es del orden de 10⁻⁵. La escala de α baja entonces hasta 0,1 cm⁻¹.
Efecto Zeeman de las líneas R del rubí, campo B a lo largo de c. El fundamental ⁴A₂ (S = 3/2) se desdobla en , g∥ = 1,9817 y 2D = −11,493 GHz, con el doblete ±3/2 más bajo (Sewani et al., 2020); los niveles Ē (línea R₁) y 2Ā (R₂, 29 cm⁻¹ más arriba) se desdoblan cada uno en dos, ±½ g μ_B B, con |g∥(Ē)| = 2,44 y g∥(2Ā) = 1,46 (Gen et al., 2020). Las componentes permitidas y sus intensidades relativas siguen a Sugano y Tanabe (1958), en la tabla de Gen et al.; las líneas σ son unas siete veces más intensas que las π, según su estimación experimental. Los desplazamientos se dan en cm⁻¹ desde cada línea, μ_B = 0,4669 cm⁻¹/T; a campo nulo, cada línea ya es doble, con 0,38 cm⁻¹ de separación (2D).
Temperatura: termodinámica de la red
Aproximación armónica: los modos de la sección Fonones (mismos muelles, rigidez 1) en una malla de q de toda la zona de Brillouin, centrada en Γ para conservar la simetría del cristal (12³ q hasta 4 átomos primitivos, 8³ hasta 16, 6³ por encima), excluido el propio Γ: sus modos acústicos no tienen frecuencia, y los modos ópticos de un cristal iónico dependen allí de la dirección de llegada. Cada modo es un oscilador cuántico. Por átomo: , , , x = hν/k_BT, sumas ponderadas por 1/N_q y divididas por el número de átomos. Los modos inestables (frecuencia imaginaria) se descartan y se cuentan.
Temperatura de Debye: a T, la del modelo de Debye que da el mismo C_v, , invertida por bisección; a alta temperatura, (segundo momento). Desplazamientos: , con los vectores propios de la matriz dinámica ponderada por las masas. Para la precisión a bajas frecuencias, coth y = 1/y + (coth y − 1/y): el primer término, en T/ω², se suma exactamente, el segundo, regular, por intervalos de frecuencia (600). B = 8π²U_iso, promediado sobre los átomos de un elemento; un elemento ausente de los fonones (el segundo de un sitio de aleación) toma la media de los demás. Cociente de Lindemann: del átomo más móvil entre la distancia interatómica más corta.
Comprobaciones: C_D → 3k_B y ley en T³, ; S = −∂F/∂T y U = F + TS; B ∝ T por encima de θ; tensor isótropo en un cristal cúbico; ningún modo inestable en NaCl. Cobre: θ_D = 321 K a 30 K y 318 K a alta temperatura (343 K medidos), B(300 K) = 0,48 Ų (0,55, Flinn et al., 1960); NaCl: θ_D = 274 K (321); CaF₂: B = 0,44 y 0,76 Ų para Ca y F (0,47 y 0,68); silicio: 620 K a 30 K (645), con los modos transversales de Keating demasiado rígidos; diamante: de 1910 a 1970 K (2230). La malla se repliega en (−½, ½]: la suma de Coulomb de un cristal iónico solo es periódica salvo por su corte, y un q escrito lejos de Γ saldría inestable.
Movimiento térmico (vista 3D): , todas las ramas en 64 vectores q sorteados de la malla 8³ (menos para una vista grande: como mucho 300 000 átomos × modos por imagen, cada q contado en proporción), fases φ_k al azar, : en promedio temporal, ⟨u_α u_β⟩ es el de la termodinámica (comprobado con un 1 % de precisión en Cu y NaCl, tomando la malla entera). Tiempo ralentizado: la frecuencia más alta del cristal a 1,2 Hz. Cada átomo de la vista se refiere a un átomo de la celda primitiva y a una traslación R.
Constantes elásticas: a gran longitud de onda (q = 0,002 × 2π/a), los tres modos acústicos a lo largo de n dan ρv² y la dirección de desplazamiento del centro de masas, de donde la matriz de Christoffel Γ_ik(n) = C_ijkl n_j n_l; las 21 C_IJ (notación de Voigt, ejes cartesianos) se ajustan por mínimos cuadrados sobre 40 direcciones de una espiral. Son las constantes relajadas: los átomos de una celda siguen la onda. Módulo de compresibilidad: media de Hill de las cotas de Voigt y de Reuss. Dilatación: relación de Grüneisen cuasiarmónica, , y la celda , con U la energía de vibración por átomo; la misma dilatación según todos los ejes. γ es un dato (2 por defecto). Comprobaciones: silicio C₁₁ = 165,6, C₁₂ = 63,9, C₄₄ = 79,2 GPa (165,7, 63,9 y 79,6 medidos, a los que Martin ajustó sus muelles); NaCl B = 25,8 GPa (25); cobre, muelles centrales: relación de Cauchy C₁₂ = C₄₄, B = 101 GPa (137).
Magnetismo: campo medio de Weiss
Hamiltoniano de Heisenberg, cada par contado una vez, J > 0 ferromagnético, más el término de Zeeman; acoplamientos en meV por capas de vecinos magnéticos (distancias distinguidas a 1 mÅ, hasta diez capas). El orden es colineal: un sitio arriba o abajo, multiplicado por cos 2π k·r para el átomo en r, con k en mitades de vectores de la red recíproca (0, ½, 1 por eje). ½ duplica la celda magnética a lo largo del eje; 1 invierte los átomos centrados de una celda centrada, o el del centro de MnF₂. Un orden en el que un átomo cae en cos 2π k·r = 0 no es colineal y no se acepta. Espín por defecto: ion 3d de alto espín, la carga de los cationes fijada por la de los aniones, momento orbital extinguido; metales Fe, Co, Ni: S = μ/2 con μ medido a 0 K (2,22, 1,72 y 0,606 μ_B).
Campo medio: cada ⟨S_i⟩ se resuelve de forma autoconsistente (función de Brillouin, iteración amortiguada) sobre los átomos de la celda magnética, con J_ij sumado sobre las imágenes periódicas. La temperatura de orden del orden elegido sale del problema linealizado, una amplitud por sitio con los signos del orden (matriz simetrizada, mayor valor propio con amplitudes del mismo signo). El mayor valor propio sobre todos los órdenes de la celda dice si otro aparecería antes. χ∥ y χ⊥ se obtienen con un pequeño campo a lo largo de los momentos y transversal a ellos; en polvo, (χ∥ + 2χ⊥)/3, en cm³ por mol de átomos magnéticos. Para un ferromagneto ordenado, χ⊥ no está definida sin anisotropía: el campo solo hace girar la magnetización. C(T) es la derivada de la energía de intercambio. Validación: T_C = S(S+1) z J / 3k_B y θ = T_C (ferromagneto cúbico centrado en el cuerpo), T_N = −θ y χ⊥ constante por debajo de T_N (antiferromagneto tipo CsCl), el salto de C igual a 5S(S+1)/(S² + (S+1)²) k_B, y la T_N de MnO, que solo depende de J₂.
Las fórmulas
Ejemplos, acoplamientos publicados llevados a esta convención: MnO, J₁ = −0,77 y J₂ = −0,89 meV (Kohgi et al., 1972, neutrones), T_N 181 K en campo medio frente a 117 K medidos; NiO, J₁ = +1,37 y J₂ = −19,0 meV (Hutchings y Samuelsen, 1972), 882 K frente a 523 K; MnF₂, J₁ = +0,068, J₂ = −0,302 y J₃ = +0,004 meV (Morano et al., 2024), 87 K frente a 67 K. Para MnO y MnF₂, los valores son los de la recopilación de Alaei et al. (2025), divididos por S². Hierro α: las diez capas calculadas por Pajda et al. (2001), J = 2 J_P / S(S+1), devuelven su T_C de campo medio, 1415 K, frente a 1044 K medidos. La décima capa de Pajda (8 vecinos) comparte su distancia con otros 24 que Laue agrupa: su J se pondera allí por 8/32.
Monte-Carlo: espines clásicos de longitud √(S(S+1)), de modo que su campo medio tiene la misma T_C que el del modelo cuántico; muestra de L³ celdas magnéticas con bordes periódicos (L al menos 2 × el alcance de los acoplamientos + 1; para la agitación en directo, L sigue la vista: tantas celdas magnéticas como celdas mostradas; cuando la vista está llena, tres celdas del cristal, o unos 6000 espines con el módulo Transiciones de fase; para las curvas, unos 1500 a 2000 espines), cada espín con sus vecinos reales y sus J. Algoritmo de Metropolis: rotación de prueba de amplitud ajustada para aceptar aproximadamente la mitad de las pruebas, aceptada con la probabilidad min(1, e^{−ΔE/k_BT}). Las curvas parten del orden elegido al 5 % de T y se calientan, cada temperatura partiendo de la anterior (300 barridos de equilibrado, 700 de medida); al enfriar, MnO elegiría al azar uno de sus cuatro dominios. Medidas: energía, orden |Σ σ_i Ŝ_i|/N, calor específico N(⟨E²⟩ − ⟨E⟩²)/(k_BT)², susceptibilidad del orden N(⟨m²⟩ − ⟨m⟩²)/k_BT. La T_C se toma en el pico de esta susceptibilidad: el calor específico del modelo de Heisenberg solo tiene un pico débil (exponente α negativo), ahogado en el ruido de unos pocos miles de espines. Validación: ferromagneto cúbico centrado en el cuerpo, T_C = 0,77 del campo medio (k_BT_C = 2,054 J S(S+1), valor clásico publicado), con un margen del 6 % sobre 8³ celdas. A bajas temperaturas, C tiende a k_B por espín, como para todo espín clásico: los efectos cuánticos (C → 0) no están incluidos.
Grupo magnético: para el orden colineal del documento, Laue conserva las operaciones (W, w) del grupo espacial, incluidas las traslaciones de la celda magnética, que llevan cada átomo magnético sobre un átomo cuyo momento vale θ det(W) W m, θ = +1 (operación unitaria) o −1 (con 1′); el momento es un vector axial. Tipo I sin 1′, III con 1′ pero sin traslación que invierta los momentos, IV con una antitraslación {1′|t}. El grupo se lleva a una base convencional tomada de sus propios ejes (red de sus traslaciones unitarias, ejes de sus rotaciones) y luego se compara exactamente, salvo un cambio de ejes y un origen (rejilla de 1/8, 1/24 en ejes hexagonales), con los grupos de las tablas del mismo tipo y con el mismo número de operaciones de cada clase, con y sin 1′. Las tablas son las de ISO-MAG (Stokes, Hatch y Campbell, versión 1.4, 2022, según Litvin); cada uno de los 1421 grupos no grises, dado en su propio ajuste, se recupera. Momentos permitidos en un sitio: el subespacio fijo de las θ det(W) W de su grupo de sitio, las operaciones que dejan el átomo en su lugar salvo una traslación unitaria.
Difracción magnética de neutrones (Halpern y Johnson, 1939): líneas indexadas en la celda magnética, , p = 2,695 fm por μ_B, μ_j = gS, f_j el factor de forma ⟨j₀⟩ del ion (Brown), y solo dispersa la componente perpendicular a Q: |F_M⊥|² = |F_M|² (1 − (Q̂·m̂)²). Núcleos y momentos se suman en intensidad para neutrones no polarizados; factor de Lorentz 1/(sin²θ cos θ). MnO: la línea más intensa es (½ ½ ½), puramente magnética; MnF₂: (1 0 0), prohibida para los núcleos, es magnética, y (0 0 1), a lo largo de los momentos, está ausente.
Ondas de espín (Holstein y Primakoff, 1940), a primer orden en 1/S: sobre la celda magnética primitiva (los átomos relacionados por una traslación que conserva el orden cuentan una sola vez: el hierro cúbico centrado en el cuerpo tiene 1, los 32 átomos de MnO en la celda cúbica duplicada tienen 2), la matriz bosónica , A para los pares paralelos, B para los antiparalelos, , , sobre los enlaces. Las energías son los valores propios positivos de ηM, η = diag(1, −1), obtenidos por el método de Colpa (1978): M = K†K (Cholesky), y luego la matriz hermítica KηK†. Controles: ferromagneto cúbico centrado en el cuerpo, ħω = S(J(0) − J(k)), nulo en Γ (modo de Goldstone); antiferromagneto tipo CsCl, ħω = S z|J| √(1 − γ²), doblemente degenerado; con la anisotropía D, el gap . Con los acoplamientos de los ejemplos, los magnones de MnF₂ suben hasta 6–7 meV, los del hierro hasta 257 meV. Las ramas se trazan en la zona del cristal: las de un antiferromagneto aparecen en ella replegadas sobre su zona magnética.
Anisotropía y magnetización bajo campo. El término de anisotropía de ion único −D Σ (S_i·m̂)², m̂ el eje de los momentos, añade 2D⟨S_z⟩ al campo local de cada átomo, y 2D a la diagonal del problema linealizado de la temperatura de orden. Bajo un campo B se resuelven dos estados para cada valor: los momentos mantenidos a lo largo de su eje, y basculados (los pares antiparalelos girados perpendicularmente al campo, inclinados hacia él). Laue conserva el de menor energía libre de campo medio, por átomo, con los dobles conteos corregidos; seguir un mismo estado de campo en campo lo mantendría metaestable más allá de la transición. Control: MnF₂ con D = 0,02 meV, = 9,46 T, , ; el salto calculado cae a menos de 0,15 T, y la saturación en . Medida: 9,27 T a 4,2 K (Felcher y Kleb, 1996).
Propiedades permitidas. Las partes lineales W de las operaciones, con θ = ±1, forman el grupo puntual magnético. El momento neto permitido es el subespacio fijo de las θ det(W) W; el tensor magnetoeléctrico (M = αE, E vector polar par bajo la inversión temporal, M axial e impar) se transforma como α → θ det(W) W α Wᵀ, y sus componentes permitidas son el subespacio fijo de estas nueve dimensiones, escrito con parámetros a, b, c… en ejes cartesianos (x ∥ a, z ∥ c). Controles: Cr₂O₃ (−3′m′) α = diag(a, a, b) y momento neto prohibido; MnF₂, MnO y NiO, que conservan la inversión sola, sin efecto magnetoeléctrico; el hierro α, momento neto a lo largo de sus momentos. Cr₂O₃: estructura y orden según Brown, Forsyth y Tasset (2002), T_N = 307 K; sus acoplamientos publicados difieren en un factor 2 según la convención y no se dan.
Transiciones de fase (módulo)
Subgrupos maximales: los t provienen del grupo factor G/T, subgrupos maximales del grupo puntual con las traslaciones que cierran el grupo; los k de índice 2 a 4 provienen de las subredes invariantes del mismo índice (formas normales de Hermite), con cada elección de traslaciones. Cada subgrupo se identifica frente a los grupos de las Tables, salvo un cambio de ejes y un origen; después los subgrupos se ordenan por clase de conjugación bajo G, con el número de conjugados y los dominios: orientaciones (índice del grupo puntual) × traslaciones (índice de la red). Validación: las listas de subgrupos maximales de las International Tables, vol. A1, para Pm-3m, Fm-3m, Im-3m, P4/mmm, P6/mmm y Fd-3m. La bajada escribe el grupo padre, su celda, sus sitios, la transformación P y el origen p en el documento (campo parents), que sirve de referencia para la distorsión; la referencia sigue toda la cadena desde el padre más alto.
Modos de simetría: G actúa sobre una celda grande m × m × m, invariante bajo G, que contiene la celda de H; un operador aleatorio que conmuta con la acción, Σ ρ(g) M ρ(g)ᵀ, tiene como subespacios propios los subespacios irreducibles, agrupados en tipos por sus caracteres. El vector de onda se lee en las traslaciones, nombrado en los puntos de la zona (Γ, X, M, R, L, W, H, N, P), y la representación recibe su nombre de Mulliken en Γ. La dimensión de una representación se obtiene de la fórmula de los caracteres. Parámetro de orden: el tipo cuyo subgrupo de isotropía es H; invariantes cúbicos y cuárticos por las potencias simétricas, condición de Lifshitz por el cuadrado antisimétrico. Modo blando: fonones del padre más alto en la supercelda, en el centro de zona, donde se repliegan Γ y los puntos de borde, cada modo propio proyectado sobre los tipos. Landau–Devonshire: coeficientes de Bell y Cross (1984) para el BaTiO₃ (transiciones calculadas a 392, 283 y 202 K, P = 0,265 C/m²) y de Haun et al. (1987, temperaturas en °C) para el PbTiO₃ (766 K, 0,757 C/m²).
Orden–desorden: las subredes son los sitios de H procedentes de un sitio del padre compartido por dos elementos, z_st el número de primeros vecinos de s en t. Campo medio de Bragg y Williams: μ por bisección para mantener la composición, iteración amortiguada desde el orden y desde el desorden, se conserva la energía libre más baja; V se ajusta para que el campo medio se ordene a la temperatura dada (latón β: V/k = T_c/2). Monte-Carlo de Kawasaki a composición fija sobre L³ celdas de H (L = 8 para dos subredes, 6 para más), de las temperaturas altas a las bajas, cada una partiendo de la anterior, 200 barridos de equilibrado y 3000 de medida; dos cadenas independientes (ocho en alta resolución, con el doble de temperaturas) ponen en común sus momentos. Medidas: η, C/k por sitio, susceptibilidad N(⟨η²⟩ − ⟨η⟩²)V/kT, cumulante de Binder. Controles: latón β continuo, orden del Monte-Carlo hacia 0,79 T_c(BW), la razón de Ising del cúbico centrado en el cuerpo; Cu₃Au de primer orden en campo medio.
Voltaje de inserción: gas de red sobre el sitio del ion móvil, energías V₁ y V₂ sobre las dos distancias más cortas entre copias del sitio, Monte-Carlo gran canónico (μ fijo) sobre 12 × 12 × 1 celdas, 150 barridos de equilibrado y 1500 de medida por valor de μ; medidas x, dx/dμ = N(⟨x²⟩ − ⟨x⟩²)/kT y el orden en filas en los tres puntos M; voltaje V = V₀ − (μ − μ½)/e. Valores por defecto para LiₓCoO₂ (V₁ = 120 meV, V₂ = 24 meV): el orden en filas a x = ½ se funde entre 300 y 340 K (medido hacia 330 K, Reimers y Dahn, 1992), escalón de 0,1 V a 300 K. El modelo se ordena también a ¼ y ¾ (2 × 2), lo que el LiₓCoO₂ no muestra, y no contiene la meseta bifásica entre x = 0,75 y 0,93 (Van der Ven et al., 1998).
Valores de referencia en línea
Servicios
- Wikidata, mediante SPARQL: la fórmula con cifras en subíndice (P274), la densidad normalizada (P2054, convertida a g/cm³) y el índice de refracción (P1109), con el nombre de cada entrada (calcita, aragonito…).
- refractiveindex.info (CC0): el catálogo (guardado una semana en caché), el libro del estante «main» que lleva la fórmula, cuatro páginas como máximo, evaluadas a 589,3 nm con las fórmulas de Sellmeier 1 y 2 o por interpolación de una tabla; «(o)» y «(e)» dan nₒ y nₑ.
- AFLOW, mediante AFLUX: especies, número de especies y grupo espacial relajado iguales, gap y densidad DFT (PBE), cuatro entradas como máximo.
- Materials Project (clave del usuario, guardada en el llavero): el resumen filtrado por fórmula y grupo espacial, las dos entradas más estables; band_gap, density, e_electronic (ε∞), e_total (ε(0)), n.
Los servicios OPTIMADE (COD, OQMD, JARVIS, Alexandria…) no se consultan: no dan ninguna propiedad física ni, a menudo, el grupo espacial, y mezclarían los polimorfos. Cada servicio falla por separado, sin detener a los demás; las consultas solo se envían a petición.
El tutor
En Laue
Los ejercicios son documentos por etapas. El motor verifica la simetría, no una respuesta almacenada: posición de Wyckoff (se acepta toda posición equivalente), multiplicidad, simetría de sitio, número de átomos, grupo, orden, proporción de teselas, densidad. La sección Ejercicios (Tutor) tiene un selector de público; en el lado Ciencia, los ejercicios se clasifican por tema: redes y densidades, grupos espaciales y clases (cuarzo, rutilo, blenda, grafito), posiciones de Wyckoff, construcción de estructuras (CsCl, fluorita, perovskita, blenda, rutilo), difracción y extinciones, difractogramas de polvo (indexación, d, 2θ, multiplicidades de las líneas), estructuras de bandas (silicio, arseniuro de galio, cobre), grupos planos, frisos y cuasicristales. Las preguntas nuevas tratan de la clase cristalina, la clase de Laue, Z, la densidad, dhkl, 2θ (Cu Kα₁), la multiplicidad de una línea, la indexación de las primeras líneas, el número de coordinación de un sitio, el número de electrones de valencia, el gap, su posición en la zona de Brillouin y la longitud de onda del umbral de absorción. El esquema de los ejercicios está publicado: se pueden escribir ejercicios propios.
Exportaciones
En Laue
Las figuras (vistas 3D, estereogramas, proyecciones de las Tables, difracción, difractogramas de polvo) se exportan en PDF vectorial, listas para un artículo. Los datos se exportan en CSV (reflexiones, líneas) y en .xy (perfil calculado). Impresión o tela… exporta un motivo plano a un tamaño físico, con repetición sin costuras. Los trazos tienen un grosor y un estilo (continuo, discontinuo, punteado, polvo: granos sembrados a lo largo del trazo por un generador con semilla, idénticos en cada apertura). El SVG puede tener una capa por color, y el DXF R12 está en milímetros, con una capa por color. La paleta se exporta en ASE, GPL y Procreate. Un mandala se imprime a su diámetro en centímetros.
Impresión 3D
Modelo
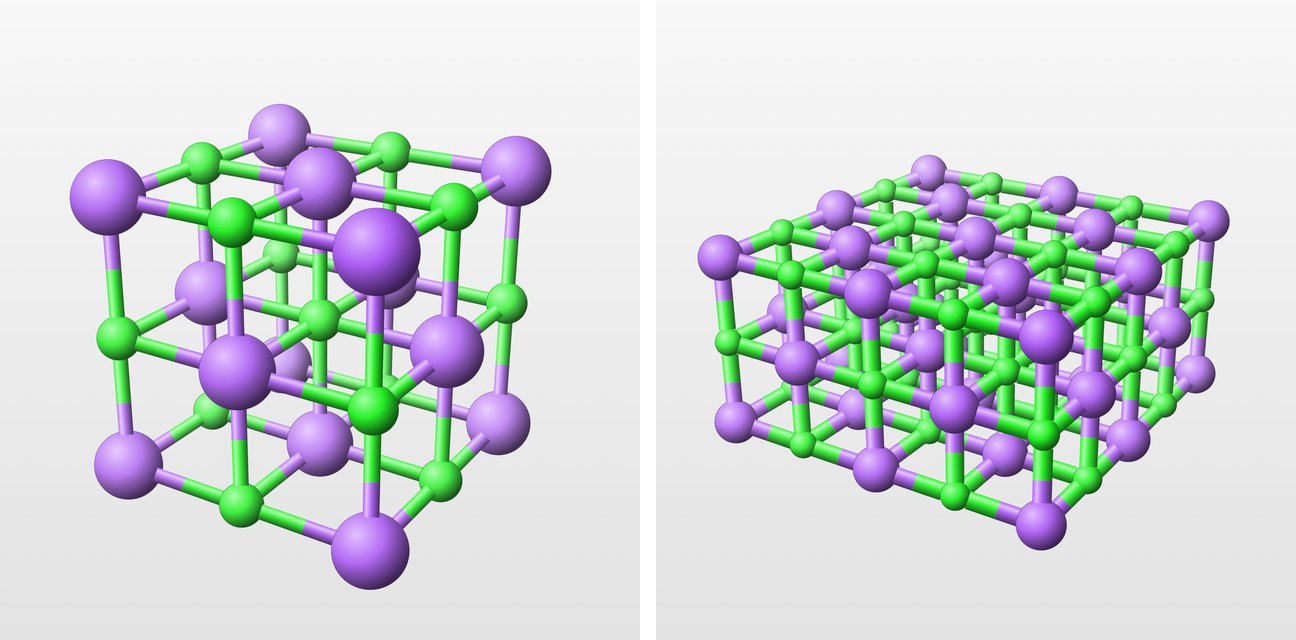
El objeto impreso es el modelo de la vista, sin margen, para un número de celdas elegido según a, b y c. Laue le quita los esbozos (los medios enlaces hacia átomos fuera del objeto) y, salvo opción contraria, los átomos que ningún enlace sostiene. Cada átomo se convierte en una esfera UV cerrada (24 meridianos, 12 franjas). Cada enlace se convierte en dos cilindros cerrados de media longitud, cada uno del color de su átomo, que se unen en el centro. Todas las caras están orientadas hacia el exterior.
Los sólidos se solapan, y Laue no calcula su unión booleana: los programas de impresión reúnen ellos mismos los volúmenes de una misma pieza. La escala lleva el lado más largo, radios incluidos, al tamaño pedido. El radio de un átomo vale como en la vista, con un mínimo de 1,5 veces el radio de un enlace. El objeto está centrado y apoyado en la cama ().
Laue no genera soportes: los programas de impresión los calculan mejor (soportes en árbol u orgánicos, interfaces, material soluble), según la impresora. El número de piezas mostrado es el de las componentes conexas del grafo de átomos y enlaces.
En Laue
El STL es binario: 50 bytes por triángulo, en milímetros, sin color. El 3MF (especificación Core del 3MF Consortium) es un archivo OPC que contiene 3D/3dmodel.model, en unit="millimeter". Hay un objeto por elemento, vinculado a un material base que lleva el color del elemento, y un objeto padre hecho de componentes: los programas de impresión lo abren como un solo objeto de varias piezas. Las pruebas verifican que cada malla esté cerrada (cada arista recorrida una vez en cada sentido), que el volumen orientado sea positivo, así como el tamaño, la colocación y la ausencia de esbozos.
Vistas guardadas y presentación
En Laue
Guardar vista conserva en el documento la orientación, el zoom y la visualización. Presentar las encadena, para un seminario o una clase.
Referencias
- International Tables for Crystallography, vol. A, Space-group symmetry, 6.a ed., M. I. Aroyo (ed.), IUCr/Wiley, 2016.
- S. R. Hall, «Space-group notation with an explicit origin», Acta Cryst. A37, 517 (1981).
- C. Giacovazzo (ed.), Fundamentals of Crystallography, 3.a ed., Oxford University Press, 2011.
- D. Waasmaier, A. Kirfel, «New analytical scattering-factor functions for free atoms and ions», Acta Cryst. A51, 416 (1995).
- B. Cordero et al., «Covalent radii revisited», Dalton Trans., 2832 (2008).
- W. Friedrich, P. Knipping, M. Laue, «Interferenz-Erscheinungen bei Röntgenstrahlen», Sitzungsber. Bayer. Akad. Wiss., 303 (1912).
- J. L. Amorós, M. J. Buerger, M. C. Amorós, The Laue Method, Academic Press, 1975.
- W. R. Busing, H. A. Levy, «Angle calculations for 3- and 4-circle X-ray and neutron diffractometers», Acta Cryst. 22, 457 (1967).
- 3MF Consortium, 3MF Core Specification, versión 1.3, 2022.
- V. K. Pecharsky, P. Y. Zavalij, Fundamentals of Powder Diffraction and Structural Characterization of Materials, 2.a ed., Springer, 2009.
- H. M. Rietveld, «A profile refinement method for nuclear and magnetic structures», J. Appl. Cryst. 2, 65 (1969).
- G. Caglioti, A. Paoletti, F. P. Ricci, Nucl. Instrum. 3, 223 (1958).
- J.-F. Bérar, G. Baldinozzi, «Modeling of line-shape asymmetry in powder diffraction», J. Appl. Cryst. 26, 128 (1993).
- P. M. de Wolff, «A simplified criterion for the reliability of a powder pattern indexing», J. Appl. Cryst. 1, 108 (1968).
- M. L. Cohen, T. K. Bergstresser, «Band structures and pseudopotential form factors for fourteen semiconductors of the diamond and zinc-blende structures», Phys. Rev. 141, 789 (1966).
- W. A. Harrison, Elementary Electronic Structure, World Scientific, 1999.
- J. C. Slater, G. F. Koster, «Simplified LCAO method for the periodic potential problem», Phys. Rev. 94, 1498 (1954).
- W. Setyawan, S. Curtarolo, «High-throughput electronic band structure calculations: challenges and tools», Comput. Mater. Sci. 49, 299 (2010).
- P. E. Blöchl, O. Jepsen, O. K. Andersen, «Improved tetrahedron method for Brillouin-zone integrations», Phys. Rev. B 49, 16223 (1994).
- Z. H. Levine, D. C. Allan, «Linear optical response in silicon and germanium including self-energy effects», Phys. Rev. Lett. 63, 1719 (1989).
- J. Tauc, R. Grigorovici, A. Vancu, «Optical properties and electronic structure of amorphous germanium», Phys. Status Solidi 15, 627 (1966).
- P. N. Keating, «Effect of invariance requirements on the elastic strain energy of crystals with application to the diamond structure», Phys. Rev. 145, 637 (1966).
- R. M. Martin, «Elastic properties of ZnS structure semiconductors», Phys. Rev. B 1, 4005 (1970).
- G. Nilsson, G. Nelin, «Study of the homology between silicon and germanium by thermal-neutron spectrometry», Phys. Rev. B 6, 3777 (1972).
- E. W. Kellermann, «Theory of the vibrations of the sodium chloride lattice», Phil. Trans. R. Soc. Lond. A 238, 513 (1940).
- P. P. Ewald, «Die Berechnung optischer und elektrostatischer Gitterpotentiale», Ann. Phys. 369, 253 (1921).
- W. L. Bragg, «The refractive indices of calcite and aragonite», Proc. R. Soc. Lond. A 105, 370 (1924).
- R. H. Lyddane, R. G. Sachs, E. Teller, «On the polar vibrations of alkali halides», Phys. Rev. 59, 673 (1941).
- J. R. Tessman, A. H. Kahn, W. Shockley, «Electronic polarizabilities of ions in crystals», Phys. Rev. 92, 890 (1953).
- S. P. S. Porto, R. S. Krishnan, «Raman effect of corundum», J. Chem. Phys. 47, 1009 (1967).
- Y. Tanabe, S. Sugano, «On the absorption spectra of complex ions», J. Phys. Soc. Jpn. 9, 753 (1954).
- H. F. Ivey, «Spectral location of the absorption due to color centers in alkali halide crystals», Phys. Rev. 72, 341 (1947).
- D. S. McClure, «Optical spectra of transition-metal ions in corundum», J. Chem. Phys. 36, 2757 (1962).
- H. G. Cronemeyer, «Optical absorption characteristics of pink ruby», J. Opt. Soc. Am. 56, 1703 (1966).
- E. V. Dubinsky, J. Stone-Sundberg, J. L. Emmett, «A quantitative description of the causes of color in corundum», Gems & Gemology 56, 2 (2020).
- A. B. P. Lever, Inorganic Electronic Spectroscopy, 2.a ed., Elsevier, 1984.
- P. Weiss, «L'hypothèse du champ moléculaire et la propriété ferromagnétique», J. Phys. Théor. Appl. 6, 661 (1907).
- C. G. Shull, J. S. Smart, «Detection of antiferromagnetism by neutron diffraction», Phys. Rev. 76, 1256 (1949).
- M. Kohgi, Y. Ishikawa, Y. Endoh, «Inelastic neutron scattering study of spin waves in MnO», Solid State Commun. 11, 391 (1972).
- M. T. Hutchings, E. J. Samuelsen, «Measurement of spin-wave dispersion in NiO by inelastic neutron scattering and its relation to magnetic properties», Phys. Rev. B 6, 3447 (1972).
- V. C. Morano, Z. Maesen, S. E. Nikitin, J. Lass, D. G. Mazzone, O. Zaharko, «Absence of altermagnetic magnon band splitting in MnF₂», arXiv:2412.03545 (2024).
- M. Pajda, J. Kudrnovský, I. Turek, V. Drchal, P. Bruno, «Ab initio calculations of exchange interactions, spin-wave stiffness constants, and Curie temperatures of Fe, Co, and Ni», Phys. Rev. B 64, 174402 (2001).
- M. Alaei, Z. Mosleh, N. Rezaei, A. R. Oganov, «Experimental exchange interaction dataset for magnetic materials: spin waves to MC simulations», arXiv:2504.15764 (2025).
- A. B. Pippard, «An experimental determination of the Fermi surface in copper», Phil. Trans. R. Soc. Lond. A 250, 325 (1957).
- W. A. Harrison, «Electronic structure of polyvalent metals», Phys. Rev. 118, 1190 (1960).
- N. W. Ashcroft, N. D. Mermin, Solid State Physics, Holt, Rinehart and Winston, 1976.
- D. B. Litvin, Magnetic Group Tables, IUCr, 2013.
- H. T. Stokes, D. M. Hatch, B. J. Campbell, ISO-MAG, ISOTROPY Software Suite, iso.byu.edu (versión 1.4, 2022).
- O. Halpern, M. H. Johnson, «On the magnetic scattering of neutrons», Phys. Rev. 55, 898 (1939).
- P. J. Brown, «Magnetic form factors», International Tables for Crystallography, vol. C, § 4.4.5.
- T. Holstein, H. Primakoff, «Field dependence of the intrinsic domain magnetization of a ferromagnet», Phys. Rev. 58, 1098 (1940).
- L. Nordheim, «Zur Elektronentheorie der Metalle. I», Ann. Phys. 401, 607 (1931).
- R. Braunstein, A. R. Moore, F. Herman, «Intrinsic optical absorption in germanium-silicon alloys», Phys. Rev. 109, 695 (1958).
- A. Zunger, S.-H. Wei, L. G. Ferreira, J. E. Bernard, «Special quasirandom structures», Phys. Rev. Lett. 65, 353 (1990).
- J. H. P. Colpa, «Diagonalization of the quadratic boson Hamiltonian», Physica A 93, 327 (1978).
- G. P. Felcher, R. Kleb, «Antiferromagnetic domains and the spin-flop transition of MnF2», Europhys. Lett. 36, 455 (1996).
- I. E. Dzyaloshinskii, «On the magneto-electrical effect in antiferromagnets», Sov. Phys. JETP 10, 628 (1960).
- D. N. Astrov, «The magnetoelectric effect in antiferromagnetics», Sov. Phys. JETP 11, 708 (1960).
- P. J. Brown, J. B. Forsyth, F. Tasset, «A study of magnetoelectric domain formation in Cr2O3», J. Phys.: Condens. Matter 14, 1957 (2002).
- S. Sugano, Y. Tanabe, «Absorption spectra of Cr3+ in Al2O3. Part A», J. Phys. Soc. Jpn. 13, 880 (1958).
- V. K. Sewani et al., «Spin thermometry and spin relaxation of optically detected Cr3+ ions in ruby Al2O3», Phys. Rev. B 102, 104114 (2020).
- M. Gen et al., «Crystal-field Paschen-Back effect on ruby in ultrahigh magnetic fields», Phys. Rev. Research 2, 033257 (2020).
- R. G. Burns, Mineralogical Applications of Crystal Field Theory, 2.a ed., Cambridge University Press, 1993.
- K. Nassau, The Physics and Chemistry of Color, 2.a ed., Wiley, 2001.
- C. Wyman, P.-P. Sloan, P. Shirley, «Simple analytic approximations to the CIE XYZ color matching functions», J. Comput. Graph. Tech. 2, 1 (2013).
- O. Madelung, Semiconductors: Data Handbook, 3.a ed., Springer, 2004.
- P. Y. Yu, M. Cardona, Fundamentals of Semiconductors, 4.a ed., Springer, 2010.
- J. H. Conway, H. Burgiel, C. Goodman-Strauss, The Symmetries of Things, A K Peters, 2008.
- M. Baake, U. Grimm, Aperiodic Order, vol. 1, Cambridge University Press, 2013.
- N. G. de Bruijn, «Algebraic theory of Penrose's non-periodic tilings of the plane», Indag. Math. 43, 39 (1981).
- M. Baake, R. V. Moody, P. A. B. Pleasants, «Diffraction from visible lattice points and k-th power free integers», Discrete Math. 221, 3 (2000).
- D. Shechtman, I. Blech, D. Gratias, J. W. Cahn, Phys. Rev. Lett. 53, 1951 (1984).
- P. J. Lu, P. J. Steinhardt, «Decagonal and quasi-crystalline tilings in medieval Islamic architecture», Science 315, 1106 (2007).