 Laue
Anleitung — Wissenschaft
Diese Anleitung richtet sich an Kristallographen, Physiker, Chemiker und Mineralogen. Sie fasst den theoretischen Rahmen ohne Umwege zusammen und sagt dann genau, was die Engine von Laue berechnet: die Konventionen, die Modelle, ihre Grenzen und ihre Referenzen. Die Formeln sind hier standardmäßig aufgeklappt.
Dokumente, Konventionen und Exaktheit
In Laue
Ein .laue-Dokument ist eine lesbare JSON-Datei, deren Schema veröffentlicht ist. Sie ist auf Mac, iPad und PC identisch. Die Engine (LaueCore) rechnet alles, was die Symmetrie betrifft, in exakten rationalen Zahlen: Operationen, Lagen, Wyckoff-Koordinaten. Für Geometrie, Beugung und Verfeinerung wechselt sie zu Gleitkommazahlen. Eine als 1/3 eingegebene Koordinate bleibt 1/3; ein Dezimalwert nahe einem einfachen Bruch (0.33333) wird beim Import einer Datei auf diesen zurückgeführt.
Die Konventionen sind die der International Tables for Crystallography, Band A: konventionelle Zellen, 530 Aufstellungen, beschrieben durch ihr Hall-Symbol, Wyckoff-Buchstaben und orientierte Symbole der Lagesymmetrie. Die Engine wird gegen eine Reihe von Referenzen geprüft: die Operationen der 530 Aufstellungen, die Wyckoff-Lagen, die Auslöschungen und die Pulverdiagramme bekannter Strukturen.
Die Verwendung Wissenschaft in den Einstellungen zeigt die internationalen und die Orbifold-Symbole und stellt die Beugung in den Vordergrund.
Gitter, Basis und metrischer Tensor
Theorie
Ein Gitter ist bis auf eine Isometrie durch seinen metrischen Tensor beschrieben. Dieser enthält alles, was nicht von der Orientierung abhängt: Abstände, Winkel, Volumen. Das reziproke Gitter hat die Metrik . Ein Basiswechsel transformiert die Koordinaten mit und die Metrik mit . Die Millerschen Indizes transformieren sich wie die Basis, mit ; die Koordinaten kontragredient.
Die vierzehn Bravais-Typen ergeben sich aus der Klassifikation der Gitter nach ihrer Holoedrie (der Punktgruppe des Gitters) und ihrer Zentrierung. Die konventionelle Zelle wird so gewählt, dass die Basis dieser Holoedrie angepasst ist. Die Zentrierungsvektoren (I: ½,½,½; F: ½,½,0 und Permutationen; C: ½,½,0; R in hexagonalen Achsen: ⅔,⅓,⅓ und ⅓,⅔,⅔) gehören zur Translationsgruppe.
Die Formeln
In Laue
Der Abschnitt Zelle zeigt nur die freien Parameter des Kristallsystems der Gruppe; die übrigen werden daraus abgeleitet. Volumen, Abstände und Bindungen werden über berechnet. Die Aufstellung der Gruppe legt die Basis fest: für eine monokline Gruppe die Wahl der ausgezeichneten Achse (b oder c) und der Zelle (1, 2, 3); für eine rhomboedrische Gruppe hexagonale (H) oder rhomboedrische (R) Achsen. Laue reduziert die Zelle nicht (keine Niggli-Reduktion): Die Zelle ist die der gewählten Aufstellung.
Punktgruppen und Laue-Klassen
Theorie
Der lineare Anteil einer Operation, die ein Gitter invariant lässt, ist in einer Basis dieses Gitters eine ganzzahlige Matrix mit Determinante ±1. Ihre Spur ist daher ganzzahlig, woraus die kristallographische Restriktion folgt: nur die Zähligkeiten 1, 2, 3, 4 und 6. Die endlichen Untergruppen von , die sie erfüllen, bilden 32 geometrische Klassen. Elf davon sind zentrosymmetrisch: Das sind die Laue-Klassen, auf die sich jedes Beugungsbild ohne anomale Streuung zurückführen lässt (Friedelsches Gesetz).
Das Neumannsche Prinzip verlangt, dass jeder Tensor einer physikalischen Eigenschaft unter der Punktgruppe invariant ist. Zum Beispiel ist die Piezoelektrizität, ein polarer Tensor dritter Stufe, in den 11 zentrosymmetrischen Klassen und in der Klasse 432 null; Pyroelektrizität gibt es nur in den 10 polaren Klassen.
Die Formeln
Stereographische Projektion einer Richtung mit Kolatitude und Azimut auf die Äquatorebene des Kreises mit Radius :
In Laue
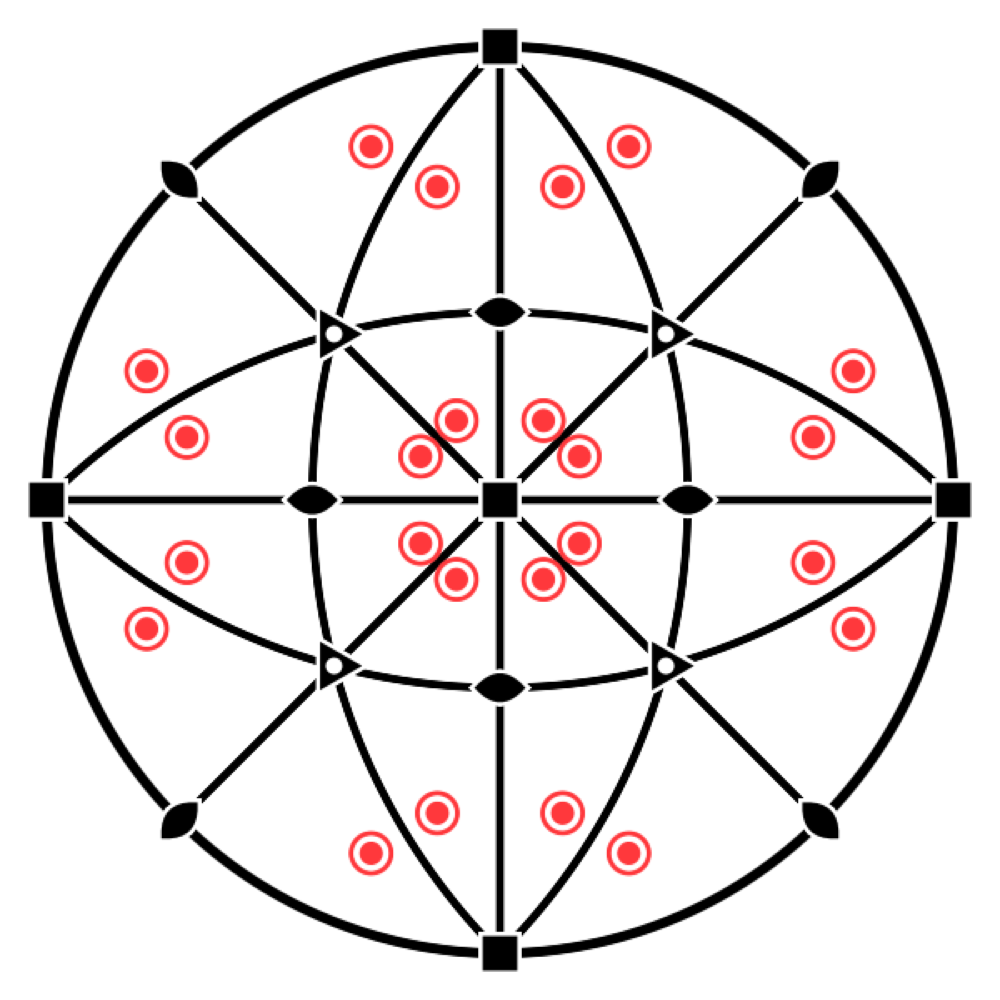
Das Stereogramm zeigt die Punktgruppe mit ihren Elementen und die Bahn einer allgemeinen Richtung (Pole der Nordhalbkugel als Punkte, der Südhalbkugel als Kreise). Ist eine Lage ausgewählt, zeigt es ihre Lagesymmetriegruppe, in der Zelle orientiert. Die Kristallklasse wird in Hermann-Mauguin-Notation angegeben, zusammen mit dem System.
Raumgruppen, Seitz und Hall
Theorie
Eine Raumgruppe ist eine diskrete Untergruppe der euklidischen Gruppe, deren Translationsuntergruppe ein Gitter ist. Der Quotient ist isomorph zur Punktgruppe . Man stellt durch Nebenklassenvertreter dar oder durch erweiterte 4 × 4-Matrizen. Der intrinsische Translationsanteil einer Operation der Ordnung unterscheidet eine Schraubenachse oder Gleitspiegelebene von einer Drehachse oder Spiegelebene: Man berechnet ihn, indem man die Potenzen der Operation summiert. Der Rest von ist ein Lageanteil, der die Position des Elements festlegt.
Die 230 Raumgruppentypen sind die Äquivalenzklassen unter orientierungserhaltenden affinen Koordinatenwechseln: 219 affine Typen, darunter 11 enantiomorphe Paare (P4₁/P4₃, P3₁21/P3₂21 …). Das Hermann-Mauguin-Symbol benennt den Typ und seine Symmetrierichtungen. Das Hall-Symbol (Hall, 1981) gibt explizit einen Satz von Erzeugenden in einem gegebenen Koordinatensystem an und bezeichnet damit eine Aufstellung eindeutig.
Die Formeln
Intrinsischer Anteil (Gleit- oder Schraubkomponente) einer Operation der Ordnung und Lageanteil:
Die Fixpunkte von liefern die Lage des Elements: .
In Laue
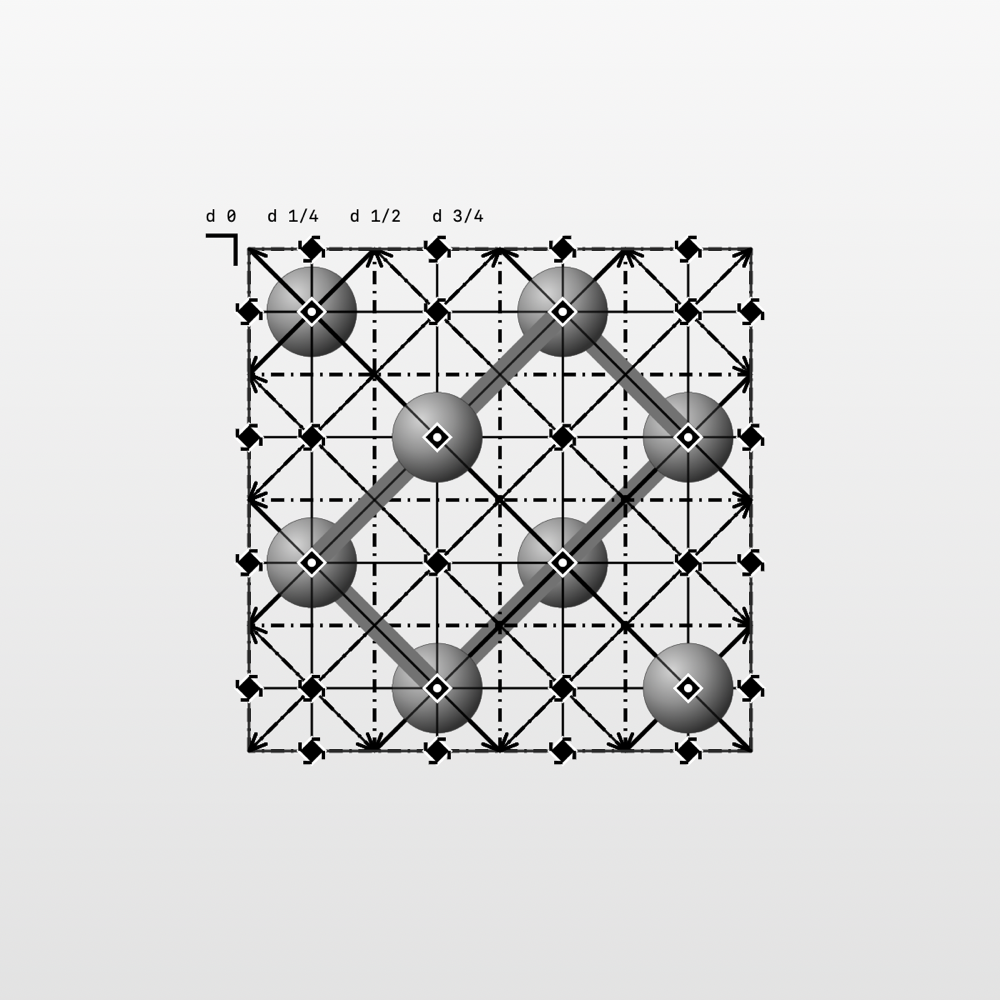
Das Gruppenfeld akzeptiert eine Nummer, ein kurzes oder vollständiges HM-Symbol, eine Aufstellung (227:1, 14:b2) oder ein Hall-Symbol (Hall: -P 2ybc). Jede der 530 Aufstellungen wird aus ihrem Hall-Symbol aufgebaut. Die Symmetrieelemente sind geometrische Objekte im Sinne der Tables: eine Achse oder Ebene mit allen Operationen, die sie teilen, bestimmt durch die obige Zerlegung. Sie werden mit den graphischen Symbolen von Band A gezeichnet, und die Projektion der Tables gibt dessen Diagramme mit den Höhen der Ebenen wieder. Der Filter Zähligkeiten zeigt nur die Achsen einer bestimmten Zähligkeit.
Die Symbole der Tables
Was die Tables sagen
Die Diagramme von Band A der International Tables stellen jedes Symmetrieelement durch ein graphisches Symbol dar (Abschnitt 1.4 der Ausgabe von 2006, Kapitel 2.1 der Ausgabe von 2016: Es sind dieselben). Laue zeichnet diese Symbole in der 3D-Ansicht, der Projektion der Tables, den Stereogrammen und den Parkettierungen; die Abbildungen dieser Tabellen stammen aus derselben Bibliothek wie die App. Die Notation ist die der Tables, die Teilelemente in Klammern; die Eigentranslation wird als Bruchteil der kürzesten Gittertranslation entlang der Achse oder der Gleitrichtung angegeben.
Achsen senkrecht zur Zeichenebene, Symmetriepunkte
| Symbol | Element | Notation | Eigentranslation |
|---|---|---|---|
 | Zweizählige Drehachse; zweizähliger Drehpunkt in der Ebene | 2 | — |
 | Schraubenachse 2₁ | 2₁ | |
 | Dreizählige Drehachse; dreizähliger Drehpunkt in der Ebene | 3 | — |
 | Schraubenachse 3₁ | 3₁ | |
 | Schraubenachse 3₂ | 3₂ | |
 | Vierzählige Drehachse; vierzähliger Drehpunkt in der Ebene | 4 (2) | — |
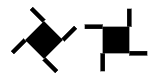 | Schraubenachse 4₁ | 4₁ (2₁) | |
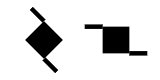 | Schraubenachse 4₂ | 4₂ (2) | |
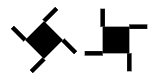 | Schraubenachse 4₃ | 4₃ (2₁) | |
 | Sechszählige Drehachse; sechszähliger Drehpunkt in der Ebene | 6 (3, 2) | — |
 | Schraubenachse 6₁ | 6₁ (3₁, 2₁) | |
 | Schraubenachse 6₂ | 6₂ (3₂, 2) | |
 | Schraubenachse 6₃ | 6₃ (3, 2₁) | |
 | Schraubenachse 6₄ | 6₄ (3₁, 2) | |
 | Schraubenachse 6₅ | 6₅ (3₂, 2₁) | |
 | Inversionszentrum | — | |
 | Drehinversionsachse 3̄ | (3, ) | — |
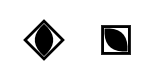 | Drehinversionsachse 4̄ | (2) | — |
 | Drehinversionsachse 6̄ | — | |
 | Zweizählige Achse mit einem Inversionszentrum | 2/m () | — |
 | Schraubenachse 2₁ mit einem Inversionszentrum | 2₁/m () | |
 | Vierzählige Achse mit einem Inversionszentrum | 4/m (, 2, ) | — |
 | Schraubenachse 4₂ mit einem Inversionszentrum | 4₂/m (, 2, ) | |
 | Sechszählige Achse mit einem Inversionszentrum | 6/m (, , 3, 2, ) | — |
 | Schraubenachse 6₃ mit einem Inversionszentrum | 6₃/m (, , 3, 2₁, ) |
Die Fahnen einer Schraubenachse verlängern ihre Seiten. Eine Achse nₖ trägt n/ggT(n, k) davon: 4₂ hat zwei, 6₂ und 6₄ drei, 6₃ zwei, entsprechend den Teilelementen 2, 3₂, 3₁ und 2₁, die sie enthalten. Ihr Sinn kehrt sich zwischen enantiomorphen Achsen um: 3₁ und 3₂, 4₁ und 4₃, 6₁ und 6₅, 6₂ und 6₄. Das Symbol einer vierzähligen Achse wird als Raute oder mit Seiten parallel zu den Zellkanten gezeichnet. Ein Inversionszentrum auf der Achse ergibt das Symbol n/m, mit einem weißen Punkt markiert; auf einer Achse 4₂ oder 6₃ werden die Punkte 4̄ und 6̄ nicht markiert.
Zweizählige Achsen, die in der Zeichenebene liegen
| Symbol | Element | Notation | Eigentranslation |
|---|---|---|---|
 | Zweizählige Drehachse | 2 | — |
 | Schraubenachse 2₁ | 2₁ |
Ebenen senkrecht zur Zeichenebene, Symmetrielinien
| Symbol | Element | Notation | Eigentranslation |
|---|---|---|---|
 | Spiegelebene; Spiegelungslinie in der Ebene | m | — |
 | „Axiale“ Gleitspiegelebene, Gleitung in der Zeichenebene; Gleitspiegellinie in der Ebene | a, b oder c; g | einer Translation entlang der Linie |
 | „Axiale“ Gleitspiegelebene, Gleitung zum Betrachter hin | a, b oder c | einer Translation senkrecht zur Zeichenebene |
 | „Doppel“-Gleitspiegelebene (zentrierte Zellen) | e | zwei Gleitungen: entlang der Linie und senkrecht zur Zeichenebene |
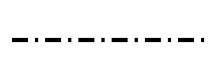 | „Diagonale“ Gleitspiegelebene | n | eine Gleitung mit zwei Komponenten, entlang der Linie und senkrecht dazu |
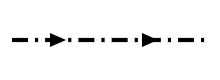 | „Diamant“-Gleitspiegelebene (Ebenenpaar, zentrierte Zellen) | d | entlang der Linie und senkrecht dazu; der Pfeil zeigt die Richtung in der Zeichenebene, für die die senkrechte Komponente positiv ist |
Bei a, b, c und n hängt die Strichart von der Richtung der Gleitung relativ zur Zeichenebene ab, nicht vom Buchstaben: Dieselbe punktierte Linie ist in einer Beschreibung eine c-Ebene, in einer anderen eine n-Ebene (R3̄c in hexagonalen oder rhomboedrischen Achsen).
Ebenen parallel zur Zeichenebene
| Symbol | Element | Notation | Eigentranslation |
|---|---|---|---|
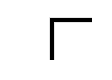 | Spiegelebene | m | — |
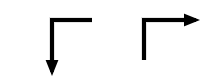 | „Axiale“ Gleitspiegelebene | a, b oder c | einer Translation in Pfeilrichtung |
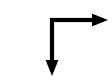 | „Doppel“-Gleitspiegelebene (zentrierte Zellen) | e | in Richtung des einen oder des anderen Pfeils |
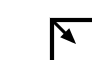 | „Diagonale“ Gleitspiegelebene | n | in Pfeilrichtung |
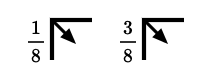 | „Diamant“-Gleitspiegelebene (Ebenenpaar, zentrierte Zellen) | d | in Pfeilrichtung, also ein Viertel einer Diagonale der flächenzentrierten Zelle |
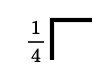 | Eine Spiegelebene in den Höhen und | m | — |
Diese Symbole stehen oben links im Diagramm, ihre Schenkel entlang der Zellkanten. Ein Bruch h bezeichnet das Ebenenpaar in den Höhen h und h + ½; ohne Bruch liegen die Ebenen in den Höhen 0 und ½.
In Laue
Die Projektion der Tables blickt auf die Zelle von der Seite, in die die gewählte Richtung zeigt, wie die Diagramme: Entlang c zeigt a nach unten und b nach rechts, und eine Schraubenachse dreht sich im Sinn der Tables. Lassen Sie den Zeiger einen Moment auf einem Element: Ein Tooltip benennt es und gibt seine Richtung, seine Lage () und seine Eigentranslation an; liegen mehrere Elemente übereinander, listet er sie alle auf.
Bahnen, Lagesymmetrie und Wyckoff-Lagen
Theorie
Der Stabilisator eines Punktes (seine Lagesymmetrie) ist endlich und isomorph zu einer Untergruppe von . Eine Wyckoff-Lage ist die Menge der Punkte, deren Stabilisatoren in konjugiert sind. Sie ist eine Vereinigung von Bahnen, parametrisiert durch 0 bis 3 freie Koordinaten. Ihre Zähligkeit in der konventionellen Zelle beträgt . Die Buchstaben folgen der Reihenfolge der Tables, von der symmetrischsten Lage (a) bis zur allgemeinen Lage.
Die Wahl eines Buchstabens für eine Struktur ist nur bis auf einen Automorphismus festgelegt: Der euklidische Normalisator von vertauscht manche Lagen (zum Beispiel 4a und 4b in Fm-3m). Zwei Beschreibungen, die sich so unterscheiden, sind dieselbe Struktur.
Die Formeln
mit der Zahl der Gitterpunkte der konventionellen Zelle (1 für P, 2 für A, B, C und I, 3 für R in hexagonalen Achsen, 4 für F).
In Laue
Die Wyckoff-Lagen werden von der Engine aus den Operationen berechnet: Stabilisatoren, Konjugation, affine Mannigfaltigkeiten (Punkte, Geraden, Ebenen) modulo Gitter. Ihre Buchstaben und orientierten Symbole stammen aus einer Referenztabelle. Der Inspektor einer Lage gibt ihre Wyckoff-Lage, ihre Zähligkeit und ihre orientierte Lagesymmetriegruppe an (.3m, 4m.m). Wird ein Atom in der Ansicht verschoben, rastet es auf den speziellen Mannigfaltigkeiten ein, die es kreuzt, und Auf … bleiben zwingt es, an seiner eigenen entlangzugleiten. Die Koordinaten bleiben exakt.
Elemente, Zusammensetzung und Dichte
Theorie
Der Inhalt der Zelle liefert die Formel, die Zahl der Formeleinheiten und die berechnete Dichte, die erste Kontrolle einer Struktur. Die Kovalenzradien liefern einen erwarteten Bindungsabstand, die Summe der Radien beider Atome, nützlich, um die Bindungen in einer unbekannten Struktur zu erkennen.
Die Formeln
In Laue
Das Periodensystem umfasst die Elemente 1 bis 103, mit Masse, Konfiguration, Pauling-Elektronegativität, Kovalenzradius (Cordero et al., 2008) und üblichen Oxidationsstufen (Daten aus pymatgen). Die Formel folgt der elektropositiven Reihenfolge und dem Hill-System, wenn die Struktur Kohlenstoff enthält. Die gezeichneten Bindungen verbinden Atome, deren Abstand nahe an der Summe der Kovalenzradien liegt; zwei gleichnamige Ionen werden nie verbunden. Bindungen, die aus den Zellen hinausführen (Ansätze), sind standardmäßig ausgeblendet; wird die Option Bindungen ausblenden, die die Zellen verlassen abgewählt, werden sie sichtbar, für die vollständige Koordination.
Koordinationspolyeder: Die Ecken sind die an das Zentralatom gebundenen Nachbarn (gleiches Kriterium wie für die gezeichneten Bindungen, bis zu Atomen eine Zelle jenseits des Bereichs), die elektronegativer sind als das Zentralatom; das Polyeder ist ihre konvexe Hülle, deren koplanare Dreiecke zu einer einzigen Fläche zusammengefasst werden (die Quadrate des Fluorit-Würfels). Standardzentren: die Elemente, deren Polyeder vier bis acht Ecken haben; so Ti und nicht Sr in SrTiO₃ (Sr hat zwölf O), V und nicht C in einem Carbid. Die Flächen werden zusammen mit den Atomen und Bindungen nach Tiefe sortiert.
Strukturformate
In Laue
Das Menü Struktur liest und schreibt mehrere Formate.
- CIF (core CIF): Die Gruppe wird zuerst über die Menge der Operationen
_space_group_symop_operation_xyz(oder_symmetry_equiv_pos_as_xyz) erkannt, verglichen mit den 530 Aufstellungen. Andernfalls liest Laue das Hall-Symbol, dann das HM-Symbol. Koordinaten nahe einem Bruch mit kleinem Nenner werden auf diesen zurückgeführt, und die Atome werden auf ihre spezielle Lage gesetzt. - SHELX (
.ins,.res):LATTundSYMM, CELL, Atome. - POSCAR (VASP): alle Atome der Zelle, ohne Symmetrie. Laue sucht die Raumgruppe, deren Bahnen die Atome wiedergeben, und behält ein Atom pro Bahn. Eine primitive Zelle eines zentrierten Gitters wird unverändert gelesen, in einer kleineren Gruppe.
- Nur zum Schreiben: erweitertes XYZ (ASE, Ovito), PDB (CRYST1) und CGD, das Netz, das Systre und das RCSR lesen, um eine Topologie zu benennen.
Ebene Gruppen, Orbifolds und zweifarbige Gruppen
Theorie
Die 17 ebenen Gruppen sind die Raumgruppen der Dimension 2: 5 Bravais-Gitter, 10 Punktklassen. Conway und Thurston beschreiben sie durch die Topologie des Quotienten , des Orbifolds. Seine Notation zählt die Drehzentren (Ziffern), die Spiegel (*), die Spiegelecken, die Gleitspiegelungen (×) und die Henkel (∘) auf. Das Magic Theorem gibt die Bedingung an, unter der ein Orbifold euklidisch ist: Die Summe der Kosten ist genau 2.
Die zweifarbigen Gruppen (Schwarz-Weiß- oder Shubnikov-Gruppen) sind die Paare mit vom Index 2 in : Die Operationen von tauschen die Farben. In der Ebene gibt es 46 davon. Die Gruppe-Untergruppe-Beziehungen bei gleicher Zelle (translationengleiche Untergruppen) verbinden die Gruppen durch den Verlust von Symmetrieelementen.
Die Formeln
Kosten in der Orbifold-Notation: 2 für ∘, 1 für × und für *, für ein Drehzentrum der Ordnung außerhalb eines Spiegels, für eine Spiegelecke der Ordnung .
In Laue
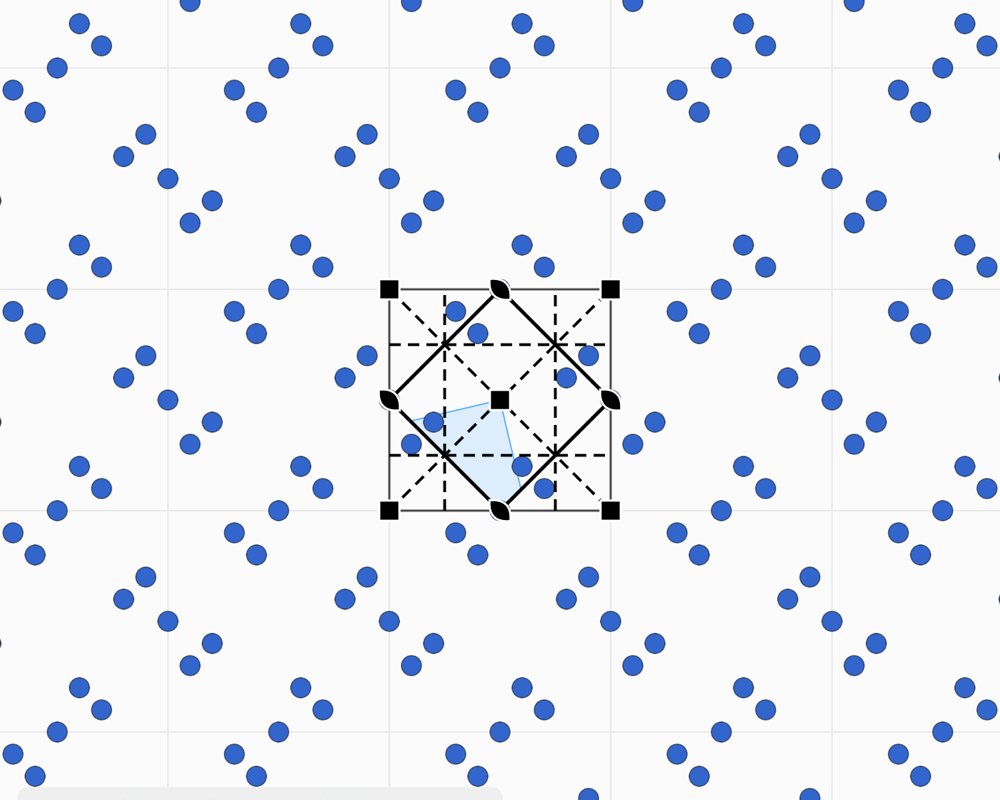
Die ebene Werkstatt zeigt die Gruppen mit internationalem Symbol und Orbifold-Symbol. Sie zeigt den Fundamentalbereich, die Operationen und die Wyckoff-Lagen der Ebene sowie die Unter- und Obergruppen mit gleicher Zelle. Zweifarbig wählt eine Untergruppe vom Index 2; die Operationen, die die Farben tauschen, werden rot gezeichnet. Die Ausdehnung beschränkt die Zeichnung auf einen Block von n × m Zellen ab der Ursprungszelle (bei einem Fries: n Zellen), am Rand beschnitten, für Abbildungen und Exporte. Gesetzte Motive verhalten sich wie die Atome der Werkstatt Kristall: Sie rasten auf den speziellen Lagen ein, und ihre Zähligkeit und Lagesymmetrie werden geprüft.
Friesgruppen
Theorie
Die sieben Friesgruppen sind die diskreten Untergruppen der Isometrien der Ebene, die eine Gerade invariant lassen und deren Translationen bilden. Sie werden hier mit dem vierstelligen Symbol (p1, p1m1, p11m, p11g, p2, p2mm, p2mg), als Orbifold (∞∞, *∞∞, ∞*, ∞×, 22∞, *22∞, 2*∞) und mit den Namen nach Conway angegeben.
In Laue
Der Umschalter Parkettierung | Fries | Rosette führt zu den Friesen. Der Streifen wird über die Höhe b gezeichnet.
Rosettengruppen
Theorie
Die endlichen Untergruppen von sind die zyklischen Gruppen und die Diedergruppen (Satz von Leonardo). Ihre Ordnung ist nicht eingeschränkt. Sie sind die Punktgruppen der Ebene; die zehn kristallographischen unter ihnen (n = 1, 2, 3, 4, 6) sind die Klassen der ebenen Gruppen.
In Laue
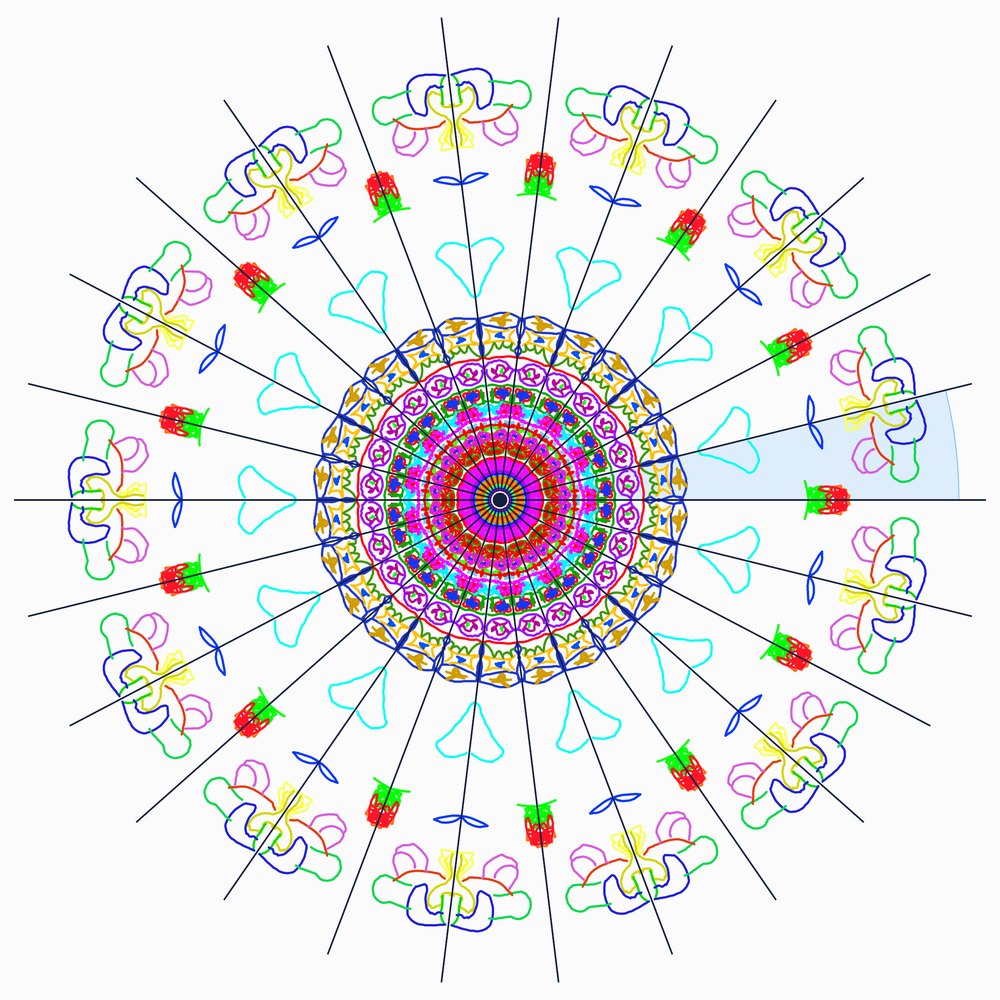
Ein Rosettendokument trägt die Gruppe „rosette Cn“ oder „rosette Dn“, mit n von 1 bis 24. Sie wird in Schoenflies-, in Hermann-Mauguin- (8mm, 5m) und in Orbifold-Notation (8•, *8•) angezeigt. Die Lagen sind in kartesischen Koordinaten angegeben, wobei der Radius der Figur 1 ist. Die Prüfungen (Kopien, Lagesymmetrie, Zahl der Motive) sind dieselben wie in den anderen Werkstätten.
Kinematische Beugungstheorie
Theorie
In der Bornschen Näherung (Einfachstreuung) ist die gestreute Amplitude die Fourier-Transformierte der streuenden Dichte. Für einen Kristall ist diese die Faltung des Gitters mit dem Zellinhalt: Die Amplitude ist nur an den Punkten des reziproken Gitters von null verschieden und ist dort gleich dem Strukturfaktor. Der Atomformfaktor , mit , nimmt für Röntgenstrahlen mit dem Winkel ab (Elektronenwolke); für Neutronen ist er konstant (kohärente Streulänge ). Die isotrope thermische Bewegung fügt den Debye-Waller-Faktor hinzu.
Die systematischen Auslöschungen stammen von den Operationen mit nichtverschwindender Translation. Bei einer Zentrierung wird mit multipliziert. Bei einer Operation sind die Reflexe mit und ausgelöscht. Diese integralen, zonalen und seriellen Bedingungen bezeichnen eine Menge verträglicher Gruppen, nicht eine einzelne Gruppe.
Die Messung liefert und verliert die Phasen. Die Fourier-Synthese benötigt sie; die Patterson-Funktion, die Autokorrelation der Dichte, kommt ohne sie aus und zeigt die interatomaren Vektoren. Direkte Methoden und Charge Flipping gewinnen die Phasen allein aus den Intensitäten zurück; Laue implementiert sie nicht.
Die Formeln
In Laue
Für ebene Motive berechnet Laue über alle Streuer der Zelle, normiert auf . Die durch die Symmetrie ausgelöschten Reflexe werden mit einem Ring markiert, und die Laue-Klasse wird angegeben. Die vergrößerte Ansicht (Zoom bis ×64, Neuberechnung des sichtbaren Bereichs) lässt sich als Vektor-PDF und als CSV exportieren. Die Fourier-Synthese baut das Motiv mit den wahren Phasen, mit Phasen null oder mit zufälligen Phasen wieder auf, und die Patterson-Karte zeigt die Vektoren zwischen den Motiven.
Quasikristalle und Modellmengen
Theorie
Eine Modellmenge (Meyer) erhält man durch Schnitt und Projektion. Man geht von einem Gitter in irrationaler Lage aus und behält die Punkte, deren senkrechte Projektion in ein Fenster fällt. Hat der Rand von das Maß null, ist das Beugungsspektrum rein punktförmig. Die Reflexe liegen an den parallelen Projektionen des dualen Gitters, mit der Amplitude der Fourier-Transformierten des Fensters. Der Fourier-Modul hat einen höheren Rang als die Dimension: Man braucht 4 ganzzahlige Indizes, um das Penrose-Beugungsbild zu indizieren.
Penrose stammt aus (fünfeckige Fenster), Ammann-Beenker aus (achteckiges Fenster). Die Multigitter-Methode von de Bruijn ist dual zum Schnitt: eine Kachel pro Schnittpunkt zweier Geradenscharen. Eine gleichförmige Verschiebung des Fensters (Phasonfreiheitsgrad) erzeugt eine lokal ununterscheidbare Parkettierung, bis auf Kachelumklappungen. Die Penrose-Inflation hat den Faktor , die von Ammann-Beenker .
Die sichtbaren Punkte eines Gitters, mit teilerfremden Koordinaten, bilden eine schwache Modellmenge. Sie ist keine Delone-Menge (sie hat beliebig große Lücken), aber ihre Beugung ist rein punktförmig (Baake, Moody und Pleasants, 2000).
Die Formeln
-freie Punkte von (: die sichtbaren Punkte), Dichte und Bragg-Intensitäten an den Punkten mit -potenzfreiem Nenner :
In Laue
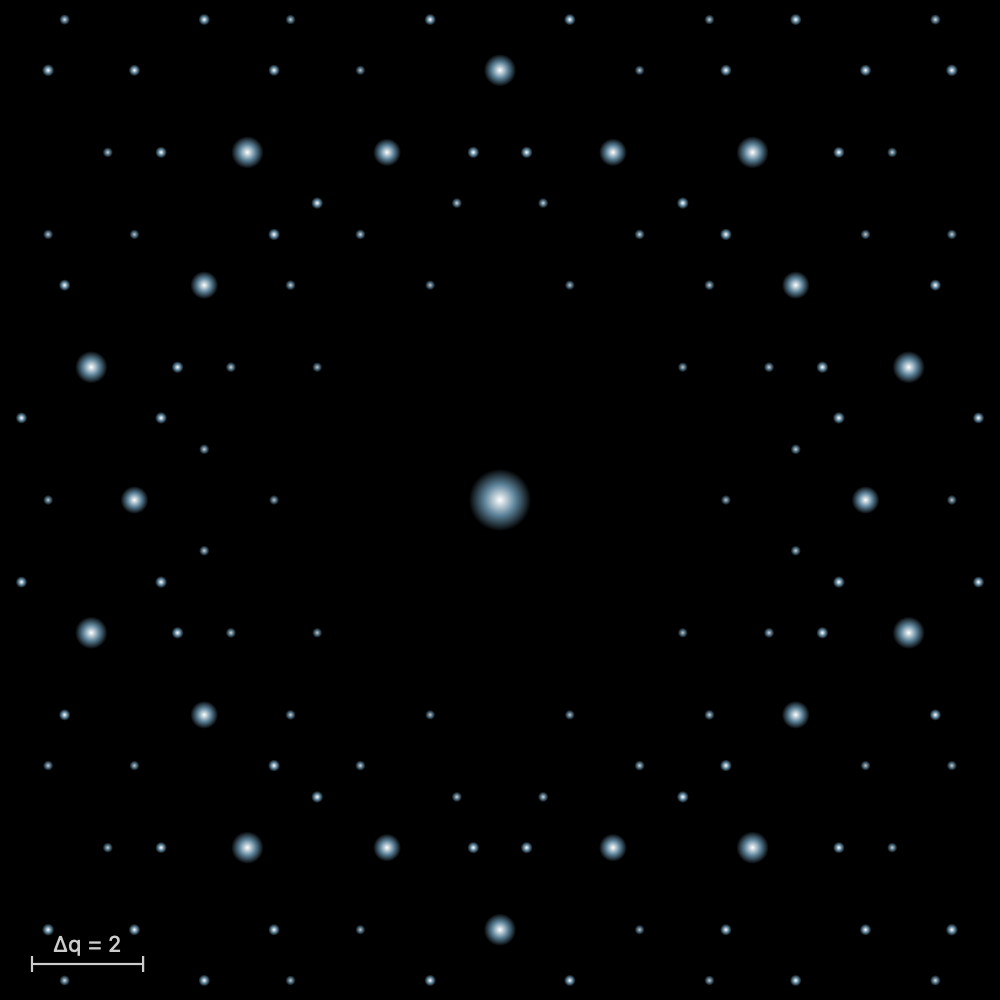
Die Werkstatt baut die drei Parkettierungen mit Multigittern (5, 4 und 6 Geradenscharen) auf, Penrose außerdem durch Inflation. Die Schieberegler Phason verschieben die Gitter, und der Senkrechte Raum zeigt das Bild jedes Eckpunkts in . Die Beugung wird über die Eckpunkte berechnet: Bragg-Reflexe oder Intensitätskarte in logarithmischer Skala. Die Dekore (Penrose-Bögen, Girih-Flechtwerk, De-Bruijn-Bänder) und der Kachelgestalter gehören zur Ornamentik; sie ändern die Beugung der Eckpunkte nicht.
Laue-Verfahren
Theorie und Modell
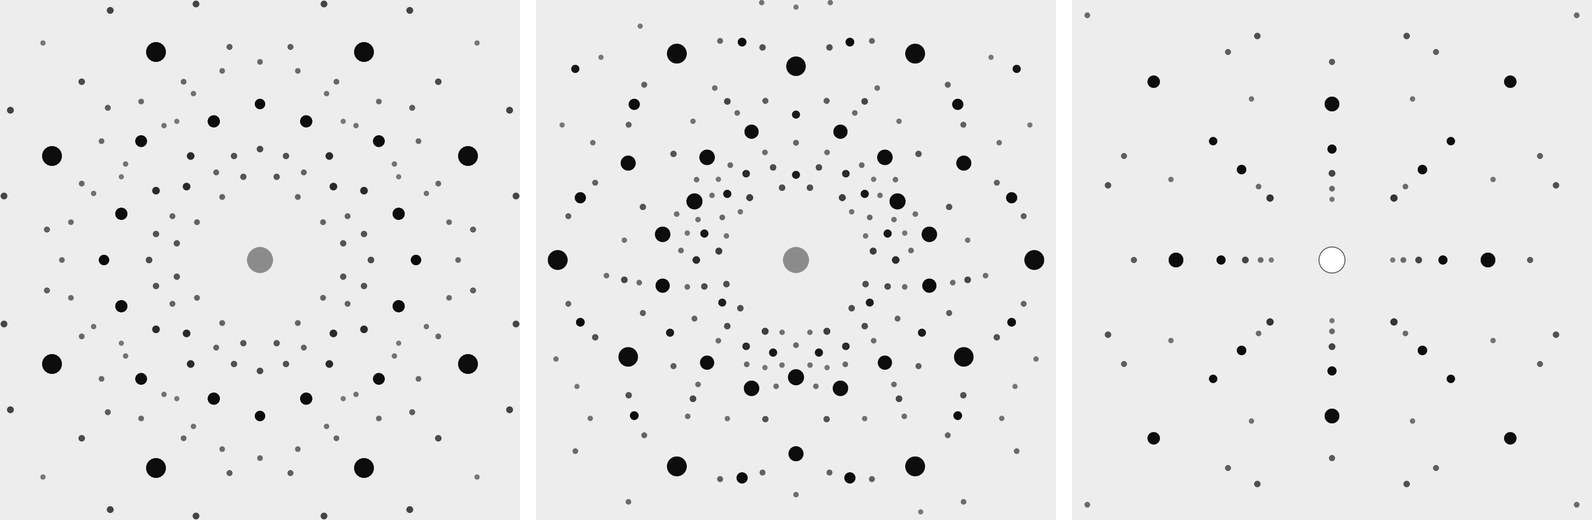
Ein feststehender Einkristall wird mit weißer Strahlung von bis beleuchtet. In der Ewald-Konstruktion sind alle Kugeln mit Radius zwischen diesen Grenzen gleichzeitig vorhanden. Jeder Punkt des reziproken Gitters zwischen der kleinsten und der größten Kugel beugt die Wellenlänge, deren Kugel durch ihn geht. Die Beugungsrichtung hängt nur von der Richtung von ab: Die Harmonischen überlagern sich in demselben Fleck, mit . Die Ebenen einer Zone mit der Achse beugen auf einen Kegel mit der Achse . Auf einem ebenen Film zeichnet dieser Kegel in Durchstrahlung eine Ellipse und in Rückstrahlung eine Hyperbel.
Das Friedelsche Gesetz macht das Diagramm in der Intensität zentrosymmetrisch, abgesehen von anomaler Streuung. Seine Symmetrie ist die Untergruppe der Laue-Klasse, die die Strahlrichtung festlässt: 4mm entlang [001] für , 3m entlang c für . Das Verfahren bestimmt so eine der elf Laue-Klassen und liefert die Orientierung, aber keine absoluten Intensitäten: Jeder Fleck mischt mehrere Wellenlängen und mehrere Harmonische.
Das Modell in Laue setzt ein flaches Spektrum im Band, einen unpolarisierten Strahl und weder Absorption noch Extinktion noch Mosaizität voraus: Die Flecken sind punktförmig. Die Intensität eines Flecks ist die Summe über seine im Band vorhandenen Harmonischen von , multipliziert mit dem Polarisationsfaktor und dem Lorentz-Faktor des Laue-Verfahrens, . Die Intensitäten sind auf den stärksten Fleck normiert.
Das inverse Problem liefert die Orientierung. Ein Fleck bei auf einem Film im Abstand legt die Richtung des gebeugten Strahls fest. Die Normale der reflektierenden Ebenen ist parallel zu , da . Ihre Projektionen auf , und sind proportional zu , , , denn . Zugänglich ist nur die Richtung von : und damit bleiben unbekannt. Zum Indizieren vergleicht man die mit dem reziproken metrischen Tensor berechneten Winkel zwischen den Normalen mit denen eines Modells. Zwei indizierte Flecken genügen dann, um die Orientierungsmatrix festzulegen (Busing und Levy, 1967). In Rückstrahlung liest man die Winkel traditionell am Greninger-Netz ab.
Die Formeln
In Laue
Der Strahl verläuft in Blickrichtung, von 0,25 bis 2,5 Å. Laue berechnet einmal pro Struktur alle Ebenen mit teilerfremden Indizes , mit für jede Harmonische mit . Die Streufaktoren sind die von Waasmaier und Kirfel, mit = 0,5 Ų. Ein durch die Symmetrie ausgelöschter Reflex zählt als null. Eine Drehung der Ansicht berechnet nur die Geometrie neu. Der Film ist eben, mit 100 mm Seitenlänge, bei = 40 mm; Flecken, die schwächer als 10−3 des stärksten sind, werden weggelassen. Die Tests prüfen die Symmetrie 4mm von NaCl entlang [001] in beiden Geometrien, die Symmetrie 3m (und nicht 6mm) von Quarz entlang c, die Bragg-Gleichung jeder Harmonischen und die Lage . Vergrößert stellt das Diagramm die Strahlung ein (Röntgen, λmin = 12,398/kV Å nach Duane–Hunt; oder Neutronen, mit den kohärenten Streulängen und ohne Polarisationsfaktor), λmax und D; der Zeiger über einem Reflex zeigt hkl, seine Harmonischen mit ihren λ, 2θ, d und die Intensität, und die Reflextabelle wird als CSV exportiert. Das Bezugssystem des Films ist das der Ansicht: Beim Blick entlang [u v w] ist oben c (oder b beim Blick entlang c), und rechts ist oben × (−n̂). Der Tutor stellt zu diesem Modell drei Fragen: die Symmetrie des Diagramms entlang einer Achse (Untergruppe der Laue-Klasse, die den Strahl festlässt), die Ablenkung 2θ eines Flecks und die Indizes des Flecks bei (x, y).
Berechnetes Pulverdiagramm
Theorie und Modell
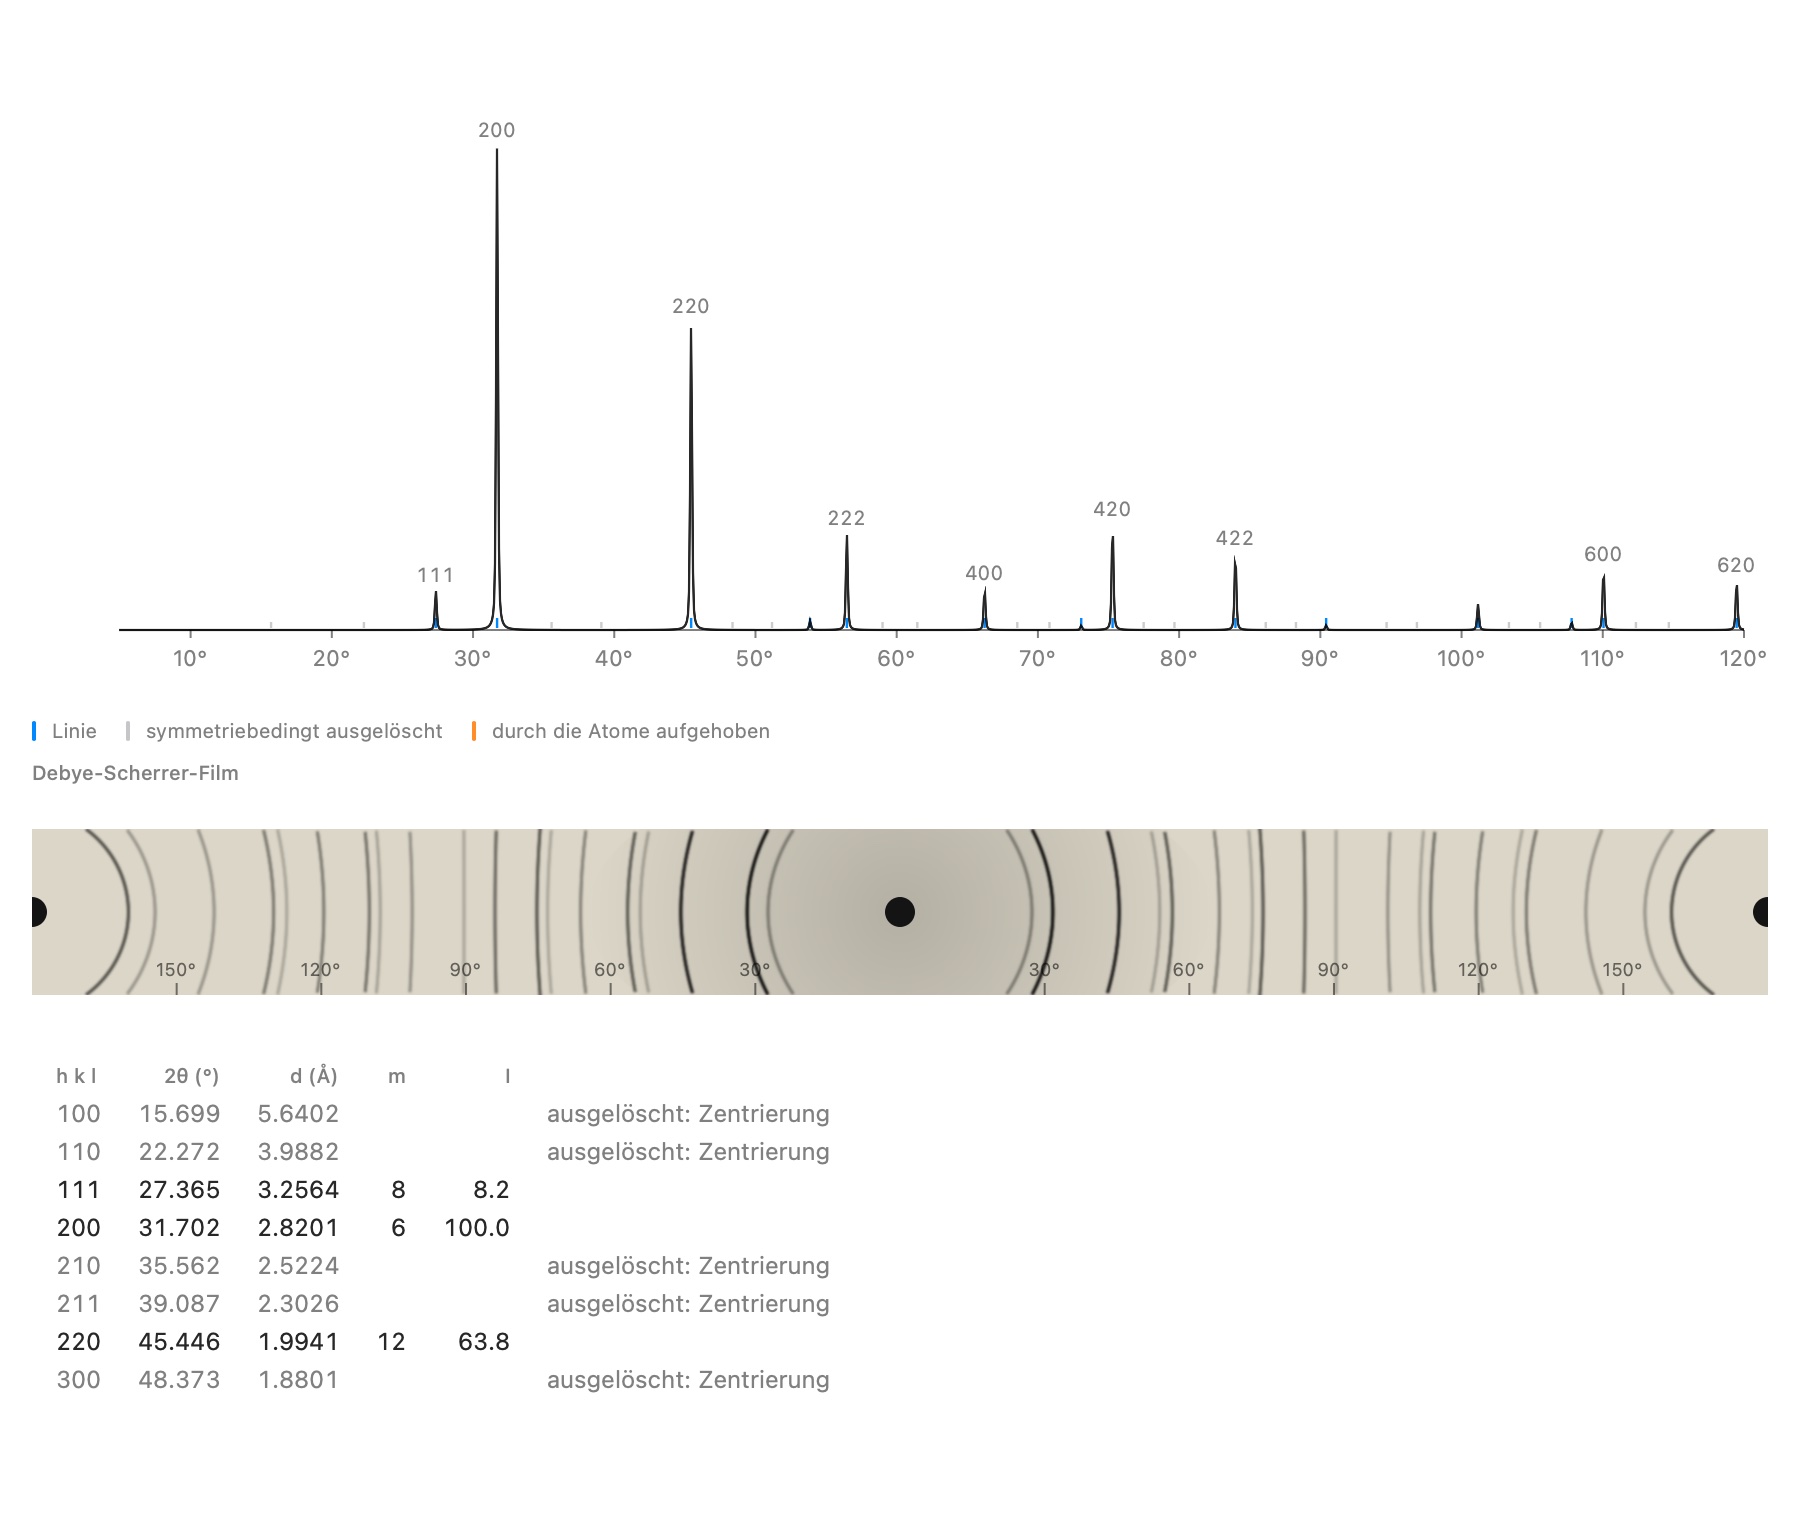
Für ein ideales Pulver (zufällige Orientierungen, Kristallite ohne Extinktion und ohne differentielle Absorption) ist die integrierte Intensität einer Linie die Summe der der Reflexe mit gleichem . Sie wird mit dem Lorentz-Polarisationsfaktor eines unpolarisierten Strahls multipliziert. Laue wendet keinen Monochromatorfaktor an und modelliert weder Vorzugsorientierung noch Absorption noch Extinktion. Eine Linie fasst die Reflexe mit gleichem zusammen, ob symmetrieäquivalent oder zufällig zusammenfallend; ihre Flächenhäufigkeit ist die Zahl der vorhandenen Reflexe. Das Kα₂-Dublett wird mit einem Intensitätsverhältnis von 0,5 hinzugefügt.
Die Formeln
In Laue
Das Diagramm unter der Ansicht wird bei jeder Änderung neu berechnet. Der vergrößerte Betrachter stellt die Strahlung ein (Kα₁ der Anoden Cu, Co, Mo, Cr und Ag, freie Wellenlänge oder Neutronen), die Wellenlänge, Kα₂, ein globales , die Linienbreite und 2θmax. Die Linientabelle gibt für jeden Reflex mit Intensität null an, ob er durch die Symmetrie ausgelöscht (Zentrierung, Schraubenachse, Gleitspiegelung) oder durch die Atomlagen zufällig aufgehoben ist (222 des Diamanten). Gleiche Punkte setzt ohne Abfall: Es bleibt nur der geometrische Faktor des Gitters und der Lagen.
Profilanpassung an eine Messung
Modell
Laue passt den Profilteil einer Rietveld-Verfeinerung an. Die integrierten Intensitäten sind die der Struktur des Dokuments: Atomlagen und werden nicht verfeinert. Die freien Parameter sind Skalierung, Nullpunkt, Probenverschiebung (Bragg-Brentano-Geometrie), Untergrund, Breiten, Mischung, Asymmetrie und Zelle. Die Minimierung erfolgt nach Levenberg-Marquardt, in zwei Durchgängen, mit den Gewichten (, wenn keine Standardabweichung angegeben ist).
Die Formeln
mit , , dem Nullpunkt und der Probenverschiebung.
Asymmetrie nach Bérar und Baldinozzi (1993), mit , , :
Tschebyschow-Untergrund über den gemessenen Bereich, :
Übereinstimmungsfaktoren:
In Laue
Gelesene Formate: .xy, .xye, .dat und CSV (2θ, I, σ), Pulver-CIF (_pd_meas_*) und GSAS (STD, ESD). Man markiert die freizugebenden Parameter und begrenzt den 2θ-Bereich, dann startet Verfeinern die Anpassung im Hintergrund. Das Ergebnis liefert , , und die Zelle; Zelle übernehmen schreibt sie in das Dokument. Validierung: echte Messung des NIST SRM 660 (LaB₆, Cu Kα₁ + Kα₂, Tutorials von GSAS-II), angepasst von 40 bis 125°; die zertifizierte Zelle wird auf 3 × 10⁻⁴ Å genau wiedergefunden.
Reflexsuche und Indizierung
Theorie
Die Indizierung sucht eine positiv definite quadratische Form , die die beobachteten mit ganzzahligen Indizes wiedergibt. Systeme mit einem oder zwei Parametern behandelt man über die erlaubten Formen: Summen dreier Quadrate außer für kubisch, Summen zweier Quadrate für tetragonal, Löschsche Zahlen für hexagonal. Die Güte misst man mit (de Wolff, 1968).
Die Formeln
In Laue
Die Reflexe sind die Maxima der geglätteten Intensität, mindestens 6 σ über dem Untergrund. Die ersten 20 werden im kubischen, tetragonalen, hexagonalen und orthorhombischen System indiziert (keine monokline oder trikline Suche). Die Toleranz beträgt 0,03° auf jedem 2θ, während der Suche um 0,15° erweitert, um eine Nullpunktverschiebung zuzulassen. Die Kanten sind auf 20 Å und das Volumen auf 2000 ų begrenzt. Ein weniger symmetrisches System wird nur durchsucht, wenn die symmetrischeren keine Zelle mit liefern. Die Lösungen werden nach geordnet, wobei die, die alle Linien bis auf höchstens eine indizieren, vorne stehen. Für eine gewählte Zelle werden die mit den Auslöschungen verträglichen Familien von Raumgruppen vorgeschlagen, von den einschränkendsten zu den am wenigsten einschränkenden.
Bandstrukturen und Absorption
Brillouin-Zone und Pfade
Die Brillouin-Zone ist die Wigner-Seitz-Zelle des reziproken Gitters, begrenzt durch die mittelsenkrechten Ebenen der kürzesten reziproken Vektoren. Laue folgt Setyawan und Curtarolo (2010): Für jeden Gittertyp und seine Varianten je nach den Verhältnissen der Parameter (BCT1 und 2, ORCF1 bis 3, RHL1 und 2…) legen sie die Punkte hoher Symmetrie, ihre Namen und den üblichen Pfad fest. Die Linien tragen ihre üblichen Namen (Δ, Λ, Σ, Z, Q, S…). Für monokline und trikline Gitter ist der Pfad vereinfacht: Γ und die Mittelpunkte der drei kürzesten reziproken Vektoren.
Die drei Modelle
- Leeres Gitter. : die in die Zone zurückgefalteten ebenen Wellen.
- Empirisches Pseudopotential von Cohen und Bergstresser (1966), für vierzehn Halbleiter mit Diamant- oder Zinkblendestruktur. Die symmetrischen und antisymmetrischen Formfaktoren werden bei genommen. Die Basis ebener Wellen, , wird für jedes k gewählt, die Diagonalisierung erfolgt mit LAPACK. Si: indirekte Bandlücke von 0,82 eV (1,12 eV gemessen), Leitungsbandminimum bei 85 % von Γ–X. GaAs: direkte Bandlücke von 1,43 eV (1,42 eV).
- Virtueller Kristall (Nordheim, 1931), für Legierungen, deren Verbindungen in der Tabelle stehen: Die Formfaktoren V_S und V_A sind der Mittelwert derer der Verbindungen, gewichtet mit den Produkten der Anteile auf beiden Plätzen (In₁₋ₓGaₓAs: (1 − x) InAs + x GaAs; bei einer quaternären Legierung ihre vier binären Verbindungen), ebenso das μ der Spin-Bahn-Kopplung. Die Zelle folgt der Vegardschen Regel zwischen den bei Raumtemperatur gemessenen Gitterparametern (Madelung, 2004). Kontrollen: der Wechsel vom Δ-Tal zum L-Tal in Si₁₋ₓGeₓ bei etwa x = 0,93 (gemessen 0,85; Braunstein, Moore und Herman, 1958); von Γ zu X in GaAs₁₋ₓPₓ bei etwa x = 0,36 (gemessen 0,45); In₀.₅₃Ga₀.₄₇As, 0,91 eV gegenüber 0,75 eV gemessen. Grenzen: Die Unordnung wird ignoriert, daher eine zu schwache Durchbiegung der Bandlücke (die „speziellen quasizufälligen“ Superzellen von Zunger et al., 1990, liefern sie); nur ein Satz Phononen; AlAs fehlt in der Tabelle, sodass AlₓGa₁₋ₓAs nur die Vegardsche Regel und Tight-Binding hat.
- Tight-Binding mit den universellen Parametern von Harrison (1999). Jedes Atom trägt seine s- und p-Orbitale, dazu d-Orbitale bei Übergangsmetallen, mit den atomaren Termenergien von Mann. Die Hüpfintegrale betragen zwischen s und p, mit und für d, verteilt nach der Tabelle von Slater und Koster (1954). Die nächsten Nachbarn zählen voll, dann die Schalen bis zum doppelten Abstand, gedämpft mit , wobei . Die Zahl der Valenzelektronen folgt der Gruppe des Periodensystems. Die Besetzung auf einem 16³-Gitter unterscheidet Metall, Halbmetall (Bänder weniger als 0,1 eV voneinander entfernt) und Isolator. Weder Überlappmatrix noch Madelung-Verschiebung noch Spin: Die Bandlücken von Ionenkristallen und Oxiden fallen zu groß aus (NaCl: 9,0 eV statt 8,5; SrTiO₃: 5,3 eV statt 3,2).
Zustandsdichte und Optik
Die Zustandsdichte wird auf einem 16³-Gitter berechnet, reduziert durch die Punktgruppe und die Zeitumkehr, und mit Gauß-Funktionen geglättet. Der Imaginärteil der dielektrischen Funktion ergibt sich aus den Impulsmatrixelementen zwischen Valenz- und Leitungsbändern; im Tight-Binding-Modell sind es die von Peierls, . Er wird mit der Tetraedermethode (Blöchl, Jepsen und Andersen, 1994) integriert, mit lokaler Verfeinerung nahe der Kante. Das Gitter wird von 12³ bis 28³ verfeinert, bis Konvergenz erreicht ist: ε₁(0) auf 1 % genau, ε₂ auf 3 % seines Maximums, die Kante auf 0,03 eV. ε₁ folgt daraus mit Kramers–Kronig, dann n, κ, α und R. Die Tauc-Auftragung passt eine Gerade an für eine direkte und an für eine indirekte Bandlücke an, zwischen Kante − 0,05 und Kante + 0,4 eV. Die Schere hebt die Leitungsbänder um einen Betrag Δ an, und die Matrixelemente werden korrigiert, wie es Levine und Allan (1989) vorschlagen. Silizium: ε₁(0) = 11,2 (11,7 gemessen).
Die Formeln
In Gauß-Einheiten, mit dem Faktor 2 für den Spin:
Die Schere (Levine und Allan):
Spin-Bahn-Kopplung
Der Spin des Elektrons koppelt an sein Bahnmoment: In Γ spaltet die Oberkante des Valenzbandes, von p-Charakter, in Γ₈ (j = 3/2, vier Zustände) und Γ₇ (j = 1/2, zwei Zustände) auf, um Δ₀ tiefer, von 0,044 eV in Si bis 0,95 eV in CdTe; in L beträgt die Aufspaltung Δ₁ etwa zwei Drittel von Δ₀. Die Basis wird die der Spinoren: Jedes Band trägt nur noch ein Elektron, und es gibt doppelt so viele. Im Pseudopotential hat der Weisz-Term, in der Form von Chelikowsky und Cohen (1976), eine Stärke μ, die an das gemessene Δ₀ angepasst ist; er sagt Δ₁ ohne weitere Einstellung voraus (GaAs 0,21 eV bei 0,22 gemessen, InSb 0,50 bei 0,50). Im Tight-Binding erhält jedes Atom λ L·S auf seinen p-Orbitalen, λ proportional zur Konstante ζ_np des freien Atoms, entnommen seiner gemessenen Feinstruktur (NIST-Datenbank); ein einziger Faktor, 1,54, angepasst an dreizehn Halbleiter, liefert Δ₀ auf 15 % genau.
Die Formeln
Fermi-Fläche
Für ein Metall im Tight-Binding (das Fermi-Niveau durch Abzählen der Elektronen auf dem 16³-Gitter festgelegt) oder für freie Elektronen (, n die s- und p-Valenzelektronen pro Volumen: 1 für Cu, Ag, Au und die Alkalimetalle, 2 für Mg, Zn und Eisen, 3 für Al…) werden die Bänder auf einem kubischen Gitter von 31³ Punkten berechnet, das die Zone überdeckt. Jeder kleine Würfel wird in sechs Tetraeder zerlegt, in denen E linear interpoliert wird: Die Fläche E = E_F ist dort ein Dreieck oder ein Viereck (Marching Tetrahedra, ohne mehrdeutigen Fall). Jeder Schnittpunkt wird am Band selbst durch zwei Schritte der Regula falsi verfeinert; die Dreiecke werden an den Flächen der Zone beschnitten (Sutherland–Hodgman) und nach dem Gradienten von E ausgerichtet, zu den leeren Zuständen hin. Der besetzte Anteil jedes Bandes wird auf einem 20³-Gitter der primitiven reziproken Zelle gezählt, deren Volumen genau das der Zone ist. Kontrollen: Die freie Kugel des Kupfers hat den Radius k_F = 1,36 Å⁻¹ und die Fläche 4πk_F²; ihre besetzten Bänder fassen ein Elektron, die des Aluminiums drei, die des Kupfers im Tight-Binding elf, auf 1 % genau; im Tight-Binding berührt die Fläche des Kupfers die acht {111}-Flächen, in den Punkten L.
In Laue
Bandstruktur (Reiter Eigenschaften) legt ein kleines Diagramm neben die Ansicht. Der vergrößerte Betrachter zeigt die Zone räumlich, die Bänder mit der Bandlücke und ihrer Art, die Zustandsdichte und, für einen Halbleiter oder Isolator, den Reiter Absorption (ε₁ und ε₂, n und κ, α, R, Tauc). Die Methode ist wählbar: Pseudopotential, wenn der Kristall in der Tabelle steht, Tight-Binding für jeden Kristall mit Atomen, leeres Gitter immer. Der Schalter Spin-Bahn-Kopplung fügt den ersten beiden den Spin hinzu. Gemessene Bandlücke stellt die Schere auf den Wert von Madelung (2004) ein. Die Bänder, die Zustandsdichte und das Spektrum werden als CSV exportiert, die Grafiken als PNG oder PDF. Dieselben Rechnungen laufen auch auf der Kommandozeile (laue bands, laue optics), und ihre Ausgaben dienen als Referenz für die Windows-Portierung.
Die Schere verschiebt das Spektrum starr, ε₂(E) → ε₂(E − Δ), wie es die Korrektur von Levine und Allan verlangt: Die Übergänge werden einmal ohne Schere einsortiert, und jede Stellung des Reglers verschiebt sie nur und berechnet das Kramers-Kronig-Integral neu. In Tight-Binding gehen alle leeren Bänder (bis zu 16) in das Spektrum ein, berechnet bis mindestens Kante + 6 eV (sonst 10 eV); die Verfeinerung um die Kante wird verringert, wenn ihre Minima mehr als 5 % der Zone bedecken (flache Bänder wie beim Calcit), und jenseits eines Viertels weggelassen. Die Rechnung zeigt das Gitter, an dem sie ist, und lässt sich stoppen.
Das Spektrum ist ein Tensor: Jeder Übergang speichert Re(q_a q_b*) als sechs Komponenten, die danach über die Drehungen der Punktgruppe gemittelt werden (J̄ = Σ_R R J Rᵀ / |G|, exakt mit den Tetraedern); die Hauptachsen sind die von ε₁(0) − 1 ∝ Σ J/E³, und Polarisation projiziert auf eine von ihnen vor der Schere und Kramers–Kronig, ohne neue Rechnung. Die Indizes bei 589 nm aus Punktdipole (Polarisierbarkeiten von Tessman, Kahn und Shockley, lokales Feld durch Ewald-Summen) und aus Bänder, mit der Korrektur der Bandlücke wurden an dreizehn Kristallen mit Messungen verglichen: Punktdipole innerhalb von 4 % für die ionischen Isolatoren mit einer Bandlücke ab 5 eV, die Bänder 2 bis 7 % zu niedrig für die Halbleiter und etwa 20 % zu niedrig für Rutil und SrTiO₃ (minimale Basis, kein lokales Feld). Die daraus abgeleitete Regel markiert das Modell Empfohlen: Punktdipole, wenn jedes Ion tabelliert ist und die Lücke 5 eV erreicht, sonst die Bänder; sie wählt bei allen dreizehn das nähere. Die Bänder geben das Vorzeichen von nₑ − nₒ bei den fünf einachsigen Kristallen richtig, die Punktdipole bei zweien. Intraatomare Dipolterme (Pedersen et al. 2001) wurden versucht: Mit Harrisons universellen Parametern entfernen sie jeden Kristall von der Messung und bleiben abgeschaltet. Auf der Kommandozeile: laue indices.
Dispersion: Jede gemessene Kurve ist die veröffentlichte Formel (Sellmeier und verwandte Formen der Datenbank refractiveindex.info, Koeffizienten unverändert), die den Index der Tabelle bei 589,3 nm auf 0,002 genau wiedergibt. V_d = (n_d − 1)/(n_F − n_C) bei den Linien 587,6, 486,1 und 656,3 nm. Punktdipole liefern nur einen Index; ihre Dispersion ist daher ein Einzeloszillator nach Wemple und DiDomenico, n² − 1 = E_d E₀/(E₀² − E²), durch diesen Index beim an die Bandkurve angepassten E₀; der angezeigte Sellmeier ist dasselbe umgeschrieben (B = E_d/E₀, C = (hc/E₀)²). An dreizehn Kristallen liegt V_d für 11 von 14 Strahlen innerhalb von 20 %; CsCl, der ordentliche Strahl des Calcits und ZnS weichen um 30–41 % ab. Der an Messung und Bänder angepasste Oszillator zeigt, was den Bändern fehlt: E₀ für 11 von 16 Strahlen auf 8 % genau, aber eine Stärke E_d, die in den Ionenkristallen und den Titanoxiden 37 bis 61 % zu schwach ist — sie lässt Rutil und SrTiO₃ 20 % unter der Messung. Wemples empirische Regel E_d = β N_c Z_a N_e, als drittes Modell erprobt, repariert den ordentlichen Strahl des Rutils, übertrifft SrTiO₃ aber um 18 % und kehrt das Vorzeichen der Doppelbrechung bei drei einachsigen Kristallen um: Sie wird nicht angeboten. Auf der Kommandozeile: laue dispersion.
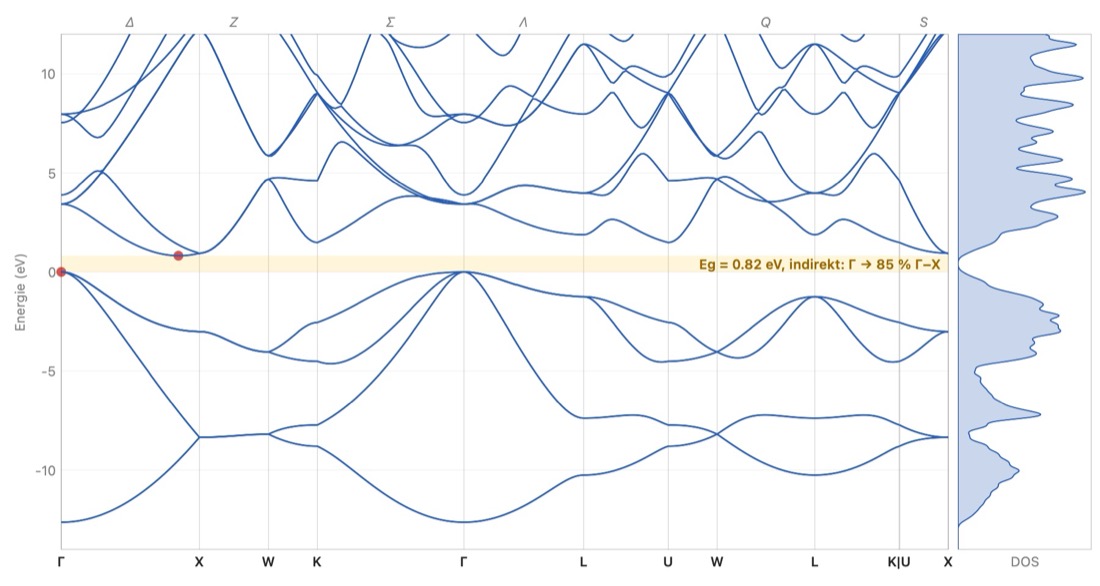
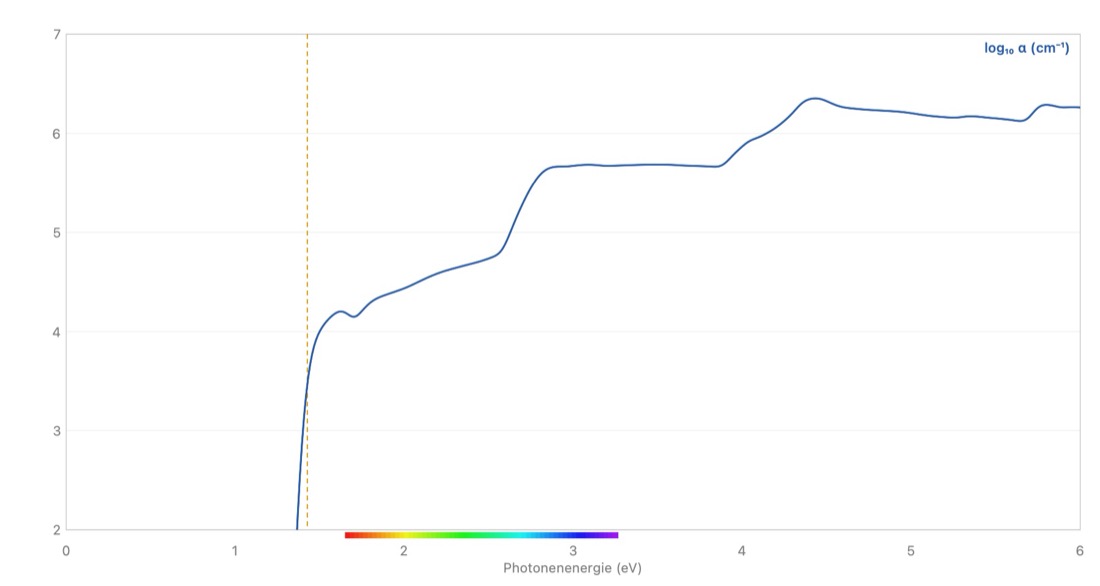
Der Betrachter lässt sich in der Größe ändern, und jede seiner Grafiken lässt sich vergrößern: Das Aufziehen eines Rahmens mit ⌥ vergrößert ihn (ein flacher Rahmen vergrößert nur eine Achse), Ziehen ohne ⌥ oder Scrollen mit zwei Fingern verschiebt die vergrößerte Grafik, das Mausrad zoomt unter dem Zeiger und das Zusammenziehen mit zwei Fingern um die Mitte, ⌥ beim Scrollen oder die Tasten + und − in der Ecke zoomen nur in der Höhe, ein Doppelklick oder die Taste in der Ecke kehrt zur ganzen Grafik zurück; auf dem iPad verschiebt der Finger, und das Zusammenziehen zoomt. Die Zustandsdichte folgt der Energieachse der Bänder.
Phononen: Federmodell
Modell
Laue berechnet die Schwingungen in der harmonischen Näherung von Born und von Kármán. Die Energie ist eine Summe von Termen , invariant unter Translationen: Die akustische Summenregel ist daher konstruktionsbedingt erfüllt. Die Form ist die von Keating (1966): eine Streckfeder α an jeder Bindung und eine Biegefeder β an jedem Winkel zwischen zwei Bindungen desselben Atoms.
- Keating, Parameter von Martin (1970), an die elastischen Konstanten angepasst, für Si, Ge, GaP, GaAs, GaSb, AlAs, AlSb, InP, InAs und InSb (vier Nachbarn). Si: 16,5 THz in Γ (15,5 gemessen); in X LA = LO 12,9 (12,3) und TO 14,5 (13,9). Die TA-Zweige fallen bei X und L zu hoch aus (7,7 THz statt 4,5), ein bekannter Mangel des Modells.
- Universelle Federn für jeden anderen Kristall, auf der ersten Nachbarschale (bis zum 1,2-Fachen des kürzesten Abstands zwischen zwei Metallatomen): je nach Charakter der Bindung. Kovalent: = 48,5 N/m, = 2,35 Å, = 4, β = 0,28 α. Metallisch: geeicht am Maximum von Kupfer in X (7,25 THz), ohne Biegefeder; zwei Kationen eines Ionenkristalls sind nicht gebunden.
- Starre Ionen (Kellermann, 1940), wenn eine Bindung ionisch ist (Elektronegativitäten um mindestens 1,7 verschieden): Formalladungen (das Anion in seiner üblichen Oxidationsstufe, die Kationen in ihrer höchsten, auf Neutralität zurückgeführt), Coulomb-Kräfte nach Ewald summiert und eine Born-Mayer-Abstoßung zwischen nächsten Nachbarn, radial und tangential; λ ist durch das Gleichgewicht des Kristalls unter gleichmäßiger Dehnung festgelegt, ρ = 0,3036 Å am TO von NaCl in Γ geeicht (4,92 THz). Der Term wird durch ε∞ abgeschirmt (für gängige Kristalle gemessen, sonst 2,5); in Γ folgt sein Grenzwert der Richtung, aus der der Pfad ankommt. NaCl: LO 7,4 THz (7,9); CaF₂: TO 7,6 (7,7), LO 12,9 (14,0); CsCl: TO 2,9 (3,0). Kubisches SrTiO₃ ist in R instabil: die Drehung der Oktaeder, die es unterhalb von 105 K tetragonal macht. Die Formalladungen überschätzen die höchsten Moden der Oxide.
- Polare Halbleiter von Martin (GaAs, InP…): allein der Dipolterm, mit der effektiven Born-Ladung und ε∞ (GaAs: 2,07 und 10,9; LO − TO = 0,56 THz gegenüber 0,53).
- Schichten (ein Atom, dessen Bindungen alle in einer Ebene liegen): ein Term gegen die Biegung aus der Ebene, C = 0,586 α, und Federn von 0,911 N/m zu den nächsten Atomen der Nachbarschichten, an Graphit geeicht (B2g senkrecht zur Ebene, 26,1 THz; Scherung E2g, 1,26 THz).
Die Formeln
Keating, mit der Konvention von Martin (, ), und die dynamische Matrix:
In Laue
Der Reiter Phononen des Betrachters zeichnet die 3N Zweige entlang des Pfades von Setyawan und Curtarolo und die Zustandsdichte der Schwingungen (16³-Gitter, durch Symmetrie reduziert, drei Moden pro Atom), in THz, cm⁻¹ oder meV. Bei den universellen Federn und den starren Ionen multipliziert ein Schieberegler alle kurzreichweitigen Steifigkeiten. Eine instabile Mode wird unter null gezeichnet. laue phonons gibt außerdem die Ladungen, ε∞, λ und den LO-Grenzwert in Γ entlang [100] aus. Zweige und Zustandsdichte werden als CSV exportiert; laue phonons liefert die Frequenzen an den Punkten der Zone.
Licht: Infrarot, Raman und Brechungsindizes
Aktivitäten in Γ
Die Moden in Γ sind die Eigenvektoren der dynamischen Matrix bei q = 0 (ohne nichtanalytischen Term: die TO-Frequenzen). Bis auf 10⁻⁶ entartete Moden bilden Unterräume W. Ihre Aktivität folgt aus den Charakteren, ohne Gruppentafel: Die Operationen der Raumgruppe wirken auf die Auslenkungen über Γ(g) (kartesische Drehung und Permutation der Atome der primitiven Zelle), und man zählt die Vielfachheit der Vektordarstellung (Dipol: Infrarot) und ihres symmetrischen Quadrats (Polarisierbarkeit: Raman). Prüfung: Si F2g nur Raman, NaCl F1u nur Infrarot, CaF₂ je eine Mode, GaAs F2 beides, Korund 7 Raman- und 6 Infrarotmoden (Porto und Krishnan, 1967), Alternativverbot in allen zentrosymmetrischen Kristallen.
Infrarot
Die Oszillatorstärke einer Mode folgt aus ihrer effektiven Ladung , mit den Born-Ladungen: formal für die starren Ionen, tabelliert für die Halbleiter von Martin. Das Reflexionsvermögen wird bei senkrechtem Einfall berechnet, mit einer Dämpfung γ = 0,02 ω_TO. NaCl: ε(0) = 5,3 (gemessen 5,9), Reststrahlenbande von 164 bis 246 cm⁻¹ (164 bis 264). Korund: ε(0) = 9,8 senkrecht zu c und 11,3 parallel (gemessen 9,4 und 11,6).
Die Formeln
Brechungsindizes im Sichtbaren: Punktdipole
Jedes Ion trägt eine elektronische Polarisierbarkeit α (Tessman, Kahn und Shockley, 1953; Pauling, 1927; die von O²⁻, 1,30 ų, ist am ordentlichen Brechungsindex des Calcits geeicht). Das Feld, das auf ein Ion wirkt, ist das makroskopische Feld plus das aller anderen Dipole, nach Ewald summiert ohne seinen Term q = 0 (der das Lorentz-Feld enthält); man löst und erhält . NaCl: 1,542 (1,544); CaF₂: 1,404 (1,434); Calcit: nₒ 1,658, nₑ 1,54 (1,486), die negative Doppelbrechung zu zwei Dritteln wiedergefunden; Korund 1,72 (1,76); Quarz 1,51 (1,55). Das Modell versagt bei den Titanaten (1,7 statt 2,4 bis 2,9): Ihre Bindungen sind zu kovalent für Punktdipole. Die optische Klasse folgt aus dem Kristallsystem.
Farbzentren
Ein Farbzentrum ändert nicht die Symmetrie, mit der Laue rechnet: Es fügt nur Absorptionsbanden hinzu, gaußförmig in der Energie. Cr³⁺ (d³) auf einer Oktaederlage folgt dem Tanabe-Sugano-Diagramm, mit Dq und B gemessen für Rubin (1810 und 650 cm⁻¹) und Smaragd (1610 und 780 cm⁻¹), sonst Dq ∝ R⁻⁵ ausgehend vom Rubin; Breiten 0,33 eV (⁴T₂) und 0,60 eV (⁴T₁). Rubin: 2,24 und 3,07 eV (gemessen 2,23 und 3,05). F-Zentrum: Gesetz von Mollwo und Ivey, d der Abstand zum nächsten Kation; NaCl 2,61 eV (2,65), KCl 2,15 (2,3), Breite 0,18 E. Tabellierte Banden (Burns, 1993; Nassau, 2001): Fe²⁺–Ti⁴⁺ des Saphirs, Fe²⁺ des Aquamarins, NV⁻ des Diamanten, Fe³⁺. Die Varietäten des Quarzes (Rossman, 1994): Amethyst, Zentrum [FeO₄]⁰ bei 545 und 357 nm; Rauchquarz, Zentrum [AlO₄]⁰ um 450 und 620 nm mit einer zum Ultraviolett hin ansteigenden Absorption; Citrin, Ladungstransfer O → Fe³⁺ um 375 nm, dessen Ausläufer das Blau nimmt; Rosenquarz, eine breite Bande um 500 nm. Jede Bande trägt ihre Wellenlänge im Menü, neben den Niveaus in den Bändern und als Markierung auf der Absorptionskurve. Die Farbe: Transmission , Normspektralwertfunktionen CIE 1931 in der analytischen Näherung von Wyman, Sloan und Shirley (2013), ein schwarzer Strahler bei 6504 K für D65, sRGB auf Weiß abgeglichen.
Die Formeln
Die übrigen Übergangsmetallionen folgen denselben Diagrammen in geschlossener Form, mit Dq und B angepasst an gemessene Banden: an die des Hydratkomplexes [M(H₂O)₆]ⁿ⁺ (Lever, 1984), wenn nichts Besseres vorliegt, an die im Korund, wo sie gemessen wurden (McClure, 1962). d¹ und d⁶ (Ti³⁺, Fe²⁺) sowie d⁹ (Cu²⁺) haben nur eine spinerlaubte Bande, bei 10 Dq, die der Jahn-Teller-Effekt aufspaltet: Ti³⁺ im Korund, 18 450 und 20 300 cm⁻¹ (542 und 493 nm). Der Grundzustand von d² (V³⁺) ist ³T₁(F), gemischt mit ³T₁(P): im Korund (Dq 1870, B 620 cm⁻¹) 17 400 und 25 400 cm⁻¹, gemessen 17 400 und 25 200. Auf einer Lage mit vier Nachbarn beträgt das Feld 4/9 des Oktaederfeldes, und das Ion mit n Elektronen folgt dem Oktaederdiagramm für 10 − n: Co²⁺ (d⁷) im Tetraeder verhält sich wie d³, und sein ν₃ um 17 200 cm⁻¹ (582 nm) ergibt das Kobaltblau. In ein Oktaeder zurückversetzt (Dq × 9/4), sagt derselbe Parametersatz die Banden von [Co(H₂O)₆]²⁺ voraus: 8000 und 19 000 cm⁻¹, gemessen 8100 und 19 400. Die d⁵-Ionen (Mn²⁺, Fe³⁺) haben keine spinerlaubte Bande; sie sind nicht unter den Ionen aufgeführt.
Dichroismus. In einem einachsigen Kristall hängt die Absorption von der Polarisation ab. Für den Rubin übernimmt Laue die von Cronemeyer (1966) gemessenen Banden: E ⊥ c bei 558 und 412 nm, E ∥ c bei 543 und 398 nm, mit ihren Wirkungsquerschnitten (22,8 und 22,5 × 10⁻²⁰ cm² gegenüber 7,2 und 38,1). Für den blauen Saphir wandert die Fe²⁺–Ti⁴⁺-Bande von 580 nm (E ⊥ c) nach 700 nm (E ∥ c), bei einer Breite von etwa 250 nm (Dubinsky et al., 2020); die Quelle beziffert ihren Wirkungsquerschnitt für E ∥ c nicht, er wird als gleich angenommen. Die eingestellte optische Dichte bleibt die des unpolarisierten Lichts, das Mittel aus beiden: Der Rubin erscheint purpurrot für E ⊥ c und orangerot für E ∥ c, der Saphir violettblau und blaugrün, wie im Dichroskop.
Konzentration. Mit einem im Maximum für E ⊥ c gemessenen Wirkungsquerschnitt σ (Korund: Cr³⁺ 1,62 × 10⁻¹⁹ cm² bei 560 nm, V³⁺ 1,0 × 10⁻¹⁹ cm² bei 580 nm, Fe²⁺–Ti⁴⁺ 1,94 × 10⁻¹⁸ cm² bei 580 nm; Dubinsky et al., 2020) ergibt die optische Dichte über die Referenzdicke d = 5 mm die Dichte n der Zentren, bezogen auf die Zahl der Atome pro cm³ des Kristalls. Ein Rubin der optischen Dichte 2 enthält so etwa 800 ppma Chrom. Für Fe²⁺–Ti⁴⁺ ist σ der Querschnitt der Paare pro Eisenatom, bei etwa 4700 ppma Eisen: Er nimmt ab, wenn das Eisen seltener wird, und die Konzentration gibt nur eine Größenordnung an.
Die Formeln
In Laue
Der Reiter Infrarot und Raman des Betrachters zeigt die Tabelle der Moden, das Reflexionsvermögen (E ⊥ c und E ‖ c bei einem einachsigen Kristall), die optische Klasse, die Brechungsindizes, ε∞ und ε(0). Auf der Kommandozeile: laue infrared. Grenzen: Calcit bleibt am Zonenrand instabil, und Beryll hält mit diesen starren Ionen nicht zusammen; die Aktivität ihrer Moden in Γ bleibt richtig.
Die Farbzentren des Dokuments sind auch im Betrachter der Bänder zu sehen. Ihre Niveaus, flach, weil ein Zentrum lokalisiert ist, werden in der Bandlücke gezeichnet, mit einem Pfeil pro Übergang, und ihre Spitzen kommen vergrößert zur Zustandsdichte hinzu: Das wirkliche Gewicht eines Zentrums ist seine Konzentration, einige Millionstel. Der Abstand zwischen den Niveaus ist die Energie der Übergänge; ihre Lage in der Bandlücke ist eine Konvention, keine Rechnung. Das 2p-Niveau eines F-Zentrums liegt 0,15 eV unter den Leitungsbändern (die thermische Tiefe, die Mott und Gurney für KCl angeben), 1s um darunter; für Cr³⁺ und die tabellierten Banden liegt das Grundniveau dort, wo der Schieberegler es hinsetzt, standardmäßig in der Mitte der Bandlücke. Die Zustände von Cr³⁺ (⁴A₂, ⁴T₂, ⁴T₁) sind Mehrelektronenterme, als Niveaus gezeichnet. Für Cr³⁺ wird auch das Niveau ²E gezeichnet, bei der gemessenen Energie der R₁-Linie (694,3 nm im Rubin, 683,0 nm im Smaragd, sonst die des Rubins): Das Pumpen nach ⁴T₂ und ⁴T₁ fällt strahlungslos nach ²E zurück (Wellenpfeil), einem metastabilen Zustand von etwa 3 ms, in dem sich die Ionen anhäufen und von dem die R-Linie nach ⁴A₂ ausgeht (roter Pfeil), die des Rubinlasers von Maiman (1960). Der Übergang ⁴A₂ → ²E ändert den Spin: Tausendmal schwächer als die ⁴T-Banden, geht er nicht in die Absorption ein. Im Reiter Absorption kommen ihre Banden unterhalb der Kante hinzu: mit d = 5 mm, der Dicke eines geschliffenen Steins, dann und ε₂ um 2nκ erhöht; ε₁ wird nicht korrigiert, da der Anteil der Zentren an ε₂ in der Größenordnung von 10⁻⁵ liegt. Die Skala von α reicht dann bis 0,1 cm⁻¹ hinunter.
Zeeman-Effekt der R-Linien des Rubins, Feld B entlang c. Der Grundzustand ⁴A₂ (S = 3/2) spaltet auf in , g∥ = 1,9817 und 2D = −11,493 GHz, das Dublett ±3/2 zuunterst (Sewani et al., 2020); die Niveaus Ē (Linie R₁) und 2Ā (R₂, 29 cm⁻¹ höher) spalten jeweils in zwei auf, ±½ g μ_B B, mit |g∥(Ē)| = 2,44 und g∥(2Ā) = 1,46 (Gen et al., 2020). Die erlaubten Komponenten und ihre relativen Intensitäten folgen Sugano und Tanabe (1958), in der Tabelle von Gen et al.; die σ-Linien sind etwa siebenmal intensiver als die π-Linien, nach deren experimenteller Schätzung. Die Verschiebungen sind in cm⁻¹ von jeder Linie aus angegeben, μ_B = 0,4669 cm⁻¹/T; im Nullfeld ist jede Linie bereits doppelt, mit 0,38 cm⁻¹ Abstand (2D).
Temperatur: Thermodynamik des Gitters
Harmonische Näherung: die Moden aus dem Abschnitt Phononen (dieselben Federn, Steifigkeit 1) auf einem q-Gitter über die ganze Brillouin-Zone, zentriert in Γ, um die Symmetrie des Kristalls zu erhalten (12³ q bis 4 primitive Atome, 8³ bis 16, 6³ darüber), Γ selbst ausgenommen: seine akustischen Moden haben keine Frequenz, und die optischen Moden eines Ionenkristalls hängen dort von der Richtung ab, aus der man sich nähert. Jede Mode ist ein quantenmechanischer Oszillator. Pro Atom: , , , x = hν/k_BT, Summen gewichtet mit 1/N_q und geteilt durch die Zahl der Atome. Instabile Moden (imaginäre Frequenz) werden verworfen und gezählt.
Debye-Temperatur: bei T diejenige des Debye-Modells, die dasselbe C_v ergibt, , durch Bisektion invertiert; bei hoher Temperatur (zweites Moment). Auslenkungen: , mit den Eigenvektoren der massengewichteten dynamischen Matrix. Für die Genauigkeit bei tiefen Frequenzen gilt coth y = 1/y + (coth y − 1/y): der erste Term, in T/ω², wird exakt summiert, der zweite, reguläre, in Frequenzintervallen (600). B = 8π²U_iso, gemittelt über die Atome eines Elements; ein Element, das in den Phononen fehlt (das zweite einer Legierungslage), erhält den Mittelwert der übrigen. Lindemann-Verhältnis: des beweglichsten Atoms durch den kürzesten interatomaren Abstand.
Kontrollen: C_D → 3k_B und T³-Gesetz, ; S = −∂F/∂T und U = F + TS; B ∝ T oberhalb von θ; isotroper Tensor in einem kubischen Kristall; keine instabile Mode in NaCl. Kupfer: θ_D = 321 K bei 30 K und 318 K bei hoher Temperatur (343 K gemessen), B(300 K) = 0,48 Ų (0,55, Flinn et al., 1960); NaCl: θ_D = 274 K (321); CaF₂: B = 0,44 und 0,76 Ų für Ca und F (0,47 und 0,68); Silicium: 620 K bei 30 K (645), die transversalen Moden von Keating zu steif; Diamant: 1910 bis 1970 K (2230). Das Gitter wird in (−½, ½] zurückgefaltet: die Coulomb-Summe eines Ionenkristalls ist nur bis auf ihren Abschneideradius periodisch, und ein weit von Γ geschriebenes q käme instabil heraus.
Wärmebewegung (3D-Ansicht): , alle Zweige in 64 q-Vektoren, aus dem 8³-Gitter gezogen (weniger bei einer großen Ansicht: höchstens 300 000 Atome × Moden pro Bild, jedes q entsprechend stärker gewichtet), zufällige Phasen φ_k, : im Zeitmittel ist ⟨u_α u_β⟩ das der Thermodynamik (auf 1 % genau an Cu und NaCl geprüft, mit dem ganzen Gitter). Verlangsamte Zeit: die höchste Frequenz des Kristalls bei 1,2 Hz. Jedes Atom der Ansicht wird auf ein Atom der primitiven Zelle und eine Translation R zurückgeführt.
Elastische Konstanten: bei großer Wellenlänge (q = 0,002 × 2π/a) liefern die drei akustischen Moden entlang n ρv² und die Verschiebungsrichtung des Schwerpunkts, daraus die Christoffel-Matrix Γ_ik(n) = C_ijkl n_j n_l; die 21 C_IJ (Voigt-Notation, kartesische Achsen) werden nach der Methode der kleinsten Quadrate über 40 Richtungen einer Spirale angepasst. Es sind die relaxierten Konstanten: die Atome einer Zelle folgen der Welle. Kompressionsmodul: Hill-Mittel der Schranken von Voigt und Reuss. Ausdehnung: quasiharmonische Grüneisen-Beziehung, , und die Zelle , U die Schwingungsenergie pro Atom; dieselbe Ausdehnung entlang aller Achsen. γ ist vorgegeben (standardmäßig 2). Kontrollen: Silicium C₁₁ = 165,6, C₁₂ = 63,9, C₄₄ = 79,2 GPa (gemessen 165,7, 63,9 und 79,6, an die Martin seine Federn angepasst hat); NaCl B = 25,8 GPa (25); Kupfer, Zentralfedern: Cauchy-Relation C₁₂ = C₄₄, B = 101 GPa (137).
Magnetismus: Molekularfeld nach Weiss
Heisenberg-Hamiltonoperator, jedes Paar einmal gezählt, J > 0 ferromagnetisch, dazu der Zeeman-Term; Kopplungen in meV nach Schalen magnetischer Nachbarn (Abstände auf 1 mÅ genau unterschieden, bis zu zehn Schalen). Die Ordnung ist kollinear: eine Lage oben oder unten, multipliziert mit cos 2π k·r für das Atom bei r, mit k in halben Vektoren des reziproken Gitters (0, ½, 1 pro Achse). ½ verdoppelt die magnetische Zelle entlang der Achse; 1 kehrt die zentrierten Atome einer zentrierten Zelle um, oder das Atom in der Mitte von MnF₂. Eine Ordnung, bei der ein Atom auf cos 2π k·r = 0 fällt, ist nicht kollinear und wird nicht angenommen. Standardspin: 3d-Ion im High-Spin-Zustand, die Ladung der Kationen durch die der Anionen festgelegt, Bahnmoment gelöscht; Metalle Fe, Co, Ni: S = μ/2 mit μ gemessen bei 0 K (2,22, 1,72 und 0,606 μ_B).
Molekularfeld: Jedes ⟨S_i⟩ wird selbstkonsistent gelöst (Brillouin-Funktion, gedämpfte Iteration), auf den Atomen der magnetischen Zelle, J_ij über die periodischen Bilder summiert. Die Ordnungstemperatur der gewählten Ordnung kommt aus dem linearisierten Problem, eine Amplitude pro Lage mit den Vorzeichen der Ordnung (symmetrisierte Matrix, größter Eigenwert mit Amplituden gleichen Vorzeichens). Der größte Eigenwert über alle Ordnungen der Zelle sagt, ob eine andere zuerst aufträte. χ∥ und χ⊥ ergeben sich aus einem kleinen Feld entlang der Momente und quer dazu; am Pulver (χ∥ + 2χ⊥)/3, in cm³ pro Mol magnetischer Atome. Für einen geordneten Ferromagneten ist χ⊥ ohne Anisotropie nicht definiert: Das Feld dreht nur die Magnetisierung. C(T) ist die Ableitung der Austauschenergie. Validierung: T_C = S(S+1) z J / 3k_B und θ = T_C (kubisch innenzentrierter Ferromagnet), T_N = −θ und χ⊥ konstant unterhalb T_N (CsCl-Antiferromagnet), der Sprung von C gleich 5S(S+1)/(S² + (S+1)²) k_B, und das T_N von MnO, das nur von J₂ abhängt.
Die Formeln
Beispiele, veröffentlichte Kopplungen auf diese Konvention umgerechnet: MnO, J₁ = −0,77 und J₂ = −0,89 meV (Kohgi et al., 1972, Neutronen), T_N 181 K im Molekularfeld gegenüber 117 K gemessen; NiO, J₁ = +1,37 und J₂ = −19,0 meV (Hutchings und Samuelsen, 1972), 882 K gegenüber 523 K; MnF₂, J₁ = +0,068, J₂ = −0,302 und J₃ = +0,004 meV (Morano et al., 2024), 87 K gegenüber 67 K. Für MnO und MnF₂ sind es die Werte der Sammlung von Alaei et al. (2025), geteilt durch S². α-Eisen: Die zehn von Pajda et al. (2001) berechneten Schalen, J = 2 J_P / S(S+1), ergeben wieder ihr T_C im Molekularfeld, 1415 K, gegenüber 1044 K gemessen. Die zehnte Schale von Pajda (8 Nachbarn) teilt ihren Abstand mit 24 weiteren, die Laue zusammenfasst: Ihr J wird dort mit 8/32 gewichtet.
Monte-Carlo: klassische Spins der Länge √(S(S+1)), sodass ihr Molekularfeld dasselbe T_C hat wie das des Quantenmodells; eine Probe aus L³ magnetischen Zellen mit periodischen Rändern (L mindestens 2 × die Reichweite der Kopplungen + 1; für die Wärmebewegung live folgt L der Ansicht: so viele magnetische Zellen wie gezeigte Zellen; ist die Ansicht gefüllt, drei Kristallzellen, oder etwa 6000 Spins mit dem Modul Phasenübergänge; für die Kurven etwa 1500 bis 2000 Spins), jeder Spin mit seinen tatsächlichen Nachbarn und deren J. Metropolis-Algorithmus: eine Probedrehung, deren Amplitude so eingestellt wird, dass etwa die Hälfte der Versuche angenommen wird, angenommen mit der Wahrscheinlichkeit min(1, e^{−ΔE/k_BT}). Die Kurven starten in der gewählten Ordnung bei 5 % von T und heizen auf, jede Temperatur ausgehend von der vorigen (300 Durchläufe zur Äquilibrierung, 700 zur Messung); beim Abkühlen würde MnO zufällig eine seiner vier Domänen wählen. Messgrößen: Energie, Ordnung |Σ σ_i Ŝ_i|/N, spezifische Wärme N(⟨E²⟩ − ⟨E⟩²)/(k_BT)², Suszeptibilität der Ordnung N(⟨m²⟩ − ⟨m⟩²)/k_BT. T_C wird am Maximum dieser Suszeptibilität genommen: Die spezifische Wärme des Heisenberg-Modells hat nur ein schwaches Maximum (negativer Exponent α), das im Rauschen einiger tausend Spins untergeht. Validierung: kubisch innenzentrierter Ferromagnet, T_C = 0,77 des Molekularfelds (k_BT_C = 2,054 J S(S+1), veröffentlichter klassischer Wert), auf 6 % genau mit 8³ Zellen. Bei tiefen Temperaturen strebt C gegen k_B pro Spin, wie bei jedem klassischen Spin: Die Quanteneffekte (C → 0) sind darin nicht enthalten.
Magnetische Gruppe: Für die kollineare Ordnung des Dokuments behält Laue die Operationen (W, w) der Raumgruppe, einschließlich der Translationen der magnetischen Zelle, die jedes magnetische Atom auf ein Atom abbilden, dessen Moment θ det(W) W m ist, mit θ = +1 (unitäre Operation) oder −1 (mit 1′); das Moment ist ein axialer Vektor. Typ I ohne 1′, III mit 1′, aber ohne umkehrende Translation, IV mit einer Antitranslation {1′|t}. Die Gruppe wird auf eine konventionelle Basis gebracht, die aus ihren eigenen Achsen gewonnen wird (Gitter ihrer unitären Translationen, Achsen ihrer Drehungen), und dann exakt, bis auf einen Achsenwechsel und einen Ursprung (Raster von 1/8, 1/24 in hexagonalen Achsen), mit den Gruppen der Tabellen verglichen, die vom selben Typ sind und dieselbe Anzahl von Operationen jeder Art haben, mit und ohne 1′. Die Tabellen sind die von ISO-MAG (Stokes, Hatch und Campbell, Version 1.4, 2022, nach Litvin); jede der 1421 nicht grauen Gruppen, in ihrer eigenen Aufstellung gegeben, wird wiedergefunden. Erlaubte Momente auf einer Lage: der Fixraum der θ det(W) W ihrer Lagesymmetriegruppe, also der Operationen, die das Atom bis auf eine unitäre Translation festhalten.
Magnetische Neutronenbeugung (Halpern und Johnson, 1939): Linien in der magnetischen Zelle indiziert, , p = 2,695 fm pro μ_B, μ_j = gS, f_j der Formfaktor ⟨j₀⟩ des Ions (Brown), und nur die zu Q senkrechte Komponente streut: |F_M⊥|² = |F_M|² (1 − (Q̂·m̂)²). Kerne und Momente addieren sich bei unpolarisierten Neutronen in der Intensität; Lorentz-Faktor 1/(sin²θ cos θ). MnO: Die stärkste Linie ist (½ ½ ½), rein magnetisch; MnF₂: (1 0 0), für die Kerne verboten, ist magnetisch, und (0 0 1), entlang der Momente, fehlt.
Spinwellen (Holstein und Primakoff, 1940), in erster Ordnung in 1/S: auf der primitiven magnetischen Zelle (Atome, die eine die Ordnung erhaltende Translation aufeinander abbildet, zählen nur einmal: kubisch innenzentriertes Eisen hat 1, die 32 Atome von MnO in der verdoppelten kubischen Zelle haben 2) die bosonische Matrix , A für parallele Paare, B für antiparallele, , , über die Bindungen. Die Energien sind die positiven Eigenwerte von ηM, η = diag(1, −1), gewonnen mit der Methode von Colpa (1978): M = K†K (Cholesky), dann die hermitesche Matrix KηK†. Kontrollen: kubisch innenzentrierter Ferromagnet, ħω = S(J(0) − J(k)), null in Γ (Goldstone-Mode); Antiferromagnet vom CsCl-Typ, ħω = S z|J| √(1 − γ²), zweifach entartet; mit der Anisotropie D die Lücke . Mit den Kopplungen der Beispiele reichen die Magnonen von MnF₂ bis 6–7 meV, die des Eisens bis 257 meV. Die Zweige werden in der Zone des Kristalls gezeichnet: Die eines Antiferromagneten erscheinen dort auf seine magnetische Zone zurückgefaltet.
Anisotropie und Magnetisierung im Feld. Der Einzelionen-Anisotropieterm −D Σ (S_i·m̂)², m̂ die Achse der Momente, fügt dem lokalen Feld jedes Atoms 2D⟨S_z⟩ hinzu und der Diagonale des linearisierten Problems der Ordnungstemperatur 2D. In einem Feld B werden bei jedem Wert zwei Zustände gelöst: die Momente entlang ihrer Achse belassen, und umgeklappt (die antiparallelen Paare senkrecht zum Feld gedreht und zu ihm hin geneigt). Laue behält den Zustand mit der niedrigsten freien Energie im Molekularfeld, pro Atom, mit korrigierten Doppelzählungen; folgte man demselben Zustand von Feld zu Feld, bliebe er über den Übergang hinaus metastabil. Kontrolle: MnF₂ mit D = 0,02 meV, = 9,46 T, , ; der berechnete Sprung trifft dies auf 0,15 T genau, und die Sättigung liegt bei . Messung: 9,27 T bei 4,2 K (Felcher und Kleb, 1996).
Erlaubte Eigenschaften. Die linearen Anteile W der Operationen bilden zusammen mit θ = ±1 die magnetische Punktgruppe. Das erlaubte Nettomoment ist der Fixraum der θ det(W) W; der magnetoelektrische Tensor (M = αE, E ein polarer Vektor, gerade unter Zeitumkehr, M axial und ungerade) transformiert sich wie α → θ det(W) W α Wᵀ, und seine erlaubten Komponenten sind der Fixraum in diesen neun Dimensionen, geschrieben mit Parametern a, b, c… in kartesischen Achsen (x ∥ a, z ∥ c). Kontrollen: Cr₂O₃ (−3′m′) α = diag(a, a, b) und Nettomoment verboten; MnF₂, MnO und NiO, die die Inversion selbst behalten, ohne magnetoelektrischen Effekt; α-Eisen, Nettomoment entlang seiner Momente. Cr₂O₃: Struktur und Ordnung nach Brown, Forsyth und Tasset (2002), T_N = 307 K; seine veröffentlichten Kopplungen unterscheiden sich je nach Konvention um einen Faktor 2 und werden nicht angegeben.
Phasenübergänge (Modul)
Maximale Untergruppen: Die t-Untergruppen kommen aus der Faktorgruppe G/T, maximale Untergruppen der Punktgruppe mit den Translationen, die die Gruppe schließen; die k-Untergruppen vom Index 2 bis 4 kommen aus den invarianten Untergittern desselben Index (Hermite-Normalformen), mit jeder Wahl der Translationen. Jede Untergruppe wird gegen die Gruppen der Tables identifiziert, bis auf einen Achsenwechsel und einen Ursprung, dann werden die Untergruppen nach Konjugationsklassen unter G geordnet, mit der Zahl der Konjugierten und den Domänen: Orientierungen (Index der Punktgruppe) × Translationen (Index des Gitters). Validierung: die Listen der maximalen Untergruppen der International Tables, Band A1, für Pm-3m, Fm-3m, Im-3m, P4/mmm, P6/mmm und Fd-3m. Der Abstieg schreibt die Elterngruppe, ihre Zelle, ihre Lagen, die Transformation P und den Ursprung p in das Dokument (Feld parents), das als Referenz der Verzerrung dient; die Referenz folgt der ganzen Kette ab dem höchsten Elternteil.
Symmetriemoden: G wirkt auf eine große Zelle m × m × m, invariant unter G, die die Zelle von H enthält; ein zufälliger Operator, der mit der Wirkung kommutiert, Σ ρ(g) M ρ(g)ᵀ, hat die irreduziblen Unterräume als Eigenräume, die nach ihren Charakteren zu Typen zusammengefasst werden. Der Wellenvektor wird an den Translationen abgelesen, benannt nach den Punkten der Zone (Γ, X, M, R, L, W, H, N, P), und die Darstellung erhält ihren Mulliken-Namen in Γ. Die Dimension einer Darstellung folgt aus der Charakterformel. Ordnungsparameter: der Typ, dessen Isotropieuntergruppe H ist; kubische und quartische Invarianten aus den symmetrischen Potenzen, Lifshitz-Bedingung aus dem antisymmetrischen Quadrat. Weiche Mode: Phononen des höchsten Elternteils in der Superzelle, im Zonenzentrum, wohin Γ und die Randpunkte zurückgefaltet werden, jede Eigenmode auf die Typen projiziert. Landau–Devonshire: Koeffizienten von Bell und Cross (1984) für BaTiO₃ (Übergänge berechnet bei 392, 283 und 202 K, P = 0,265 C/m²) und von Haun et al. (1987, Temperaturen in °C) für PbTiO₃ (766 K, 0,757 C/m²).
Ordnung–Unordnung: Die Untergitter sind die Lagen von H, die aus einer von zwei Elementen geteilten Lage des Elternteils hervorgehen, z_st die Zahl der ersten Nachbarn von s in t. Molekularfeld nach Bragg und Williams: μ durch Bisektion, um die Zusammensetzung zu halten, gedämpfte Iteration aus der Ordnung und aus der Unordnung, die niedrigere freie Energie wird behalten; V wird so eingestellt, dass sich das Molekularfeld bei der gegebenen Temperatur ordnet (β-Messing: V/k = T_c/2). Kawasaki-Monte-Carlo bei fester Zusammensetzung auf L³ Zellen von H (L = 8 für zwei Untergitter, 6 darüber), von hohen zu tiefen Temperaturen, jede vom vorigen Zustand aus, 200 Äquilibrierungs- und 3000 Messdurchläufe; zwei unabhängige Ketten (acht in hoher Auflösung, mit doppelt so vielen Temperaturen) legen ihre Momente zusammen. Messgrößen: η, C/k pro Lage, Suszeptibilität N(⟨η²⟩ − ⟨η⟩²)V/kT, Binder-Kumulante. Kontrollen: β-Messing kontinuierlich, Ordnung des Monte-Carlo bei etwa 0,79 T_c(BW), dem Ising-Verhältnis des kubisch-raumzentrierten Gitters; Cu₃Au erster Ordnung im Molekularfeld.
Einlagerungsspannung: Gittergas auf der Lage des beweglichen Ions, Energien V₁ und V₂ auf den beiden kürzesten Abständen zwischen Kopien der Lage, großkanonisches Monte-Carlo (μ fest) auf 12 × 12 × 1 Zellen, 150 Äquilibrierungs- und 1500 Messdurchläufe je Wert von μ; Messgrößen x, dx/dμ = N(⟨x²⟩ − ⟨x⟩²)/kT und die Reihenordnung an den drei M-Punkten; Spannung V = V₀ − (μ − μ½)/e. Standardwerte für LiₓCoO₂ (V₁ = 120 meV, V₂ = 24 meV): Die Reihenordnung bei x = ½ schmilzt zwischen 300 und 340 K (gemessen um 330 K, Reimers und Dahn, 1992), Stufe von 0,1 V bei 300 K. Das Modell ordnet sich auch bei ¼ und ¾ (2 × 2), was LiₓCoO₂ nicht zeigt, und enthält nicht das Zweiphasenplateau zwischen x = 0,75 und 0,93 (Van der Ven et al., 1998).
Referenzwerte online
Dienste
- Wikidata, über SPARQL: die Formel mit tiefgestellten Ziffern (P274), die normierte Dichte (P2054, in g/cm³ umgerechnet) und der Brechungsindex (P1109), mit dem Namen jedes Eintrags (Calcit, Aragonit…).
- refractiveindex.info (CC0): der Katalog (eine Woche lang zwischengespeichert), das Buch des Regals „main“, das die Formel trägt, höchstens vier Seiten, ausgewertet bei 589,3 nm mit den Sellmeier-Formeln 1 und 2 oder durch Interpolation einer Tabelle; „(o)“ und „(e)“ liefern nₒ und nₑ.
- AFLOW, über AFLUX: gleiche Spezies, gleiche Anzahl der Spezies und gleiche relaxierte Raumgruppe; Bandlücke und Dichte aus DFT (PBE), höchstens vier Einträge.
- Materials Project (Schlüssel des Benutzers, im Schlüsselbund aufbewahrt): die nach Formel und Raumgruppe gefilterte Zusammenfassung, die zwei stabilsten Einträge; band_gap, density, e_electronic (ε∞), e_total (ε(0)), n.
Die OPTIMADE-Dienste (COD, OQMD, JARVIS, Alexandria…) werden nicht abgefragt: Sie liefern keine physikalische Eigenschaft und oft keine Raumgruppe und würden Polymorphe vermischen. Jeder Dienst scheitert für sich, ohne die anderen anzuhalten; Anfragen gehen nur auf Verlangen hinaus.
Der Tutor
In Laue
Die Übungen sind Dokumente in Schritten. Die Engine prüft die Symmetrie, nicht eine gespeicherte Antwort: Wyckoff-Lage (jede äquivalente Lage wird akzeptiert), Zähligkeit, Lagesymmetrie, Zahl der Atome, Gruppe, Ordnung, Kachelverhältnis, Dichte. Die Abteilung Übungen (Tutor) hat eine Auswahl des Publikums; auf der Seite Wissenschaft sind die Übungen nach Themen geordnet: Gitter und Dichten, Raumgruppen und Klassen (Quarz, Rutil, Zinkblende, Graphit), Wyckoff-Lagen, Aufbau von Strukturen (CsCl, Fluorit, Perowskit, Zinkblende, Rutil), Beugung und Auslöschungen, Pulverdiagramme (Indizierung, d, 2θ, Flächenhäufigkeiten der Linien), Bandstrukturen (Silizium, Galliumarsenid, Kupfer), ebene Gruppen, Friese und Quasikristalle. Die neuen Fragen betreffen die Kristallklasse, die Laue-Klasse, Z, die Dichte, dhkl, 2θ (Cu Kα₁), die Flächenhäufigkeit einer Linie, die Indizierung der ersten Linien, die Koordinationszahl einer Lage, die Zahl der Valenzelektronen, die Bandlücke, ihre Lage in der Brillouin-Zone und die Wellenlänge der Absorptionskante. Das Schema der Übungen ist veröffentlicht: Man kann eigene schreiben.
Exporte
In Laue
Die Abbildungen (3D-Ansichten, Stereogramme, Projektionen der Tables, Beugung, Pulverdiagramme) lassen sich als Vektor-PDF exportieren, bereit für einen Artikel. Die Daten lassen sich als CSV (Reflexe, Linien) und als .xy (berechnetes Profil) exportieren. Druck oder Stoff … exportiert ein ebenes Motiv in einer physischen Größe, mit nahtlosem Rapport. Die Linien haben eine Stärke und einen Stil (durchgezogen, gestrichelt, gepunktet, Pulver: Körner, die ein Generator mit festem Startwert entlang der Linie streut und die bei jedem Öffnen gleich sind). Das SVG kann eine Ebene pro Farbe haben, und das DXF R12 ist in Millimetern, mit einer Ebene pro Farbe. Die Palette wird als ASE, GPL und Procreate exportiert. Ein Mandala wird in seinem Durchmesser in Zentimetern gedruckt.
3D-Druck
Modell
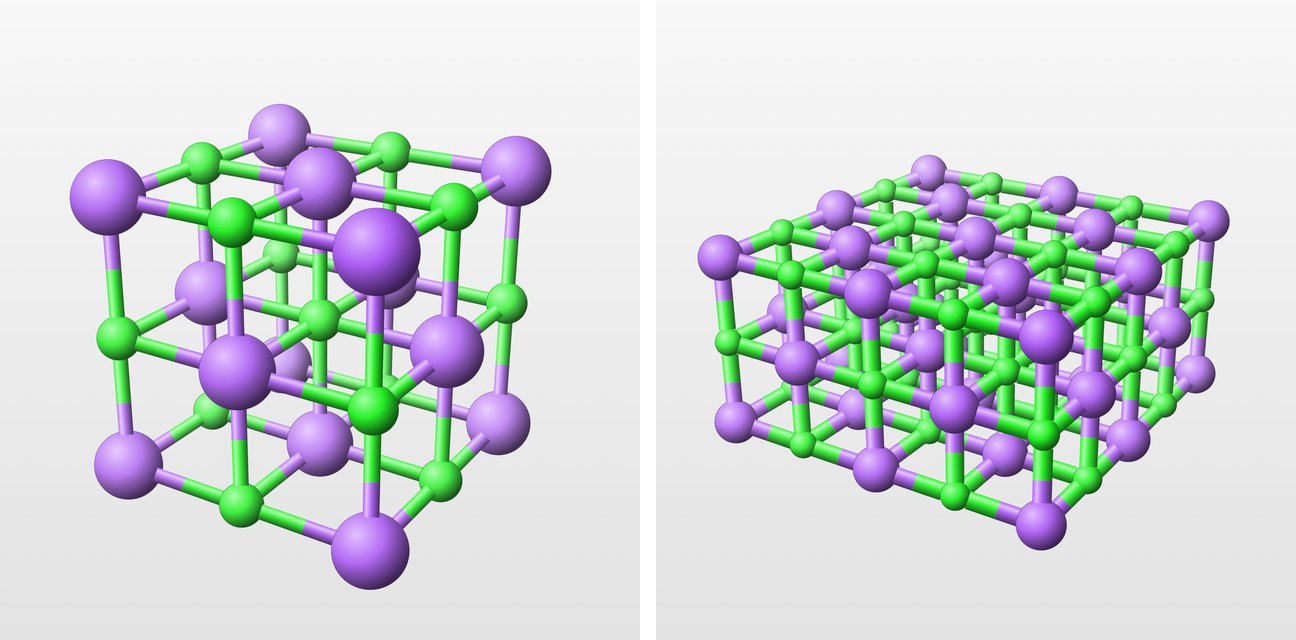
Das gedruckte Objekt ist das Modell der Ansicht, ohne Rand, für eine gewählte Zahl von Zellen entlang a, b und c. Laue entfernt daraus die Ansätze (die halben Bindungen zu Atomen außerhalb des Objekts) und, sofern nicht anders eingestellt, die Atome, die keine Bindung hält. Jedes Atom wird zu einer geschlossenen UV-Kugel (24 Meridiane, 12 Ringe). Jede Bindung wird zu zwei geschlossenen Zylindern halber Länge, jeder in der Farbe seines Atoms, die sich in der Mitte treffen. Alle Flächen sind nach außen orientiert.
Die Körper überlappen sich, und Laue berechnet nicht ihre boolesche Vereinigung: Die Druckprogramme vereinigen die Volumen eines Teils selbst. Die Skalierung bringt die längste Seite, Radien eingeschlossen, auf die verlangte Größe. Der Radius eines Atoms beträgt wie in der Ansicht, mindestens aber das 1,5-Fache des Radius einer Bindung. Das Objekt ist zentriert und liegt auf der Druckplatte ().
Laue erzeugt keine Stützen: Die Druckprogramme berechnen sie besser (Baum- oder organische Stützen, Kontaktschichten, lösliches Material), je nach Drucker. Die angezeigte Zahl der Teile ist die Zahl der Zusammenhangskomponenten des Graphen aus Atomen und Bindungen.
In Laue
STL ist binär: 50 Byte pro Dreieck, in Millimetern, ohne Farbe. 3MF (Core-Spezifikation des 3MF Consortium) ist ein OPC-Archiv, das 3D/3dmodel.model enthält, mit unit="millimeter". Es gibt ein Objekt pro Element, verknüpft mit einem Basismaterial, das die Farbe des Elements trägt, und ein aus Komponenten bestehendes Elternobjekt: Die Druckprogramme öffnen es als ein einziges Objekt aus mehreren Teilen. Die Tests prüfen, dass jedes Netz geschlossen ist (jede Kante einmal in jeder Richtung durchlaufen) und dass das orientierte Volumen positiv ist, außerdem Größe, Platzierung und das Fehlen von Ansätzen.
Gespeicherte Ansichten und Präsentation
In Laue
Ansicht speichern hält Ausrichtung, Zoom und Darstellung im Dokument fest. Präsentieren zeigt sie nacheinander, für ein Seminar oder eine Vorlesung.
Referenzen
- International Tables for Crystallography, Bd. A, Space-group symmetry, M. I. Aroyo (Hrsg.), IUCr/Wiley, 62016.
- S. R. Hall, „Space-group notation with an explicit origin“, Acta Cryst. A37, 517 (1981).
- C. Giacovazzo (Hrsg.), Fundamentals of Crystallography, Oxford University Press, 32011.
- D. Waasmaier, A. Kirfel, „New analytical scattering-factor functions for free atoms and ions“, Acta Cryst. A51, 416 (1995).
- B. Cordero et al., „Covalent radii revisited“, Dalton Trans., 2832 (2008).
- W. Friedrich, P. Knipping, M. Laue, „Interferenz-Erscheinungen bei Röntgenstrahlen“, Sitzungsber. Bayer. Akad. Wiss., 303 (1912).
- J. L. Amorós, M. J. Buerger, M. C. Amorós, The Laue Method, Academic Press, 1975.
- W. R. Busing, H. A. Levy, „Angle calculations for 3- and 4-circle X-ray and neutron diffractometers“, Acta Cryst. 22, 457 (1967).
- 3MF Consortium, 3MF Core Specification, Version 1.3, 2022.
- V. K. Pecharsky, P. Y. Zavalij, Fundamentals of Powder Diffraction and Structural Characterization of Materials, Springer, 22009.
- H. M. Rietveld, „A profile refinement method for nuclear and magnetic structures“, J. Appl. Cryst. 2, 65 (1969).
- G. Caglioti, A. Paoletti, F. P. Ricci, Nucl. Instrum. 3, 223 (1958).
- J.-F. Bérar, G. Baldinozzi, „Modeling of line-shape asymmetry in powder diffraction“, J. Appl. Cryst. 26, 128 (1993).
- P. M. de Wolff, „A simplified criterion for the reliability of a powder pattern indexing“, J. Appl. Cryst. 1, 108 (1968).
- M. L. Cohen, T. K. Bergstresser, „Band structures and pseudopotential form factors for fourteen semiconductors of the diamond and zinc-blende structures“, Phys. Rev. 141, 789 (1966).
- W. A. Harrison, Elementary Electronic Structure, World Scientific, 1999.
- J. C. Slater, G. F. Koster, „Simplified LCAO method for the periodic potential problem“, Phys. Rev. 94, 1498 (1954).
- W. Setyawan, S. Curtarolo, „High-throughput electronic band structure calculations: challenges and tools“, Comput. Mater. Sci. 49, 299 (2010).
- P. E. Blöchl, O. Jepsen, O. K. Andersen, „Improved tetrahedron method for Brillouin-zone integrations“, Phys. Rev. B 49, 16223 (1994).
- Z. H. Levine, D. C. Allan, „Linear optical response in silicon and germanium including self-energy effects“, Phys. Rev. Lett. 63, 1719 (1989).
- J. Tauc, R. Grigorovici, A. Vancu, „Optical properties and electronic structure of amorphous germanium“, Phys. Status Solidi 15, 627 (1966).
- P. N. Keating, „Effect of invariance requirements on the elastic strain energy of crystals with application to the diamond structure“, Phys. Rev. 145, 637 (1966).
- R. M. Martin, „Elastic properties of ZnS structure semiconductors“, Phys. Rev. B 1, 4005 (1970).
- G. Nilsson, G. Nelin, „Study of the homology between silicon and germanium by thermal-neutron spectrometry“, Phys. Rev. B 6, 3777 (1972).
- E. W. Kellermann, „Theory of the vibrations of the sodium chloride lattice“, Phil. Trans. R. Soc. Lond. A 238, 513 (1940).
- P. P. Ewald, „Die Berechnung optischer und elektrostatischer Gitterpotentiale“, Ann. Phys. 369, 253 (1921).
- W. L. Bragg, „The refractive indices of calcite and aragonite“, Proc. R. Soc. Lond. A 105, 370 (1924).
- R. H. Lyddane, R. G. Sachs, E. Teller, „On the polar vibrations of alkali halides“, Phys. Rev. 59, 673 (1941).
- J. R. Tessman, A. H. Kahn, W. Shockley, „Electronic polarizabilities of ions in crystals“, Phys. Rev. 92, 890 (1953).
- S. P. S. Porto, R. S. Krishnan, „Raman effect of corundum“, J. Chem. Phys. 47, 1009 (1967).
- Y. Tanabe, S. Sugano, „On the absorption spectra of complex ions“, J. Phys. Soc. Jpn. 9, 753 (1954).
- H. F. Ivey, „Spectral location of the absorption due to color centers in alkali halide crystals“, Phys. Rev. 72, 341 (1947).
- D. S. McClure, „Optical spectra of transition-metal ions in corundum“, J. Chem. Phys. 36, 2757 (1962).
- H. G. Cronemeyer, „Optical absorption characteristics of pink ruby“, J. Opt. Soc. Am. 56, 1703 (1966).
- E. V. Dubinsky, J. Stone-Sundberg, J. L. Emmett, „A quantitative description of the causes of color in corundum“, Gems & Gemology 56, 2 (2020).
- A. B. P. Lever, Inorganic Electronic Spectroscopy, Elsevier, 21984.
- P. Weiss, „L'hypothèse du champ moléculaire et la propriété ferromagnétique“, J. Phys. Théor. Appl. 6, 661 (1907).
- C. G. Shull, J. S. Smart, „Detection of antiferromagnetism by neutron diffraction“, Phys. Rev. 76, 1256 (1949).
- M. Kohgi, Y. Ishikawa, Y. Endoh, „Inelastic neutron scattering study of spin waves in MnO“, Solid State Commun. 11, 391 (1972).
- M. T. Hutchings, E. J. Samuelsen, „Measurement of spin-wave dispersion in NiO by inelastic neutron scattering and its relation to magnetic properties“, Phys. Rev. B 6, 3447 (1972).
- V. C. Morano, Z. Maesen, S. E. Nikitin, J. Lass, D. G. Mazzone, O. Zaharko, „Absence of altermagnetic magnon band splitting in MnF₂“, arXiv:2412.03545 (2024).
- M. Pajda, J. Kudrnovský, I. Turek, V. Drchal, P. Bruno, „Ab initio calculations of exchange interactions, spin-wave stiffness constants, and Curie temperatures of Fe, Co, and Ni“, Phys. Rev. B 64, 174402 (2001).
- M. Alaei, Z. Mosleh, N. Rezaei, A. R. Oganov, „Experimental exchange interaction dataset for magnetic materials: spin waves to MC simulations“, arXiv:2504.15764 (2025).
- A. B. Pippard, „An experimental determination of the Fermi surface in copper“, Phil. Trans. R. Soc. Lond. A 250, 325 (1957).
- W. A. Harrison, „Electronic structure of polyvalent metals“, Phys. Rev. 118, 1190 (1960).
- N. W. Ashcroft, N. D. Mermin, Solid State Physics, Holt, Rinehart and Winston, 1976.
- D. B. Litvin, Magnetic Group Tables, IUCr, 2013.
- H. T. Stokes, D. M. Hatch, B. J. Campbell, ISO-MAG, ISOTROPY Software Suite, iso.byu.edu (Version 1.4, 2022).
- O. Halpern, M. H. Johnson, „On the magnetic scattering of neutrons“, Phys. Rev. 55, 898 (1939).
- P. J. Brown, „Magnetic form factors“, International Tables for Crystallography, Bd. C, § 4.4.5.
- T. Holstein, H. Primakoff, „Field dependence of the intrinsic domain magnetization of a ferromagnet“, Phys. Rev. 58, 1098 (1940).
- L. Nordheim, „Zur Elektronentheorie der Metalle. I“, Ann. Phys. 401, 607 (1931).
- R. Braunstein, A. R. Moore, F. Herman, „Intrinsic optical absorption in germanium-silicon alloys“, Phys. Rev. 109, 695 (1958).
- A. Zunger, S.-H. Wei, L. G. Ferreira, J. E. Bernard, „Special quasirandom structures“, Phys. Rev. Lett. 65, 353 (1990).
- J. H. P. Colpa, „Diagonalization of the quadratic boson Hamiltonian“, Physica A 93, 327 (1978).
- G. P. Felcher, R. Kleb, „Antiferromagnetic domains and the spin-flop transition of MnF2“, Europhys. Lett. 36, 455 (1996).
- I. E. Dzyaloshinskii, „On the magneto-electrical effect in antiferromagnets“, Sov. Phys. JETP 10, 628 (1960).
- D. N. Astrov, „The magnetoelectric effect in antiferromagnetics“, Sov. Phys. JETP 11, 708 (1960).
- P. J. Brown, J. B. Forsyth, F. Tasset, „A study of magnetoelectric domain formation in Cr2O3“, J. Phys.: Condens. Matter 14, 1957 (2002).
- S. Sugano, Y. Tanabe, „Absorption spectra of Cr3+ in Al2O3. Part A“, J. Phys. Soc. Jpn. 13, 880 (1958).
- V. K. Sewani et al., „Spin thermometry and spin relaxation of optically detected Cr3+ ions in ruby Al2O3“, Phys. Rev. B 102, 104114 (2020).
- M. Gen et al., „Crystal-field Paschen-Back effect on ruby in ultrahigh magnetic fields“, Phys. Rev. Research 2, 033257 (2020).
- R. G. Burns, Mineralogical Applications of Crystal Field Theory, Cambridge University Press, 21993.
- K. Nassau, The Physics and Chemistry of Color, Wiley, 22001.
- C. Wyman, P.-P. Sloan, P. Shirley, „Simple analytic approximations to the CIE XYZ color matching functions“, J. Comput. Graph. Tech. 2, 1 (2013).
- O. Madelung, Semiconductors: Data Handbook, Springer, 32004.
- P. Y. Yu, M. Cardona, Fundamentals of Semiconductors, Springer, 42010.
- J. H. Conway, H. Burgiel, C. Goodman-Strauss, The Symmetries of Things, A K Peters, 2008.
- M. Baake, U. Grimm, Aperiodic Order, Bd. 1, Cambridge University Press, 2013.
- N. G. de Bruijn, „Algebraic theory of Penrose's non-periodic tilings of the plane“, Indag. Math. 43, 39 (1981).
- M. Baake, R. V. Moody, P. A. B. Pleasants, „Diffraction from visible lattice points and k-th power free integers“, Discrete Math. 221, 3 (2000).
- D. Shechtman, I. Blech, D. Gratias, J. W. Cahn, Phys. Rev. Lett. 53, 1951 (1984).
- P. J. Lu, P. J. Steinhardt, „Decagonal and quasi-crystalline tilings in medieval Islamic architecture“, Science 315, 1106 (2007).