 Laue
Veiledning — Vitenskap
Denne veiledningen er skrevet for krystallografer, fysikere, kjemikere og mineraloger. Den repeterer det teoretiske rammeverket uten omveier, og sier deretter nøyaktig hva Laues motor beregner: konvensjonene, modellene, begrensningene deres og referansene. Formlene er åpne som standard.
Dokumenter, konvensjoner og eksakthet
I Laue
Et .laue-dokument er en lesbar JSON-fil med publisert skjema. Det er identisk på Mac, iPad og pc. Motoren (LaueCore) regner med eksakte rasjonale tall for alt som har med symmetri å gjøre: operasjoner, posisjoner, Wyckoff-koordinater. Den går over til flyttall for geometri, diffraksjon og forfining. En koordinat skrevet som 1/3 forblir 1/3; et desimaltall nær en enkel brøk (0.33333) føres tilbake til brøken når en fil importeres.
Konvensjonene er dem i International Tables for Crystallography, bind A: konvensjonelle celler, 530 oppstillinger beskrevet med Hall-symbolet sitt, Wyckoff-bokstaver og orienterte symboler for posisjonssymmetrien. Motoren er kontrollert mot et sett referanser: operasjonene i de 530 oppstillingene, Wyckoff-posisjonene, utslukningene og pulverdiffraktogrammene til kjente strukturer.
Bruken Vitenskap i innstillingene gir de internasjonale symbolene og orbifold-symbolene, og setter diffraksjonen i forgrunnen.
Gitter, basis og metrisk tensor
Teori
Et gitter er, opp til en isometri, beskrevet av den metriske tensoren . Den inneholder alt som ikke avhenger av orienteringen: avstander, vinkler, volum. Det resiproke gitteret har metrikken . Et basisskifte transformerer koordinatene med og metrikken med . Miller-indeksene transformeres som basisen, med ; koordinatene kontragredient.
De fjorten Bravais-typene følger av klassifiseringen av gitre etter holoedri (gitterets punktgruppe) og sentrering. Den konvensjonelle cellen velges slik at basisen er tilpasset denne holoedrien. Sentreringsvektorene (I: ½,½,½; F: ½,½,0 og permutasjoner; C: ½,½,0; R i heksagonale akser: ⅔,⅓,⅓ og ⅓,⅔,⅔) hører til translasjonsgruppen.
Formlene
I Laue
Delen Celle viser bare de frie parameterne i gruppens krystallsystem; de andre utledes fra dem. Volum, avstander og bindinger beregnes med . Gruppens oppstilling fastlegger basisen: for en monoklin gruppe valget av unik akse (b eller c) og celle (1, 2, 3); for en romboedrisk gruppe heksagonale (H) eller romboedriske (R) akser. Laue reduserer ikke cellen (ingen Niggli-reduksjon): cellen er den som hører til den valgte oppstillingen.
Punktgrupper og Laue-klasser
Teori
Den lineære delen av en operasjon som lar et gitter være invariant, er i en basis for dette gitteret en heltallsmatrise med determinant ±1. Sporet er derfor heltallig, og derav følger den krystallografiske restriksjonen: bare ordenene 1, 2, 3, 4 og 6. De endelige undergruppene av som respekterer den, danner 32 geometriske klasser. Elleve av dem er sentrosymmetriske: det er Laue-klassene, som ethvert diffraksjonsmønster kan føres tilbake til når det ikke er anomal spredning (Friedels lov).
Neumanns prinsipp krever at enhver tensor for en fysisk egenskap er invariant under punktgruppen. For eksempel: piezoelektrisitet, en polar tensor av rang 3, er null i de 11 sentrosymmetriske klassene og i klassen 432; pyroelektrisitet finnes bare i de 10 polare klassene.
Formlene
Stereografisk projeksjon av en retning med kolatitude og asimut , på ekvatorplanet til sirkelen med radius :
I Laue
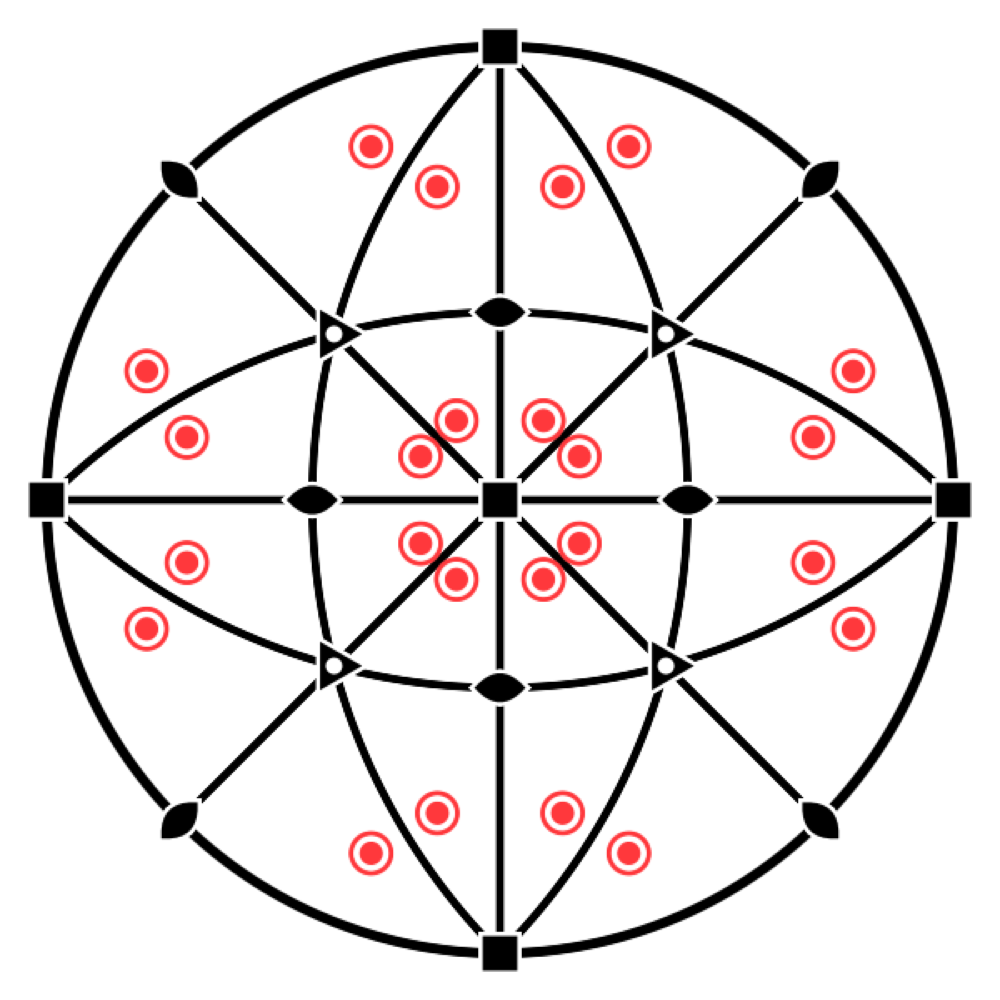
Stereogram viser punktgruppen med elementene sine og banen til en generell retning (poler på den nordlige halvkulen som punkter, på den sørlige som sirkler). Når en posisjon er valgt, viser det posisjonens symmetrigruppe, orientert i cellen. Krystallklassen angis i Hermann–Mauguin-notasjon, sammen med systemet.
Romgrupper, Seitz og Hall
Teori
En romgruppe er en diskret undergruppe av den euklidske gruppen der translasjonsundergruppen er et gitter. Kvotienten er isomorf med punktgruppen . Man representerer med representanter for sideklassene , eller med utvidede 4 × 4-matriser. Den indre delen av translasjonen til en operasjon av orden skiller en skrueakse eller et glidespeilplan fra en akse eller et speil: den beregnes ved å summere potensene av operasjonen. Resten av er et posisjonsledd, som fastlegger hvor elementet ligger.
De 230 romgruppetypene er ekvivalensklassene under affine koordinatskifter som bevarer orienteringen: 219 affine typer, hvorav 11 enantiomorfe par (P4₁/P4₃, P3₁21/P3₂21 …). Hermann–Mauguin-symbolet navngir typen og symmetriretningene. Hall-symbolet (Hall, 1981) gir eksplisitt et sett generatorer i et gitt koordinatsystem, og angir dermed en oppstilling entydig.
Formlene
Den indre delen (glide- eller skruedelen) av en operasjon av orden , og posisjonsleddet:
Fikspunktene til gir elementets posisjon: .
I Laue
Gruppefeltet godtar et nummer, et kort eller fullstendig HM-symbol, en oppstilling (227:1, 14:b2) eller et Hall-symbol (Hall: -P 2ybc). Hver av de 530 oppstillingene bygges fra Hall-symbolet sitt. Symmetrielementene er geometriske objekter i Tables' forstand: en akse eller et plan med alle operasjonene som deler det, bestemt av dekomposisjonen ovenfor. De tegnes med de grafiske symbolene fra bind A, og Tables-projeksjon gjengir diagrammene der, med høydene til planene. Filteret Ordener skiller ut aksene av en gitt orden.
Symbolene i International Tables
Hva International Tables sier
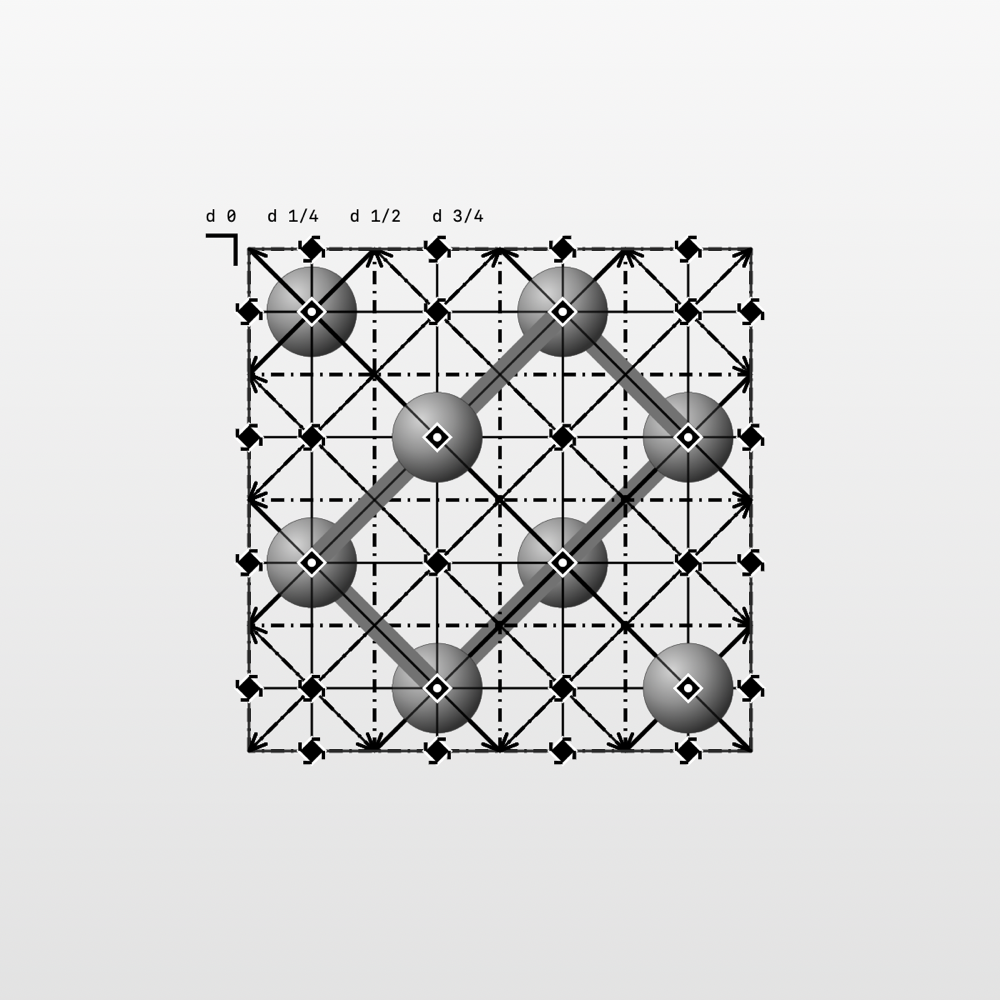
Diagrammene i bind A av International Tables viser hvert symmetrielement med et grafisk symbol (avsnitt 1.4 i 2006-utgaven, kapittel 2.1 i 2016-utgaven: de er de samme). Laue tegner disse symbolene i 3D-visningen, Tables-projeksjonen, stereogrammene og flisleggingene; figurene i disse tabellene kommer fra det samme biblioteket som appen. Notasjonen er den fra International Tables, med delelementene i parentes; egentranslasjonen er gitt som brøkdel av den korteste gittertranslasjonen langs aksen eller glidningen.
Akser vinkelrett på tegningen, symmetripunkter
| Symbol | Element | Notasjon | Egentranslasjon |
|---|---|---|---|
 | Rotasjonsakse av orden 2; rotasjonspunkt av orden 2 i planet | 2 | — |
 | Skrueakse 2₁ | 2₁ | |
 | Rotasjonsakse av orden 3; rotasjonspunkt av orden 3 i planet | 3 | — |
 | Skrueakse 3₁ | 3₁ | |
 | Skrueakse 3₂ | 3₂ | |
 | Rotasjonsakse av orden 4; rotasjonspunkt av orden 4 i planet | 4 (2) | — |
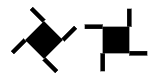 | Skrueakse 4₁ | 4₁ (2₁) | |
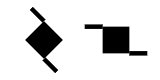 | Skrueakse 4₂ | 4₂ (2) | |
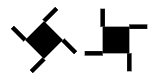 | Skrueakse 4₃ | 4₃ (2₁) | |
 | Rotasjonsakse av orden 6; rotasjonspunkt av orden 6 i planet | 6 (3, 2) | — |
 | Skrueakse 6₁ | 6₁ (3₁, 2₁) | |
 | Skrueakse 6₂ | 6₂ (3₂, 2) | |
 | Skrueakse 6₃ | 6₃ (3, 2₁) | |
 | Skrueakse 6₄ | 6₄ (3₁, 2) | |
 | Skrueakse 6₅ | 6₅ (3₂, 2₁) | |
 | Inversjonssenter | — | |
 | Rotasjonsinversjonsakse 3̄ | (3, ) | — |
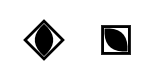 | Rotasjonsinversjonsakse 4̄ | (2) | — |
 | Rotasjonsinversjonsakse 6̄ | — | |
 | Akse av orden 2 med et inversjonssenter | 2/m () | — |
 | Skrueakse 2₁ med et inversjonssenter | 2₁/m () | |
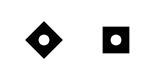 | Akse av orden 4 med et inversjonssenter | 4/m (, 2, ) | — |
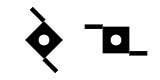 | Skrueakse 4₂ med et inversjonssenter | 4₂/m (, 2, ) | |
 | Akse av orden 6 med et inversjonssenter | 6/m (, , 3, 2, ) | — |
 | Skrueakse 6₃ med et inversjonssenter | 6₃/m (, , 3, 2₁, ) |
Halene på en skrueakse forlenger sidene dens. En akse nₖ har n/sfd(n, k) av dem: 4₂ har to, 6₂ og 6₄ tre, 6₃ to, i likhet med delelementene 2, 3₂, 3₁ og 2₁ som de inneholder. Retningen deres snus mellom enantiomorfe akser: 3₁ og 3₂, 4₁ og 4₃, 6₁ og 6₅, 6₂ og 6₄. Symbolet for en akse av orden 4 tegnes enten som en rombe eller med sidene parallelle med cellekantene. Et inversjonssenter på aksen gir symbolet n/m, merket med en hvit prikk; på en akse 4₂ eller 6₃ er punktene 4̄ og 6̄ ikke merket.
Akser av orden 2 som ligger i tegneplanet
| Symbol | Element | Notasjon | Egentranslasjon |
|---|---|---|---|
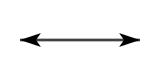 | Rotasjonsakse av orden 2 | 2 | — |
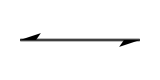 | Skrueakse 2₁ | 2₁ |
Plan vinkelrett på tegningen, symmetrilinjer
| Symbol | Element | Notasjon | Egentranslasjon |
|---|---|---|---|
 | Speilplan; speilingslinje i planet | m | — |
 | Glidespeilplan «aksialt», glidning i tegneplanet; glidespeillinje i planet | a, b eller c; g | av en translasjon langs linjen |
 | Glidespeilplan «aksialt», glidning mot betrakteren | a, b eller c | av en translasjon vinkelrett på tegningen |
 | Glidespeilplan «dobbelt» (sentrerte celler) | e | to glidninger: langs linjen og vinkelrett på tegningen |
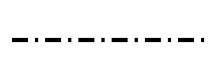 | Glidespeilplan «diagonalt» | n | én glidning med to komponenter, langs linjen og vinkelrett |
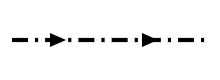 | Glidespeilplan «diamant» (planpar, sentrerte celler) | d | langs linjen og vinkelrett; pilen viser retningen i tegningen der den vinkelrette komponenten er positiv |
For a, b, c og n avhenger streken av glideretningen i forhold til tegningen, ikke av bokstaven: den samme prikkete linjen er et c-plan i én beskrivelse og et n-plan i en annen (R3̄c i heksagonale eller romboedriske akser).
Plan parallelle med tegningen
| Symbol | Element | Notasjon | Egentranslasjon |
|---|---|---|---|
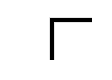 | Speilplan | m | — |
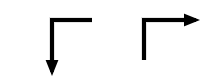 | Glidespeilplan «aksialt» | a, b eller c | av en translasjon i pilens retning |
 | Glidespeilplan «dobbelt» (sentrerte celler) | e | i retningen til den ene eller den andre pilen |
 | Glidespeilplan «diagonalt» | n | i pilens retning |
 | Glidespeilplan «diamant» (planpar, sentrerte celler) | d | i pilens retning, det vil si en firedel av en diagonal i den flatesentrerte cellen |
 | Et speilplan i høydene og | m | — |
Disse symbolene plasseres øverst til venstre i diagrammet, med armene langs cellekantene. En brøk h betegner planparet i høydene h og h + ½; uten brøk ligger planene i høydene 0 og ½.
I Laue
Tables-projeksjon ser på cellen fra den siden den valgte retningen peker mot, slik diagrammene gjør: langs c peker a nedover og b mot høyre, og en skrueakse dreier der i samme retning som i International Tables. Hold pekeren et øyeblikk over et element: en boble navngir det og gir retningen, posisjonen () og egentranslasjonen; hvis flere elementer overlapper, lister den opp alle.
Baner, posisjonssymmetri og Wyckoff-posisjoner
Teori
Stabilisatoren til et punkt (posisjonssymmetrien) er endelig og isomorf med en undergruppe av . En Wyckoff-posisjon er mengden av punkter med stabilisatorer som er konjugerte i . Den er en union av baner, parametrisert med 0 til 3 frie koordinater. Multiplisiteten i den konvensjonelle cellen er . Bokstavene følger rekkefølgen i Tables, fra den mest symmetriske (a) til den generelle posisjonen.
Valget av bokstav for en struktur er bare definert opp til en automorfi: den euklidske normalisatoren til permuterer visse posisjoner (for eksempel 4a og 4b i Fm-3m). To beskrivelser som skiller seg på denne måten, er den samme strukturen.
Formlene
der er antallet gitterpunkter i den konvensjonelle cellen (1 for P, 2 for A, B, C og I, 3 for R i heksagonale akser, 4 for F).
I Laue
Wyckoff-posisjonene beregnes av motoren ut fra operasjonene: stabilisatorer, konjugering, affine mangfoldigheter (punkter, linjer, plan) modulo gitteret. Bokstavene og de orienterte symbolene kommer fra en referansetabell. Inspektøren for en posisjon angir Wyckoff-posisjonen, multiplisiteten og den orienterte posisjonssymmetrien (.3m, 4m.m). Når et atom flyttes i visningen, festes det til de spesielle mangfoldighetene det passerer, og Bli på tvinger det til å gli langs sin egen. Koordinatene forblir eksakte.
Grunnstoffer, sammensetning og tetthet
Teori
Innholdet i cellen gir formelen, antallet formelenheter og den beregnede tettheten, den første kontrollen av en struktur. De kovalente radiene gir en forventet bindingslengde, summen av radiene til de to atomene, nyttig for å finne bindingene i en ukjent struktur.
Formlene
I Laue
Periodesystemet dekker grunnstoffene 1 til 103, med masse, konfigurasjon, Pauling-elektronegativitet, kovalent radius (Cordero et al., 2008) og vanlige oksidasjonstall (data fra pymatgen). Formelen følger elektropositiv rekkefølge, og Hill-rekkefølgen når strukturen inneholder karbon. De tegnede bindingene forbinder atomer med en avstand nær summen av de kovalente radiene; to ioner med samme fortegn bindes aldri sammen. Bindinger som går ut av cellene (stumper), er skjult som standard; når valget Skjul bindinger som går ut av cellene slås av, blir de synlige, for den fullstendige koordinasjonen.
Koordinasjonspolyedre: hjørnene er naboene som er bundet til sentralatomet (samme kriterium som for de tegnede bindingene, opptil atomer én celle utenfor boksen) og mer elektronegative enn det; polyederet er deres konvekse innhylling, med de koplanare trekantene slått sammen til én flate (kvadratene i fluorittens kube). Standardsentre: grunnstoffene der polyedrene har fire til åtte hjørner; altså Ti og ikke Sr i SrTiO₃ (Sr har tolv O), V og ikke C i et karbid. Flatene sorteres i dybden sammen med atomene og bindingene.
Strukturformater
I Laue
Menyen Struktur leser og skriver flere formater.
- CIF (core CIF): gruppen identifiseres først ut fra mengden av operasjoner
_space_group_symop_operation_xyz(eller_symmetry_equiv_pos_as_xyz), sammenlignet med de 530 oppstillingene. Ellers leser Laue Hall-symbolet, og deretter HM-symbolet. Koordinater nær en brøk med liten nevner føres tilbake til brøken, og atomene legges tilbake på sin spesielle posisjon. - SHELX (
.ins,.res):LATTogSYMM, CELL, atomer. - POSCAR (VASP): alle atomene i cellen, uten symmetri. Laue søker etter romgruppen der banene gjengir atomene, og beholder ett atom per bane. En primitiv celle av et sentrert gitter leses som den er, i en mindre gruppe.
- Bare for skriving: utvidet XYZ (ASE, Ovito), PDB (CRYST1) og CGD, nettet som Systre og RCSR leser for å navngi en topologi.
Plangrupper, orbifolder og tofargede grupper
Teori
De 17 plangruppene er romgruppene i dimensjon 2: 5 Bravais-gitre, 10 punktklasser. Conway og Thurston beskriver dem ved topologien til kvotienten , orbifolden. Notasjonen teller opp rotasjonssentrene (sifre), speilene (*), speilhjørnene, glidespeilingene (×) og håndtakene (∘). Magic theorem gir betingelsen for at en orbifold er euklidsk: summen av kostnadene er nøyaktig 2.
De tofargede gruppene (svart-hvitt- eller Shubnikov-grupper) er parene med av indeks 2 i : operasjonene i bytter fargene. Det finnes 46 av dem i planet. Gruppe–undergruppe-relasjonene med samme celle (translationengleiche undergrupper) knytter gruppene sammen gjennom tap av symmetrielementer.
Formlene
Kostnadene i orbifold-notasjonen: 2 for ∘, 1 for × og for *, for et rotasjonssenter av orden utenfor speil, for et speilhjørne av orden .
I Laue
Planverkstedet viser gruppene med internasjonalt symbol og orbifold-symbol. Det viser fundamentalområdet, operasjonene og Wyckoff-posisjonene i planet, samt undergruppene og overgruppene med samme celle. To farger velger en undergruppe av indeks 2; operasjonene som bytter fargene, tegnes i rødt. Utstrekning begrenser tegningen til en blokk på n × m celler fra origocellen (for en frise: n celler), avskåret ved kanten, for figurer og eksport. Motivene som plasseres, oppfører seg som atomene i verkstedet Krystall: de festes til de spesielle posisjonene, og multiplisiteten og posisjonssymmetrien deres kontrolleres.
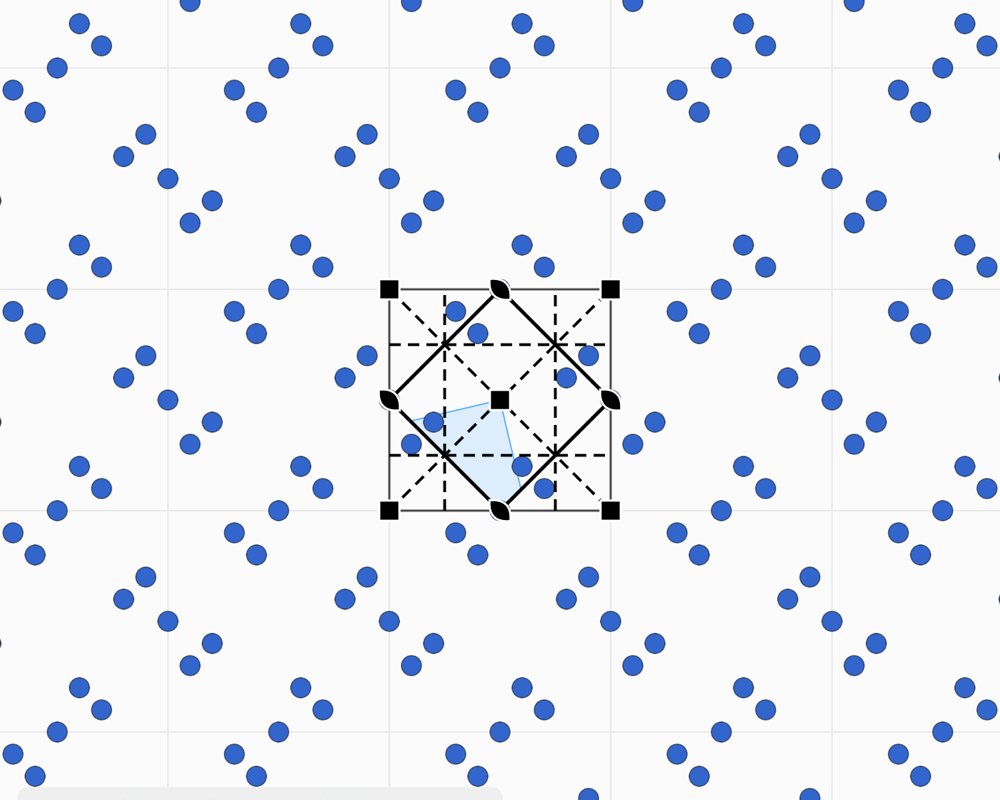
Frisegrupper
Teori
De sju frisegruppene er de diskrete undergruppene av planets isometrier som lar en linje være invariant, og der translasjonene danner . Her skrives de med firetegnssymbol (p1, p1m1, p11m, p11g, p2, p2mm, p2mg), som orbifold (∞∞, *∞∞, ∞*, ∞×, 22∞, *22∞, 2*∞) og med Conways navn.
I Laue
Velgeren Flislegging | Frise | Rosett gir tilgang til frisene. Båndet tegnes med høyden b.
Rosettgrupper
Teori
De endelige undergruppene av er de sykliske gruppene og de diedriske gruppene (Leonardos teorem). Ordenen er ikke begrenset. Dette er planets punktgrupper; de ti av dem som er krystallografiske (n = 1, 2, 3, 4, 6), er klassene til plangruppene.
I Laue
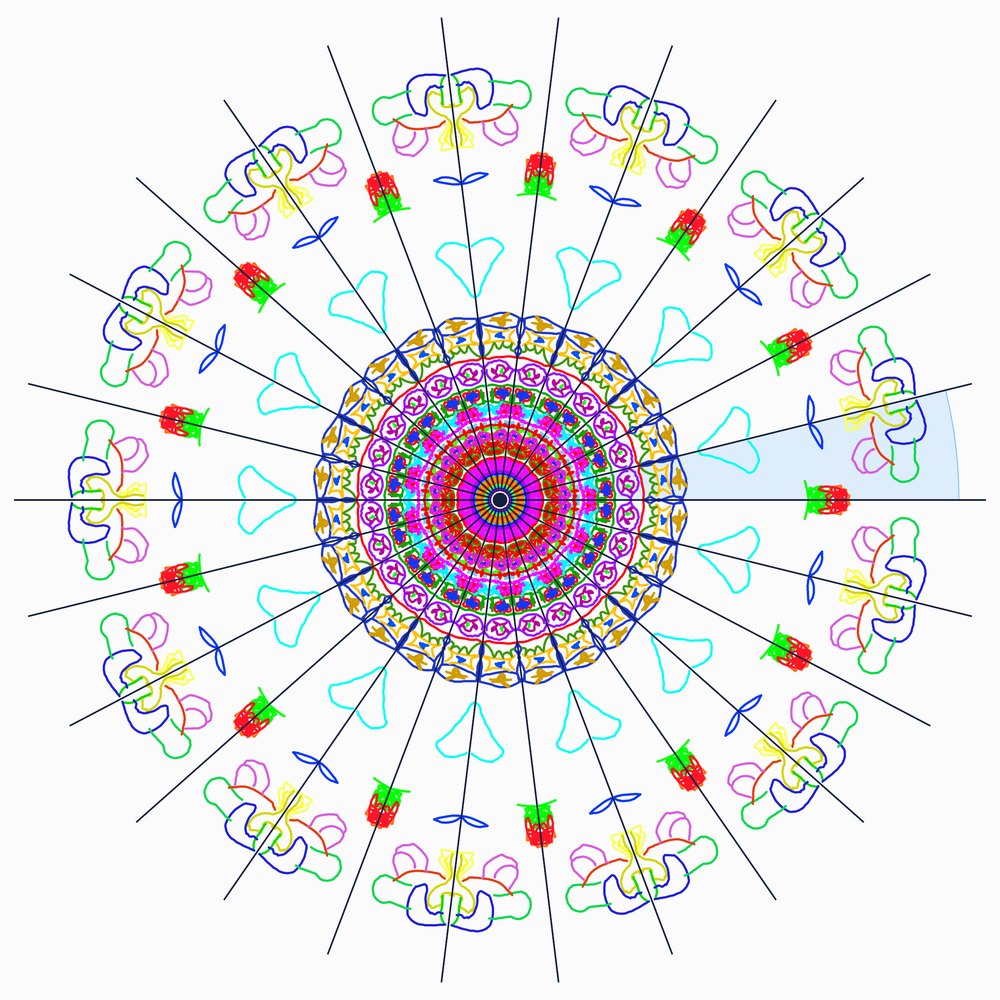
Et rosettdokument har gruppen «rosett Cn» eller «rosett Dn», med n fra 1 til 24. Den vises i Schoenflies-notasjon, i Hermann–Mauguin-notasjon (8mm, 5m) og som orbifold (8•, *8•). Posisjonene er i kartesiske koordinater, med figurens radius lik 1. Kontrollene (kopier, posisjonssymmetri, antall motiver) er de samme som i de andre verkstedene.
Kinematisk diffraksjonsteori
Teori
I Born-tilnærmingen (enkeltspredning) er den spredte amplituden fouriertransformen av spredningstettheten. For en krystall er denne konvolusjonen av gitteret med innholdet i cellen: amplituden er bare forskjellig fra null i punktene i det resiproke gitteret, og der er den lik strukturfaktoren. Den atomære spredningsfaktoren , med , avtar med vinkelen for røntgenstråler (elektronskyen); den er konstant for nøytroner (koherent spredningslengde ). Isotrop termisk bevegelse legger til Debye–Waller-faktoren.
De systematiske utslukningene kommer fra operasjoner med translasjon forskjellig fra null. For en sentrering multipliseres med . For en operasjon slukkes refleksjonene der og . Disse betingelsene, integrale, sonale og serielle, peker ut en mengde forenlige grupper, ikke én enkelt gruppe.
Målingen gir og mister fasene. Fouriersyntesen krever dem; Patterson-funksjonen, autokorrelasjonen av tettheten, klarer seg uten og viser de interatomære vektorene. Direkte metoder og charge flipping gjenvinner fasene ut fra intensitetene alene; Laue implementerer dem ikke.
Formlene
I Laue
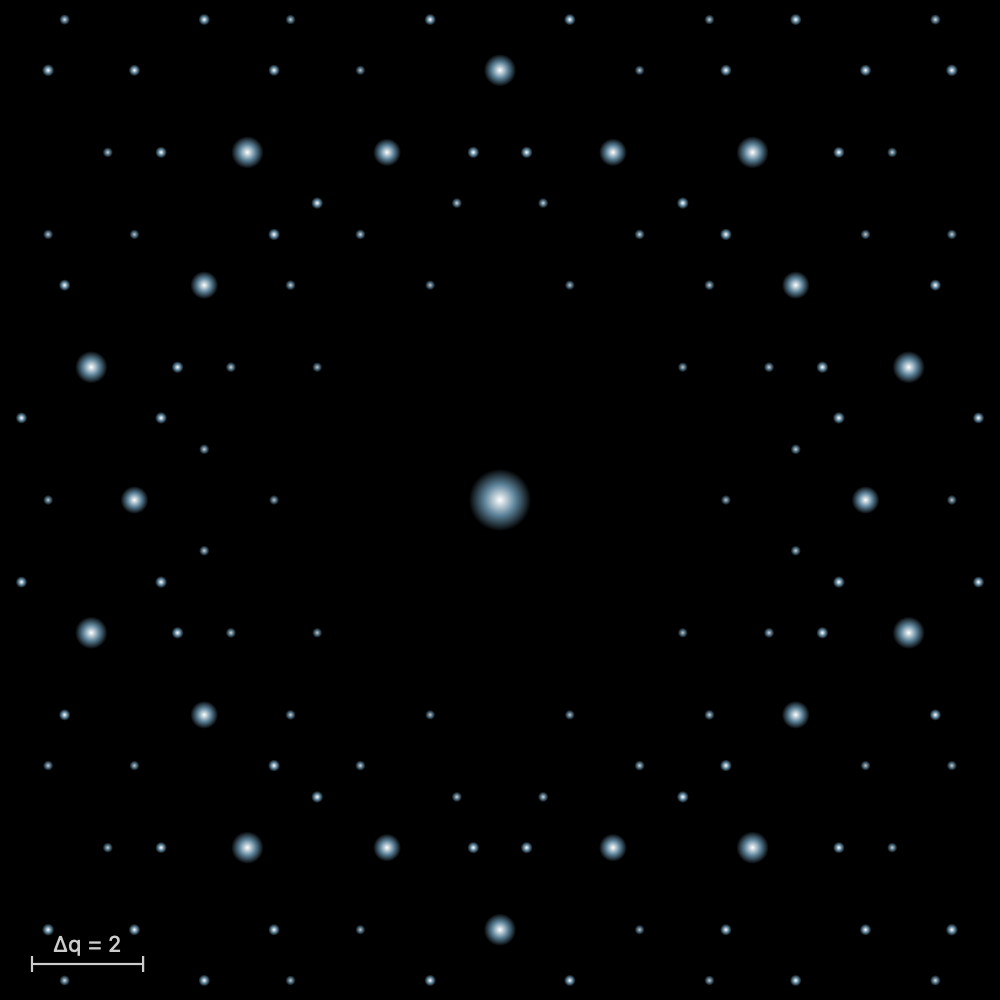
For planmønstre beregner Laue over alle spredningssentrene i cellen, normert til . Refleksjonene som slukkes av symmetrien, markeres med en ring, og Laue-klassen angis. Den forstørrede visningen (zoom opp til ×64, med ny beregning av det synlige området) eksporteres som vektor-PDF og CSV. Fouriersyntese bygger opp igjen motivet med de sanne fasene, med faser satt til null eller med tilfeldige faser, og Patterson-kartet viser vektorene mellom motivene.
Kvasikrystaller og modellmengder
Teori
En modellmengde (Meyer) fås ved snitt og projeksjon. Man går ut fra et gitter i irrasjonal stilling, og beholder punktene der den vinkelrette projeksjonen faller innenfor et vindu . Hvis randen til har mål null, er diffraksjonsspekteret rent punktformig. Toppene ligger i de parallelle projeksjonene av det duale gitteret, med amplituden til fouriertransformen av vinduet. Fourier-modulen har høyere rang enn dimensjonen: det trengs 4 heltallige indekser for å indisere Penrose-diffraktogrammet.
Penrose kommer fra (femkantede vinduer), Ammann–Beenker fra (åttekantet vindu). De Bruijns multigittermetode er dual til snittet: én flis per krysningspunkt mellom to familier av linjer. En jevn forskyvning av vinduet (fason-frihetsgraden) gir en lokalt umulig å skille flislegging, opp til at noen fliser vipper over. Penrose-inflasjonen har faktoren , Ammann–Beenker-inflasjonen .
De synlige punktene i et gitter, med innbyrdes primiske koordinater, danner en svak modellmengde. Den er ikke en Delone-mengde (den har vilkårlig store hull), men diffraksjonen er rent punktformig (Baake, Moody og Pleasants, 2000).
Formlene
De -frie punktene i (: de synlige punktene), tettheten og Bragg-intensitetene i punktene med nevner uten -te potens:
I Laue
Verkstedet bygger de tre flisleggingene med multigitter (5, 4 og 6 familier av linjer), og Penrose også ved inflasjon. Glidebryterne for Fason forskyver gitrene, og Vinkelrett rom viser bildet av hvert hjørne i . Diffraksjonen beregnes på hjørnene: Bragg-topper, eller intensitetskart i logaritmisk skala. Dekorasjonene (Penrose-buer, girih-flettverk, de Bruijn-bånd) og flistegneren hører til ornamentikken; de endrer ikke diffraksjonen fra hjørnene.
Laue-metoden
Teori og modell
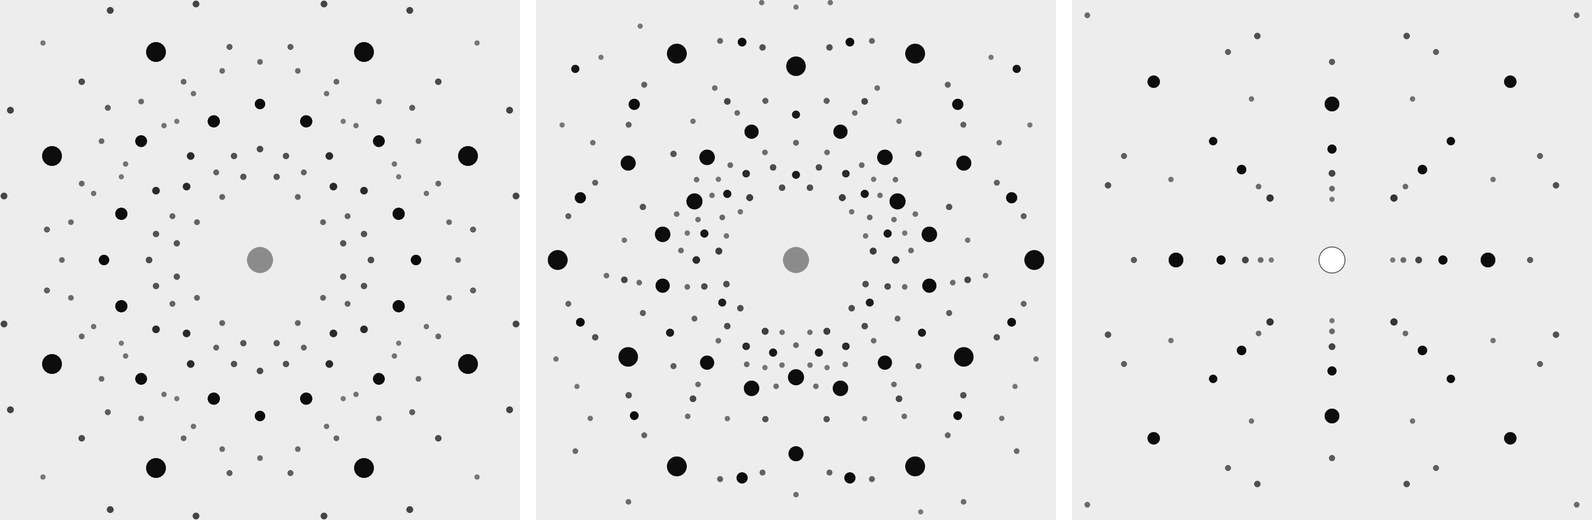
En fast enkrystall belyses med hvit stråling, fra til . I Ewald-konstruksjonen er alle kulene med radius mellom disse grensene til stede samtidig. Hvert punkt i det resiproke gitteret som ligger mellom den minste og den største kulen, diffrakterer den bølgelengden der kulen går gjennom punktet. Den diffrakterte retningen avhenger bare av retningen til : de harmoniske faller sammen i samme flekk, med . Planene i en sone med akse diffrakterer langs en kjegle med akse . På en plan film tegner denne kjeglen en ellipse i transmisjon og en hyperbel i tilbakerefleks.
Friedels lov gjør diagrammet sentrosymmetrisk i intensitet, bortsett fra anomal spredning. Symmetrien er den undergruppen av Laue-klassen som holder strålens retning fast: 4mm langs [001] for , 3m langs c for . Metoden identifiserer dermed én av de elleve Laue-klassene og gir orienteringen, men ikke de absolutte intensitetene: hver flekk blander flere bølgelengder og flere harmoniske.
Modellen i Laue forutsetter et flatt spekter i båndet, en upolarisert stråle og verken absorpsjon, ekstinksjon eller mosaisitet: flekkene er punktformede. Intensiteten til en flekk er summen, over dens harmoniske innenfor båndet, av multiplisert med polarisasjonsfaktoren og Lorentz-faktoren for Laue-metoden, . Intensitetene normaliseres til den sterkeste flekken.
Det inverse problemet gir orienteringen. En flekk i på en film i avstanden bestemmer retningen til den diffrakterte strålen. Normalen til de reflekterende planene er parallell med , siden . Projeksjonene på , og er proporsjonale med , , , fordi . Bare retningen til er tilgjengelig: , og dermed , forblir ukjent. For å indisere sammenligner man vinklene mellom normalene, beregnet med den resiproke metriske tensoren, med vinklene i en modell. To indiserte flekker er deretter nok til å bestemme orienteringsmatrisen (Busing og Levy, 1967). I tilbakerefleks leser man tradisjonelt av vinklene på Greningers nett.
Formlene
I Laue
Strålen rettes langs visningen, fra 0,25 til 2,5 Å. Laue beregner én gang per struktur alle plan med primitive indekser , med for hver harmonisk slik at . Spredningsfaktorene er Waasmaier og Kirfels, med = 0,5 Ų. En refleksjon som er utslukket av symmetrien, teller som null. Når visningen dreies, beregnes bare geometrien på nytt. Filmen er plan, 100 mm på hver side, ved = 40 mm; flekker svakere enn 10−3 av den sterkeste utelates. Testene kontrollerer symmetrien 4mm for NaCl langs [001] i begge geometriene, symmetrien 3m (og ikke 6mm) for kvarts langs c, Braggs lov for hver harmonisk og posisjonen . Forstørret stiller diagrammet inn strålingen (røntgen, λmin = 12,398/kV Å etter Duane–Hunt; eller nøytroner, med de koherente spredningslengdene og uten polarisasjonsfaktor), λmax og D; peker man på en flekk, vises hkl, de harmoniske med sine λ, 2θ, d og intensiteten, og flekktabellen eksporteres som CSV. Filmens koordinatsystem er visningens: ser man langs [u v w], er opp c (eller b langs c), og høyre er opp × (−n̂). Tutoren stiller tre spørsmål om denne modellen: diagrammets symmetri langs en akse (undergruppen av Laue-klassen som holder strålen fast), avbøyningen 2θ for en flekk, og indeksene til flekken i (x, y).
Beregnet pulverdiffraktogram
Teori og modell
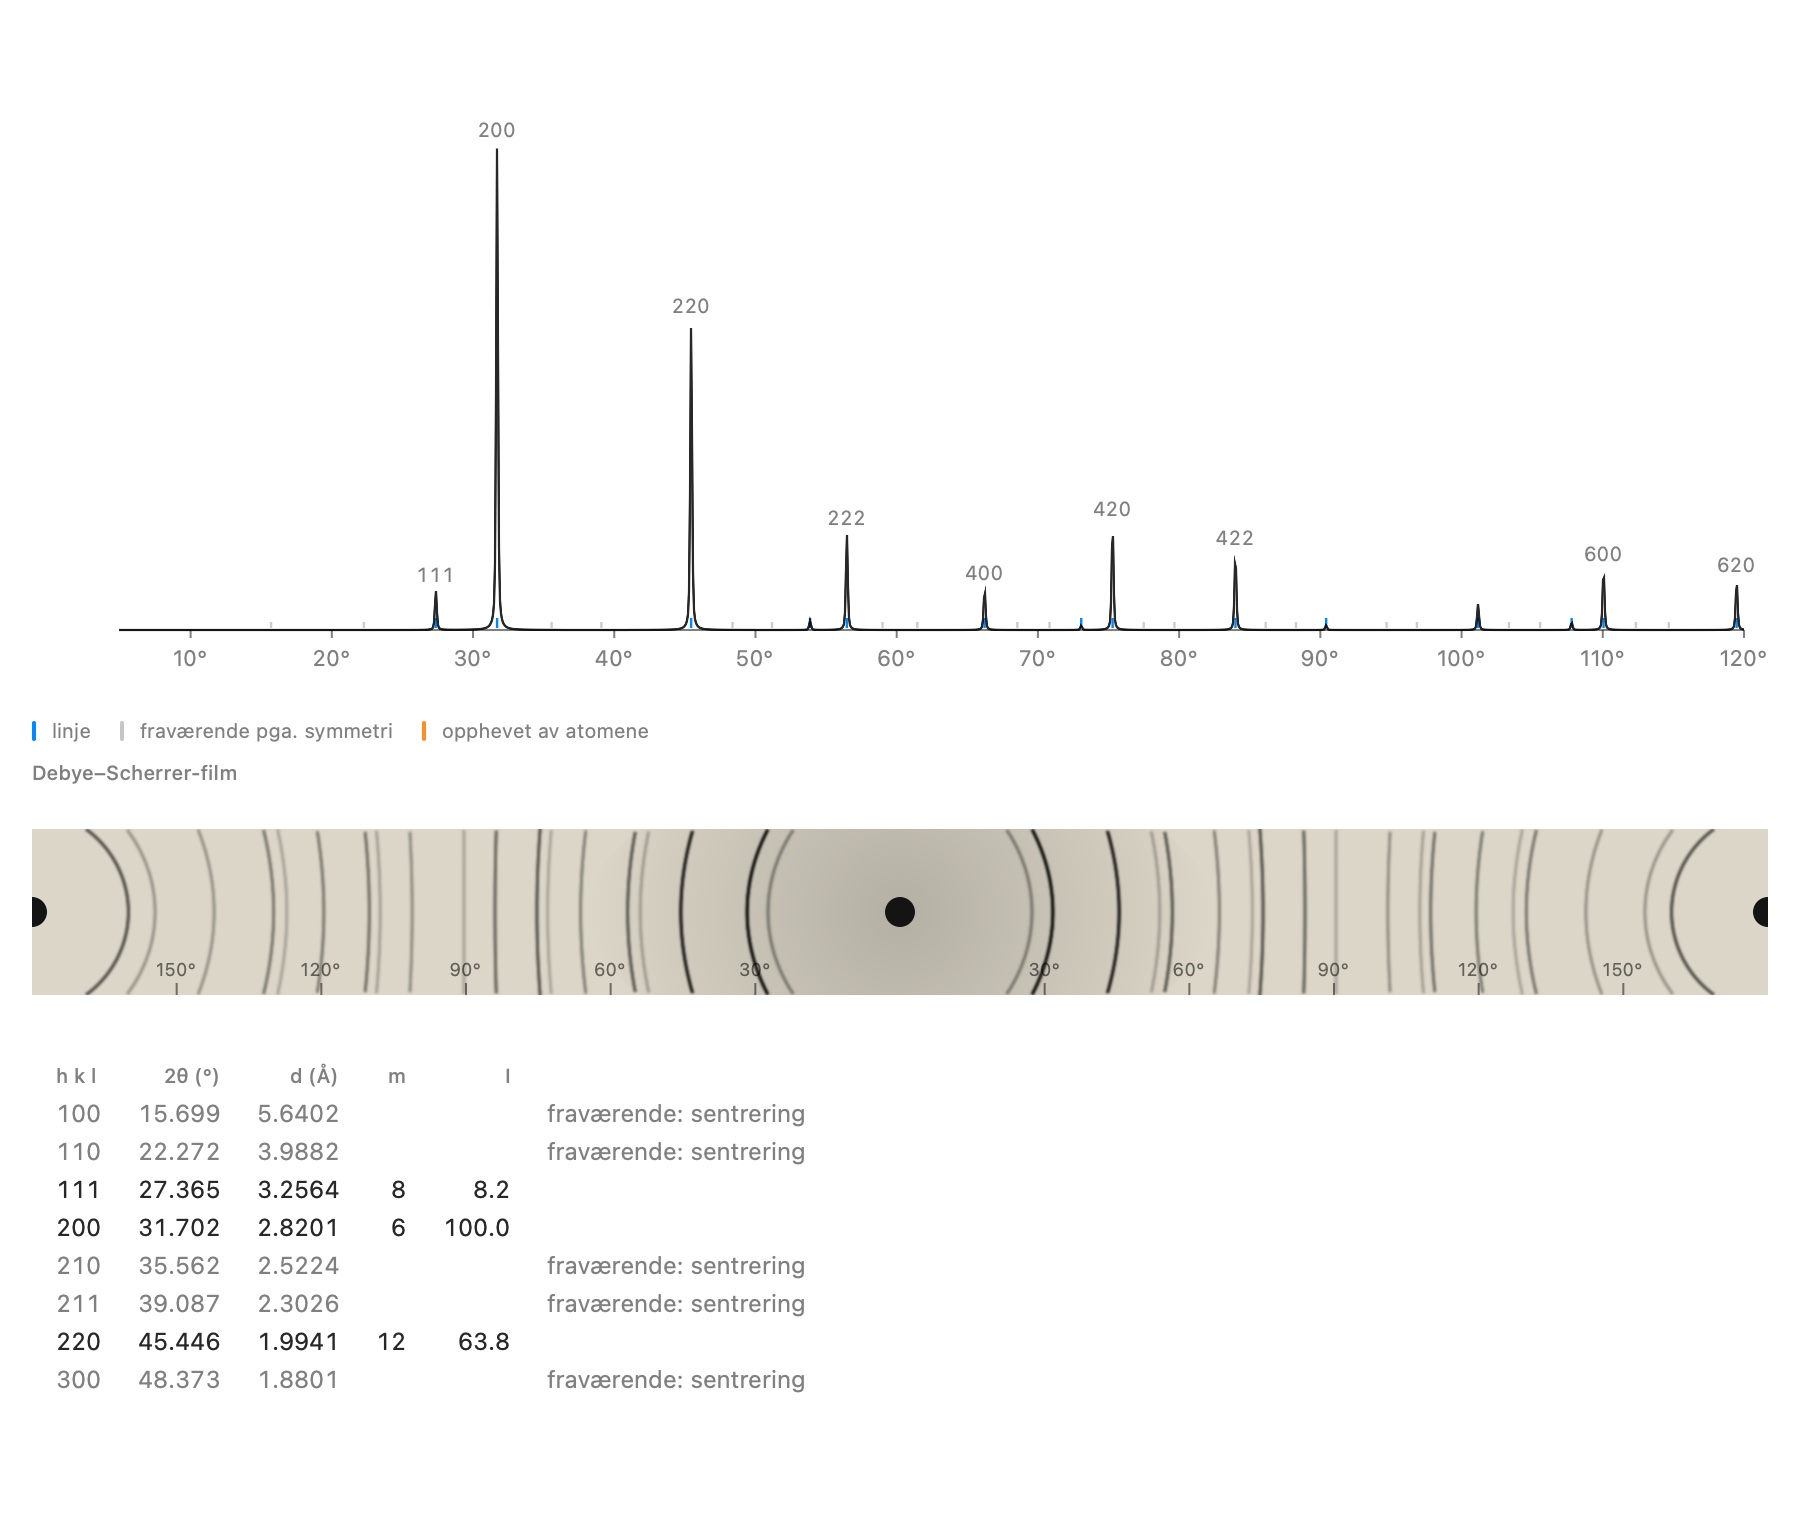
For et ideelt pulver (tilfeldige orienteringer, krystallitter uten ekstinksjon og uten differensiell absorpsjon) er den integrerte intensiteten til en linje summen av for refleksjonene med samme . Den multipliseres med Lorentz-polarisasjonsfaktoren for en upolarisert stråle. Laue bruker ingen monokromatorfaktor og modellerer verken foretrukket orientering, absorpsjon eller ekstinksjon. En linje samler refleksjonene med samme , enten de er ekvivalente ved symmetri eller faller sammen tilfeldig; multiplisiteten er antallet refleksjoner som er til stede. Kα₂-dubletten legges til med et intensitetsforhold på 0,5.
Formlene
I Laue
Diffraktogrammet under visningen beregnes på nytt ved hver endring. Den forstørrede visningen stiller inn strålingen (Kα₁ fra Cu-, Co-, Mo-, Cr- og Ag-anoder, fri bølgelengde, eller nøytroner), bølgelengden, Kα₂, global , bredden og 2θmax. Linjetabellen angir for hver refleksjon som er null, om den er utslukket av symmetrien (sentrering, skrueakse, glidespeil) eller tilfeldig opphevet av atomposisjonene (222 i diamant). Identiske punkter setter uten avtakning: bare den geometriske faktoren fra gitteret og posisjonene står igjen.
Profiltilpasning til en måling
Modell
Laue tilpasser profildelen av en Rietveld-forfining. De integrerte intensitetene er dem fra strukturen i dokumentet: atomposisjonene og forfines ikke. De frie parameterne er skala, nullpunkt, prøveforskyvning (Bragg–Brentano-geometri), bakgrunn, bredder, blanding, asymmetri og celle. Minimeringen er av Levenberg–Marquardt-typen, i to omganger, med vektene ( når standardavvik ikke er oppgitt).
Formlene
med , , nullpunktet og prøveforskyvningen.
Asymmetri etter Bérar og Baldinozzi (1993), med , , :
Tsjebysjov-bakgrunn over det målte området, :
Samsvarsfaktorer:
I Laue
Formater som leses: .xy, .xye, .dat og CSV (2θ, I, σ), pulver-CIF (_pd_meas_*) og GSAS (STD, ESD). Du krysser av for parameterne som skal frigis og avgrenser 2θ-området, og deretter starter Forfin tilpasningen i bakgrunnen. Resultatet gir , , og cellen; Bruk cellen skriver den inn i dokumentet. Validering: en ekte måling av NIST SRM 660 (LaB₆, Cu Kα₁ + Kα₂, GSAS-II-veiledningene), tilpasset fra 40 til 125°; den sertifiserte cellen gjenfinnes med en nøyaktighet på 3 × 10⁻⁴ Å.
Toppsøk og indisering
Teori
Indisering søker en positiv kvadratisk form som gjengir de observerte med heltallige indekser. Systemer med én eller to parametere behandles med de tillatte formene: summer av tre kvadrater utenom for det kubiske, summer av to kvadrater for det tetragonale, Löschian-tall for det heksagonale. Kvaliteten måles med (de Wolff, 1968).
Formlene
I Laue
Toppene er maksimaene i den glattede intensiteten, minst 6 σ over bakgrunnen. De 20 første indiseres i det kubiske, tetragonale, heksagonale og ortorombiske systemet (det søkes ikke i det monokline eller trikline). Toleransen er 0,03° på hver 2θ, utvidet med 0,15° under søket for å tillate en nullpunktsforskyvning. Kantene er begrenset til 20 Å og volumet til 2000 ų. Et mindre symmetrisk system utforskes bare hvis de mer symmetriske ikke gir noen celle med . Løsningene rangeres etter , med dem som indiserer alle linjene unntatt høyst én, først. For en valgt celle foreslås de familiene av romgrupper som er forenlige med fraværene, fra de mest til de minst restriktive.
Båndstrukturer og absorpsjon
Brillouin-sonen og veiene
Brillouin-sonen er Wigner–Seitz-cellen til det resiproke gitteret, avgrenset av midtnormalplanene til de korteste resiproke vektorene. Laue følger Setyawan og Curtarolo (2010): for hver gittertype, og for variantene etter forholdene mellom parameterne (BCT1 og 2, ORCF1 til 3, RHL1 og 2…), fastsetter de punktene med høy symmetri, navnene deres og den vanlige veien. Linjene har sine vanlige navn (Δ, Λ, Σ, Z, Q, S…). For monoklin og triklin er veien forenklet: Γ og midtpunktene til de tre korteste resiproke vektorene.
De tre modellene
- Tomt gitter. : planbølgene foldet inn i sonen.
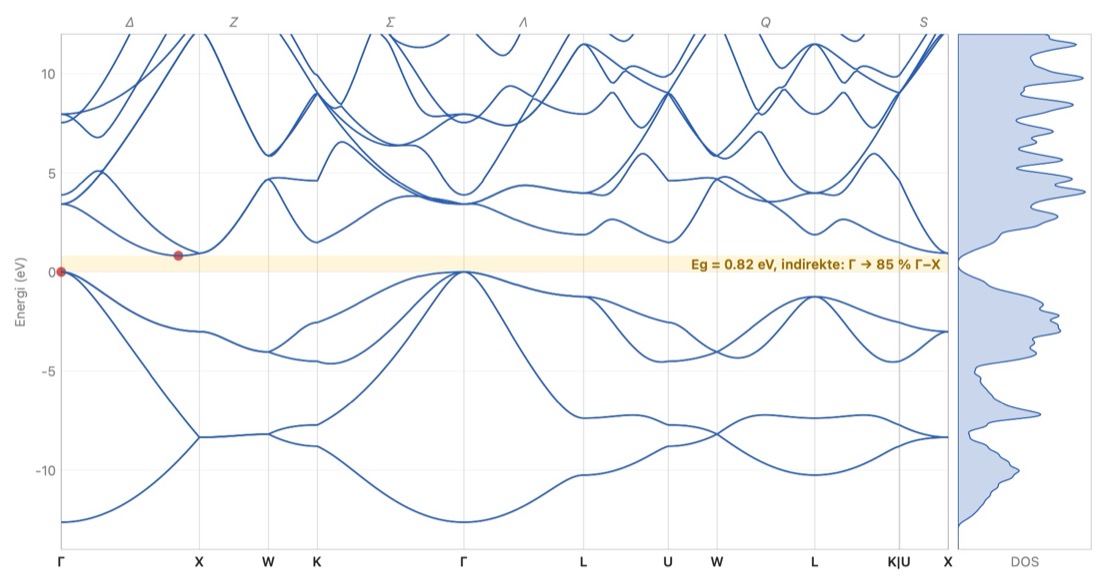
- Empirisk pseudopotensial etter Cohen og Bergstresser (1966), for fjorten halvledere med diamant- eller sinkblendestruktur. De symmetriske og antisymmetriske formfaktorene tas ved . Planbølgebasisen, , velges for hver k, og diagonaliseringen gjøres med LAPACK. Si: indirekte båndgap på 0,82 eV (1,12 eV målt), ledningsbåndminimum 85 % av veien Γ–X. GaAs: direkte båndgap på 1,43 eV (1,42 eV).
- Virtuell krystall (Nordheim, 1931), for legeringer der forbindelsene står i tabellen: formfaktorene V_S og V_A er gjennomsnittet av forbindelsenes, vektet med produktene av andelene på de to plassene (In₁₋ₓGaₓAs: (1 − x) InAs + x GaAs; for en kvaternær legering dens fire binære forbindelser), og μ for spinn-bane-koblingen likeså. Cellen følger Vegards lov mellom gitterparametrene målt ved romtemperatur (Madelung, 2004). Kontroller: skiftet fra Δ-dalen til L-dalen i Si₁₋ₓGeₓ rundt x = 0,93 (målt 0,85; Braunstein, Moore og Herman, 1958); fra Γ til X i GaAs₁₋ₓPₓ rundt x = 0,36 (målt 0,45); In₀.₅₃Ga₀.₄₇As, 0,91 eV mot 0,75 eV målt. Begrensninger: uordenen ignoreres, derav for svak krumning i båndgapet (de «spesielle kvasitilfeldige» supercellene til Zunger et al., 1990, gir den); bare ett sett fononer; AlAs mangler i tabellen, så AlₓGa₁₋ₓAs har bare Vegards lov og tight binding.
- Tight binding med Harrisons universelle parametere (1999). Hvert atom har sine s- og p-orbitaler, pluss d-orbitaler for overgangsmetallene, ved Manns atomenergier. Hoppene er mellom s og p, med og for d, fordelt etter tabellen til Slater og Koster (1954). De nærmeste naboene teller fullt, deretter skallene opp til dobbel avstand, dempet med der . Antall valenselektroner følger gruppen i periodesystemet. Fyllingen på et 16³-rutenett skiller mellom metall, halvmetall (bånd mindre enn 0,1 eV fra hverandre) og isolator. Verken overlapp, Madelung-forskyvning eller spinn: båndgapene i ioniske krystaller og oksider blir for brede (NaCl: 9,0 eV mot 8,5; SrTiO₃: 5,3 eV mot 3,2).
Tilstandstetthet og optikk
Tilstandstettheten beregnes på et 16³-rutenett redusert med punktgruppen og tidsreversering, og glattes med gaussfunksjoner. Imaginærdelen av den dielektriske funksjonen kommer fra impulsmatriseelementene mellom valens- og ledningsbånd; i tight binding er det Peierls-elementene, . Den integreres med tetraedermetoden (Blöchl, Jepsen og Andersen, 1994), med lokal forfining nær kanten. Rutenettet forfines fra 12³ til 28³ til konvergens: ε₁(0) innen 1 %, ε₂ innen 3 % av maksimum, kanten innen 0,03 eV. ε₁ følger av Kramers–Kronig, deretter n, κ, α og R. Tauc-plottet tilpasser en rett linje til for et direkte båndgap, for et indirekte, mellom kanten − 0,05 og kanten + 0,4 eV. Saksen løfter ledningsbåndene med en størrelse Δ, og matriseelementene korrigeres slik Levine og Allan (1989) foreslår. Silisium: ε₁(0) = 11,2 (11,7 målt).
Formlene
I gaussiske enheter, med faktoren 2 for spinn:
Saksen (Levine og Allan):
Spinn-bane-kobling
Elektronets spinn kobler til banemomentet: i Γ splittes toppen av valensbåndet, som har p-karakter, i Γ₈ (j = 3/2, fire tilstander) og Γ₇ (j = 1/2, to tilstander), som ligger Δ₀ lavere, fra 0,044 eV i Si til 0,95 eV i CdTe; i L er oppsplittingen Δ₁ omtrent to tredjedeler av Δ₀. Basisen blir spinorbasisen: hvert bånd rommer bare ett elektron, og det er dobbelt så mange bånd. I pseudopotensialet har Weisz-leddet, i formen til Chelikowsky og Cohen (1976), en styrke μ tilpasset den målte Δ₀; det forutsier Δ₁ uten ytterligere justering (GaAs 0,21 eV mot 0,22 målt, InSb 0,50 mot 0,50). I tight binding får hvert atom λ L·S på p-orbitalene sine, med λ proporsjonal med konstanten ζ_np for det frie atomet, hentet fra dets målte finstruktur (NIST-databasen); én enkelt faktor, 1,54, tilpasset på tretten halvledere, gir Δ₀ innenfor 15 %.
Formlene
Fermiflate
For et metall i tight binding (ferminivået fastsatt ved å telle elektronene på 16³-rutenettet) eller for frie elektroner (, der n er s- og p-valenselektronene per volum: 1 for Cu, Ag, Au og alkalimetallene, 2 for Mg, Zn og jern, 3 for Al…) beregnes båndene på et kubisk rutenett med 31³ punkter som dekker sonen. Hver lille kube deles i seks tetraedre der E interpoleres lineært: flaten E = E_F er der en trekant eller en firkant (marching tetrahedra, uten tvetydige tilfeller). Hvert skjæringspunkt forfines på selve båndet med to trinn regula falsi; trekantene klippes ved sonens sideflater (Sutherland–Hodgman) og orienteres etter gradienten til E, mot de tomme tilstandene. Den besatte delen av hvert bånd telles på et 20³-rutenett i den primitive resiproke cellen, som har nøyaktig samme volum som sonen. Kontroller: kobberets frie kule har radius k_F = 1,36 Å⁻¹ og arealet 4πk_F²; de besatte båndene rommer ett elektron, aluminiumets tre, kobberets i tight binding elleve, innenfor 1 %; i tight binding berører kobberflaten de åtte {111}-sideflatene, i punktene L.
I Laue
Båndstruktur (på fanen Egenskaper) plasserer et lite diagram ved siden av visningen. Det forstørrede vinduet viser sonen i 3D, båndene med båndgapet og dets type, tilstandstettheten og, for en halvleder eller isolator, fanen Absorpsjon (ε₁ og ε₂, n og κ, α, R, Tauc). Metoden kan velges: pseudopotensial når krystallen finnes i tabellen, tight binding for enhver krystall som har atomer, tomt gitter alltid. Bryteren Spinn-bane-kobling legger spinnet til de to første. Målt båndgap stiller saksen til verdien fra Madelung (2004). Båndene, tilstandstettheten og spekteret eksporteres som CSV, grafene som PNG eller PDF. De samme beregningene kan gjøres på kommandolinjen (laue bands, laue optics), og utdataene deres tjener som referanse for Windows-porteringen.
Saksen flytter spekteret som en helhet, ε₂(E) → ε₂(E − Δ), slik Levine og Allans korreksjon tilsier: overgangene sorteres én gang uten saks, og hver stilling av glidebryteren forskyver dem bare og gjør Kramers–Kronig-integralet på nytt. I tight binding går alle tomme bånd (opptil 16) inn i spekteret, beregnet minst til kanten + 6 eV (ellers 10 eV); forfiningen rundt kanten reduseres når minimaene dekker mer enn 5 % av sonen (flate bånd, som kalsittens), og sløyfes over en firedel. Beregningen viser rutenettet den er kommet til, og kan stoppes.
Spekteret er en tensor: hver overgang lagrer Re(q_a q_b*) som seks komponenter, som deretter midles over punktgruppens rotasjoner (J̄ = Σ_R R J Rᵀ / |G|, eksakt med tetraedrene); hovedaksene er aksene til ε₁(0) − 1 ∝ Σ J/E³, og Polarisasjon projiserer på en av dem før saksen og Kramers–Kronig, uten ny beregning. Indeksene ved 589 nm fra Punktdipoler (Tessman, Kahn og Shockleys polariserbarheter, lokalfelt ved Ewald-summer) og fra Bånd, med korreksjonen av båndgapet er sammenlignet med målinger på tretten krystaller: punktdipoler innenfor 4 % for ioniske isolatorer med båndgap på 5 eV eller mer, båndene 2 til 7 % for lave for halvlederne og rundt 20 % for lave for rutil og SrTiO₃ (minimal basis, uten lokalfelt). Regelen som følger av dette, merker modellen Anbefalt: punktdipoler når alle ioner er tabellert og gapet når 5 eV, ellers båndene; den velger den nærmeste på alle tretten. Båndene gir fortegnet til nₑ − nₒ riktig i de fem enaksede krystallene, punktdipolene i to. Intraatomære dipolledd (Pedersen et al. 2001) er prøvd: med Harrisons universelle parametre fjerner de alle krystaller fra målingen og forblir slått av. Fra kommandolinjen: laue indices.
Dispersjon: hver målte kurve er den publiserte formelen (Sellmeier og beslektede former fra databasen refractiveindex.info, koeffisientene uendret), som gir tilbake tabellens indeks innenfor 0,002 ved 589,3 nm. V_d = (n_d − 1)/(n_F − n_C) ved linjene 587,6, 486,1 og 656,3 nm. Punktdipoler gir bare én indeks, så dispersjonen deres er en enkelt oscillator etter Wemple og DiDomenico, n² − 1 = E_d E₀/(E₀² − E²), gjennom denne indeksen ved E₀ tilpasset båndenes kurve; Sellmeier-formelen som vises er det samme omskrevet (B = E_d/E₀, C = (hc/E₀)²). På tretten krystaller ligger V_d innenfor 20 % for 11 av 14 stråler; CsCl, kalsittens ordinære stråle og ZnS bommer med 30–41 %. Oscillatoren tilpasset målingen og båndene viser hva båndene mangler: E₀ innenfor 8 % for 11 av 16 stråler, men en styrke E_d som er 37 til 61 % for svak i ionekrystallene og titanoksidene — det er den som etterlater rutil og SrTiO₃ 20 % under målingen. Wemples empiriske regel E_d = β N_c Z_a N_e, prøvd som en tredje modell, retter rutilens ordinære stråle, men skyter 18 % over for SrTiO₃ og snur fortegnet på dobbeltbrytningen i tre enaksede krystaller: den tilbys ikke. På kommandolinjen: laue dispersion.
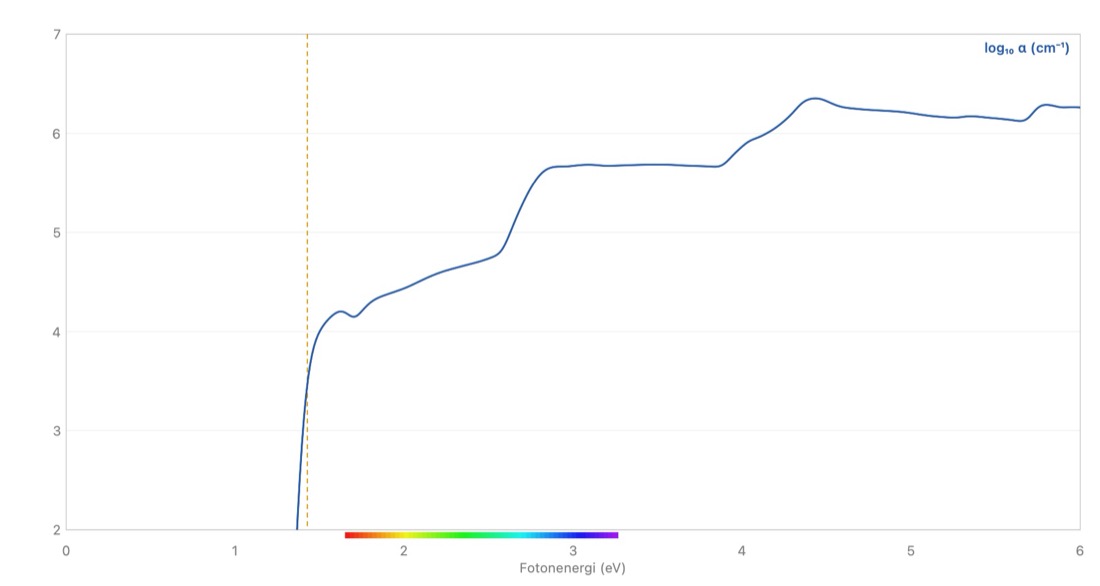
Det forstørrede vinduet kan endre størrelse, og hver av grafene kan forstørres: å dra en ramme med ⌥ forstørrer det innrammede området (en flat ramme forstørrer bare én akse), å dra uten ⌥ eller rulle med to fingre flytter den forstørrede grafen, musehjulet zoomer under pekeren og knipingen rundt midten, ⌥ sammen med rulling eller knappene + og − i hjørnet zoomer bare i høyden, et dobbeltklikk eller knappen i hjørnet går tilbake til hele grafen; på iPad flytter fingeren og knipingen zoomer. Tilstandstettheten følger energiaksen til båndene.
Fononer: fjærmodell
Modell
Laue beregner svingningene i Born–von Kármáns harmoniske tilnærming. Energien er en sum av ledd , invariante under translasjon: den akustiske sumregelen er dermed oppfylt per konstruksjon. Formen er Keatings (1966): en strekkfjær α på hver binding og en bøyefjær β på hver vinkel mellom to bindinger fra samme atom.
- Keating, Martins parametere (1970), tilpasset de elastiske konstantene, for Si, Ge, GaP, GaAs, GaSb, AlAs, AlSb, InP, InAs og InSb (fire naboer). Si: 16,5 THz i Γ (15,5 målt); i X LA = LO 12,9 (12,3) og TO 14,5 (13,9). TA-grenene blir for høye i X og L (7,7 THz mot 4,5), en kjent svakhet ved modellen.
- Universelle fjærer for alle andre krystaller, på det første naboskallet (opp til 1,2 ganger den korteste avstanden mellom to metallatomer): etter bindingens karakter. Kovalent: = 48,5 N/m, = 2,35 Å, = 4, β = 0,28 α. Metallisk: kalibrert på kobberets maksimum i X (7,25 THz), uten bøyning; to kationer i en ionisk krystall er ikke bundet.
- Stive ioner (Kellermann, 1940) når en binding er ionisk (elektronegativiteter som skiller seg med minst 1,7): formelle ladninger (anionet med sitt vanlige oksidasjonstall, kationene med sitt høyeste, justert til nøytralitet), coulombkrefter summert med Ewalds metode, og Born–Mayer-frastøtning mellom nærmeste naboer, radial og tangentiell, med λ fastsatt av krystallens likevekt under en jevn utvidelse og ρ = 0,3036 Å kalibrert på TO-moden til NaCl i Γ (4,92 THz). Leddet skjermes av ε∞ (målt for vanlige krystaller, ellers 2,5); i Γ følger grenseverdien retningen veien kommer fra. NaCl: LO 7,4 THz (7,9); CaF₂: TO 7,6 (7,7), LO 12,9 (14,0); CsCl: TO 2,9 (3,0). Kubisk SrTiO₃ er ustabil i R: det er rotasjonen av oktaedrene som gjør den tetragonal under 105 K. Formelle ladninger overvurderer de høyeste modene i oksider.
- Polare halvledere fra Martin (GaAs, InP…): bare dipolleddet, med Borns effektive ladning og ε∞ (GaAs: 2,07 og 10,9; LO − TO = 0,56 THz, målt 0,53).
- Lag (et atom der alle bindingene ligger i ett plan): et ledd mot bøying ut av planet, C = 0,586 α, og fjærer på 0,911 N/m mot de nærmeste atomene i nabolagene, kalibrert på grafitt (B2g ut av planet, 26,1 THz; skjærmode E2g, 1,26 THz).
Formlene
Keating, med Martins konvensjon (, ), og den dynamiske matrisen:
I Laue
Fanen Fononer i det forstørrede vinduet tegner de 3N grenene langs veien til Setyawan og Curtarolo og tilstandstettheten for svingningene (16³-rutenett redusert med symmetrien, tre moder per atom), i THz, cm⁻¹ eller meV. For de universelle fjærene og de stive ionene multipliserer en glidebryter alle kortrekkende stivheter. En ustabil mode tegnes under null. laue phonons gir også ladningene, ε∞, λ og LO-grensen i Γ langs [100]. Grenene og tettheten eksporteres som CSV; laue phonons gir frekvensene i sonens punkter.
Lys: infrarødt, Raman og brytningsindekser
Aktiviteter i Γ
Modene i Γ er egenvektorene til den dynamiske matrisen ved q = 0 (uten det ikke-analytiske leddet: TO-frekvensene). Degenererte moder, innenfor 10⁻⁶, danner underrom W. Aktiviteten deres kommer fra karakterene, uten gruppetabell: operasjonene i romgruppen virker på forskyvningene gjennom Γ(g) (kartesisk rotasjon og permutasjon av atomene i den primitive cellen), og man teller multiplisiteten til vektorrepresentasjonen (dipol: infrarødt) og til dens symmetriske kvadrat (polariserbarhet: Raman). Validering: Si F2g bare Raman, NaCl F1u bare infrarødt, CaF₂ én mode av hver, GaAs F2 begge, korund 7 Raman-moder og 6 infrarøde (Porto og Krishnan, 1967), gjensidig utelukkelse i alle sentrosymmetriske krystaller.
Infrarødt
Oscillatorstyrken til en mode kommer fra dens effektive ladning , med Borns ladninger: formelle for de stive ionene, tabellerte for Martins halvledere. Refleksjonsevnen beregnes ved normalt innfall, med en demping γ = 0,02 ω_TO. NaCl: ε(0) = 5,3 (5,9 målt), reststrahlen-bånd fra 164 til 246 cm⁻¹ (164 til 264). Korund: ε(0) = 9,8 vinkelrett på c og 11,3 parallelt med c (9,4 og 11,6 målt).
Formlene
Brytningsindekser i det synlige: punktdipoler
Hvert ion har en elektronisk polariserbarhet α (Tessman, Kahn og Shockley, 1953; Pauling, 1927; den for O²⁻, 1,30 ų, er kalibrert på kalsittens ordinære brytningsindeks). Feltet som virker på et ion, er det makroskopiske feltet pluss feltet fra alle de andre dipolene, summert med Ewalds metode uten leddet q = 0 (som inneholder Lorentz-feltet); man løser , deretter . NaCl: 1,542 (1,544); CaF₂: 1,404 (1,434); kalsitt: nₒ 1,658, nₑ 1,54 (1,486), den negative dobbeltbrytningen gjenfunnet til to tredjedeler; korund 1,72 (1,76); kvarts 1,51 (1,55). Modellen svikter for titanatene (1,7 i stedet for 2,4 til 2,9): bindingene deres er for kovalente for punktdipoler. Den optiske klassen kommer fra krystallsystemet.
Fargesentre
Et fargesenter endrer ikke symmetrien Laue regner med: det legger bare til absorpsjonsbånd som er gaussiske i energi. Cr³⁺ (d³) i oktaedrisk posisjon følger Tanabe–Sugano-diagrammet, med Dq og B målt for rubin (1810 og 650 cm⁻¹) og smaragd (1610 og 780 cm⁻¹), ellers Dq ∝ R⁻⁵ ut fra rubin; bredder 0,33 eV (⁴T₂) og 0,60 eV (⁴T₁). Rubin: 2,24 og 3,07 eV (2,23 og 3,05 målt). F-senter: Mollwo og Iveys lov, med d avstanden til nærmeste kation; NaCl 2,61 eV (2,65), KCl 2,15 (2,3), bredde 0,18 E. Tabellerte bånd (Burns, 1993; Nassau, 2001): Fe²⁺–Ti⁴⁺ i safir, Fe²⁺ i akvamarin, NV⁻ i diamant, Fe³⁺. Kvartsvariantene (Rossman, 1994): ametyst, [FeO₄]⁰-senter ved 545 og 357 nm; røykkvarts, [AlO₄]⁰-senter rundt 450 og 620 nm, med en absorpsjon som stiger mot ultrafiolett; sitrin, ladningsoverføring O → Fe³⁺ rundt 375 nm, der halen tar det blå; rosenkvarts, et bredt bånd rundt 500 nm. Hvert bånd viser bølgelengden sin i menyen, ved siden av nivåene i båndvinduet og som merke på absorpsjonskurven. Fargen: transmisjon , CIE 1931-fargematchingsfunksjonene i den analytiske tilnærmingen til Wyman, Sloan og Shirley (2013), svart legeme ved 6504 K for D65, sRGB balansert på hvitt.
Formlene
De andre overgangsmetallionene følger de samme diagrammene i lukket form, med Dq og B tilpasset målte bånd: båndene til det hydratiserte ionet [M(H₂O)₆]ⁿ⁺ (Lever, 1984) i mangel av noe bedre, korundens når de er målt (McClure, 1962). d¹ og d⁶ (Ti³⁺, Fe²⁺) og d⁹ (Cu²⁺) har bare ett spinntillatt bånd, ved 10 Dq, som Jahn–Teller-effekten splitter i to: Ti³⁺ i korund, 18 450 og 20 300 cm⁻¹ (542 og 493 nm). Grunntilstanden til d² (V³⁺) er ³T₁(F), blandet med ³T₁(P): i korund (Dq 1870, B 620 cm⁻¹) 17 400 og 25 400 cm⁻¹, mot 17 400 og 25 200 målt. På en posisjon med fire naboer er feltet 4/9 av oktaederets, og ionet med n elektroner følger oktaederets diagram for 10 − n: Co²⁺ (d⁷) i et tetraeder oppfører seg som d³, og dets ν₃ rundt 17 200 cm⁻¹ (582 nm) gir koboltblått. Ført tilbake til et oktaeder (Dq × 9/4) forutsier det samme parametersettet båndene til [Co(H₂O)₆]²⁺: 8000 og 19 000 cm⁻¹, mot 8100 og 19 400 målt. d⁵-ionene (Mn²⁺, Fe³⁺) har ikke noe spinntillatt bånd; de er ikke blant ionene.
Dikroisme. I en enakset krystall avhenger absorpsjonen av polarisasjonen. For rubin bruker Laue båndene målt av Cronemeyer (1966): E ⊥ c ved 558 og 412 nm, E ∥ c ved 543 og 398 nm, med sine absorpsjonstverrsnitt (22,8 og 22,5 × 10⁻²⁰ cm² mot 7,2 og 38,1). For blå safir flytter Fe²⁺–Ti⁴⁺-båndet seg fra 580 nm (E ⊥ c) til 700 nm (E ∥ c), med en bredde på omtrent 250 nm (Dubinsky et al., 2020); kilden oppgir ikke tverrsnittet for E ∥ c, som settes likt. Den innstilte optiske tettheten er fortsatt den for upolarisert lys, gjennomsnittet av de to: rubinen blir purpurrød for E ⊥ c og oransjerød for E ∥ c, safiren fiolettblå og blågrønn, som i et dikroskop.
Konsentrasjon. Med et absorpsjonstverrsnitt σ målt ved toppen for E ⊥ c (korund: Cr³⁺ 1,62 × 10⁻¹⁹ cm² ved 560 nm, V³⁺ 1,0 × 10⁻¹⁹ cm² ved 580 nm, Fe²⁺–Ti⁴⁺ 1,94 × 10⁻¹⁸ cm² ved 580 nm; Dubinsky et al., 2020) gir den optiske tettheten over referansetykkelsen d = 5 mm talltettheten n av sentre, regnet i forhold til antall atomer per cm³ i krystallen. En rubin med optisk tetthet 2 inneholder dermed omtrent 800 ppma krom. For Fe²⁺–Ti⁴⁺ er σ tverrsnittet til parene per jernatom, ved omtrent 4700 ppma jern: det avtar når jernet blir sjeldnere, og konsentrasjonen er bare en størrelsesorden.
Formlene
I Laue
Fanen Infrarød og Raman i det forstørrede vinduet gir tabellen over moder, refleksjonsevnen (E ⊥ c og E ‖ c for en enakset krystall), den optiske klassen, brytningsindeksene, ε∞ og ε(0). På kommandolinjen: laue infrared. Begrensninger: kalsitt forblir ustabil på sonegrensen, og beryll holder ikke med disse stive ionene; aktiviteten til modene deres i Γ er likevel riktig.
Dokumentets fargesentre vises også i det forstørrede vinduet for båndene. Nivåene deres, flate fordi et senter er lokalisert, tegnes i båndgapet med én pil per overgang, og toppene deres legges til tilstandstettheten, forstørret: den virkelige vekten til et senter er konsentrasjonen, noen få milliontedeler. Avstanden mellom nivåene er overgangsenergien; plasseringen i båndgapet er en konvensjon, ikke en beregning. 2p-nivået til et F-senter ligger 0,15 eV under ledningsbåndene (den termiske dybden Mott og Gurney oppgir for KCl), 1s ligger under det; for Cr³⁺ og de tabellerte båndene ligger grunnivået der glidebryteren setter det, midt i båndgapet som standard. Tilstandene til Cr³⁺ (⁴A₂, ⁴T₂, ⁴T₁) er flerelektrontermer, tegnet som nivåer. For Cr³⁺ tegnes også nivået ²E, ved den målte energien til R₁-linjen (694,3 nm i rubin, 683,0 nm i smaragd, ellers rubinens): pumpingen til ⁴T₂ og ⁴T₁ faller uten lys tilbake til ²E (bølget pil), en metastabil tilstand på omtrent 3 ms der ionene hoper seg opp, og derfra går R-linjen til ⁴A₂ (rød pil), linjen til Maimans rubinlaser (1960). Overgangen ⁴A₂ → ²E endrer spinnet: den er tusen ganger svakere enn ⁴T-båndene og inngår ikke i absorpsjonen. I fanen Absorpsjon legges båndene deres til under kanten: med d = 5 mm, tykkelsen til en slipt stein, deretter og ε₂ økt med 2nκ; ε₁ korrigeres ikke, siden sentrenes andel av ε₂ er av størrelsesorden 10⁻⁵. Skalaen for α går da ned til 0,1 cm⁻¹.
Zeeman-effekten i rubinens R-linjer, feltet B langs c. Grunntilstanden ⁴A₂ (S = 3/2) splittes som , g∥ = 1,9817 og 2D = −11,493 GHz, med dubletten ±3/2 lavest (Sewani et al., 2020); nivåene Ē (R₁-linjen) og 2Ā (R₂, 29 cm⁻¹ høyere) splittes hver i to, ±½ g μ_B B, med |g∥(Ē)| = 2,44 og g∥(2Ā) = 1,46 (Gen et al., 2020). De tillatte komponentene og deres relative intensiteter følger Sugano og Tanabe (1958), i tabellen hos Gen et al.; σ-linjene er omkring sju ganger sterkere enn π-linjene, etter deres eksperimentelle anslag. Forskyvningene er i cm⁻¹ fra hver linje, μ_B = 0,4669 cm⁻¹/T; i nullfelt er hver linje allerede dobbel, med 0,38 cm⁻¹ (2D) mellom komponentene.
Temperatur: gitterets termodynamikk
Harmonisk approksimasjon: modene fra delen Fononer (samme fjærer, stivhet 1) på et q-nett over hele Brillouin-sonen, sentrert i Γ for å bevare krystallens symmetri (12³ q opp til 4 primitive atomer, 8³ opp til 16, 6³ utover det), med Γ selv utelatt: der har de akustiske modene ingen frekvens, og de optiske modene i en ionisk krystall avhenger av retningen man kommer fra. Hver mode er en kvanteoscillator. Per atom: , , , x = hν/k_BT, summer vektet med 1/N_q og delt på antall atomer. Ustabile moder (imaginær frekvens) utelates og telles.
Debye-temperatur: ved T den som i Debye-modellen gir samme C_v, , invertert ved halvering; ved høy temperatur (andre moment). Forskyvninger: , med egenvektorene til den masseveide dynamiske matrisen. For presisjonen ved lave frekvenser skrives coth y = 1/y + (coth y − 1/y): det første leddet, som går som T/ω², summeres eksakt, det andre, som er regulært, i frekvensintervaller (600). B = 8π²U_iso, middelverdi over atomene til et grunnstoff; et grunnstoff som mangler i fononene (det andre på en legeringsposisjon), får middelverdien av de andre. Lindemann-forhold: for det mest bevegelige atomet delt på den korteste interatomære avstanden.
Kontroller: C_D → 3k_B og T³-loven, ; S = −∂F/∂T og U = F + TS; B ∝ T over θ; isotrop tensor i en kubisk krystall; ingen ustabile moder i NaCl. Kobber: θ_D = 321 K ved 30 K og 318 K ved høy temperatur (343 K målt), B(300 K) = 0,48 Ų (0,55, Flinn et al., 1960); NaCl: θ_D = 274 K (321); CaF₂: B = 0,44 og 0,76 Ų for Ca og F (0,47 og 0,68); silisium: 620 K ved 30 K (645), Keatings transversale moder for stive; diamant: 1910 til 1970 K (2230). Nettet foldes inn i (−½, ½]: Coulomb-summen for en ionisk krystall er bare periodisk opp til avskjæringen, og en q skrevet langt fra Γ ville komme ut ustabil.
Termisk bevegelse (3D-visningen): , alle grener i 64 q-vektorer trukket fra 8³-nettet (færre for en stor visning: høyst 300 000 atomer × moder per bilde, der hver q da teller tilsvarende mer), tilfeldige faser φ_k, : i tidsmiddel er ⟨u_α u_β⟩ lik termodynamikkens (kontrollert innenfor 1 % på Cu og NaCl, med hele nettet). Bremset tid: krystallens høyeste frekvens ved 1,2 Hz. Hvert atom i visningen føres tilbake til et atom i den primitive cellen og en translasjon R.
Elastiske konstanter: ved store bølgelengder (q = 0,002 × 2π/a) gir de tre akustiske modene langs n ρv² og forskyvningsretningen til massesenteret, og dermed Christoffel-matrisen Γ_ik(n) = C_ijkl n_j n_l; de 21 C_IJ (Voigt-notasjon, kartesiske akser) tilpasses med minste kvadraters metode over 40 retninger langs en spiral. Det er de relakserte konstantene: atomene i en celle følger bølgen. Kompresjonsmodul: Hill-middelet av Voigt- og Reuss-grensene. Utvidelse: den kvasiharmoniske Grüneisen-relasjonen, , og cellen , der U er vibrasjonsenergien per atom; samme utvidelse langs alle akser. γ oppgis (2 som standard). Kontroller: silisium C₁₁ = 165,6, C₁₂ = 63,9, C₄₄ = 79,2 GPa (165,7, 63,9 og 79,6 målt, som Martin tilpasset fjærene sine til); NaCl B = 25,8 GPa (25); kobber, sentrale fjærer: Cauchy-relasjonen C₁₂ = C₄₄, B = 101 GPa (137).
Magnetisme: Weiss' middelfelt
Heisenberg-hamiltonianen, hvert par telt én gang, J > 0 ferromagnetisk, pluss Zeeman-effekten; koblinger i meV per skall av magnetiske naboer (avstander regnes som ulike når de skiller seg med mer enn 1 mÅ, opptil ti skall). Ordningen er kollineær: en posisjon opp eller ned, multiplisert med cos 2π k·r for atomet i r, med k i halve resiproke gittervektorer (0, ½, 1 per akse). ½ dobler den magnetiske cellen langs aksen; 1 snur de sentrerte atomene i en sentrert celle, eller atomet i midten av MnF₂. En ordning der et atom havner på cos 2π k·r = 0, er ikke kollineær og godtas ikke. Standardspinn: 3d-ion med høyt spinn, kationenes ladning bestemt av anionenes, banemomentet slukket; metallene Fe, Co, Ni: S = μ/2 med μ målt ved 0 K (2,22, 1,72 og 0,606 μ_B).
Middelfelt: hver ⟨S_i⟩ løses selvkonsistent (Brillouin-funksjon, dempet iterasjon) for atomene i den magnetiske cellen, med J_ij summert over de periodiske bildene. Ordningstemperaturen til den valgte ordningen kommer fra det lineariserte problemet, én amplitude per posisjon med ordningens fortegn (symmetrisert matrise, største egenverdi med amplituder av samme fortegn). Den største egenverdien over alle ordningene i cellen viser om en annen ville oppstå først. χ∥ og χ⊥ fås med et lite felt langs momentene og på tvers av dem; for pulver (χ∥ + 2χ⊥)/3, i cm³ per mol magnetiske atomer. For en ordnet ferromagnet er χ⊥ ikke definert uten anisotropi: feltet dreier bare magnetiseringen. C(T) er den deriverte av utvekslingsenergien. Validering: T_C = S(S+1) z J / 3k_B og θ = T_C (romsentrert kubisk ferromagnet), T_N = −θ og konstant χ⊥ under T_N (CsCl-antiferromagnet), spranget i C lik 5S(S+1)/(S² + (S+1)²) k_B, og T_N for MnO som bare avhenger av J₂.
Formlene
Eksempler, publiserte koblinger omregnet til denne konvensjonen: MnO, J₁ = −0,77 og J₂ = −0,89 meV (Kohgi et al., 1972, nøytroner), T_N 181 K i middelfelt mot 117 K målt; NiO, J₁ = +1,37 og J₂ = −19,0 meV (Hutchings og Samuelsen, 1972), 882 K mot 523 K; MnF₂, J₁ = +0,068, J₂ = −0,302 og J₃ = +0,004 meV (Morano et al., 2024), 87 K mot 67 K. For MnO og MnF₂ er verdiene hentet fra samlingen til Alaei et al. (2025), delt på S². α-jern: de ti skallene som Pajda et al. (2001) beregnet, J = 2 J_P / S(S+1), gir tilbake deres T_C i middelfelt, 1415 K, mot 1044 K målt. Pajdas tiende skall (8 naboer) deler avstand med 24 andre som Laue slår sammen: J for dette skallet vektes der med 8/32.
Monte-Carlo: klassiske spinn med lengde √(S(S+1)), slik at middelfeltet deres har samme T_C som kvantemodellens; en prøve på L³ magnetiske celler med periodiske randbetingelser (L minst 2 × rekkevidden til koblingene + 1; for den termiske bevegelsen direkte følger L visningen: like mange magnetiske celler som viste celler; når visningen er fylt, tre krystallceller, eller omkring 6000 spinn med modulen Faseoverganger; for kurvene omkring 1500 til 2000 spinn), hvert spinn med sine virkelige naboer og deres J. Metropolis-algoritmen: en prøverotasjon med amplitude justert slik at omtrent halvparten av forsøkene godtas, godtatt med sannsynligheten min(1, e^{−ΔE/k_BT}). Kurvene starter i den valgte ordningen ved 5 % av T og varmes opp, hver temperatur med utgangspunkt i den forrige (300 gjennomløp for likevekt, 700 for måling); ved avkjøling ville MnO velge et av sine fire domener tilfeldig. Målinger: energi, orden |Σ σ_i Ŝ_i|/N, varmekapasitet N(⟨E²⟩ − ⟨E⟩²)/(k_BT)², ordenens susceptibilitet N(⟨m²⟩ − ⟨m⟩²)/k_BT. T_C tas ved toppen i denne susceptibiliteten: varmekapasiteten i Heisenberg-modellen har bare en svak topp (negativ eksponent α), som drukner i støyen fra noen tusen spinn. Validering: romsentrert kubisk ferromagnet, T_C = 0,77 av middelfeltets (k_BT_C = 2,054 J S(S+1), publisert klassisk verdi), innenfor 6 % med 8³ celler. Ved lave temperaturer går C mot k_B per spinn, som for ethvert klassisk spinn: kvanteeffektene (C → 0) er ikke med.
Magnetisk gruppe: for dokumentets kollineære orden beholder Laue operasjonene (W, w) i romgruppen, translasjonene i den magnetiske cellen medregnet, som fører hvert magnetisk atom over i et atom med moment θ det(W) W m, θ = +1 (unitær operasjon) eller −1 (med 1′); momentet er en aksialvektor. Type I uten 1′, III med 1′ men uten reverserende translasjon, IV med en antitranslasjon {1′|t}. Gruppen føres over til en konvensjonell basis hentet fra dens egne akser (gitteret av dens unitære translasjoner, aksene for dens rotasjoner), og sammenlignes deretter eksakt, på nær et aksebytte og et origo (rutenett på 1/8, 1/24 i heksagonale akser), med gruppene i tabellene av samme type og med samme antall operasjoner av hvert slag, med og uten 1′. Tabellene er fra ISO-MAG (Stokes, Hatch og Campbell, versjon 1.4, 2022, etter Litvin); hver av de 1421 ikke-grå gruppene, gitt i sin egen oppstilling, gjenfinnes. Tillatte momenter på en posisjon: det faste underrommet til θ det(W) W i dens posisjonssymmetrigruppe, operasjonene som holder atomet på plass på nær en unitær translasjon.
Magnetisk nøytrondiffraksjon (Halpern og Johnson, 1939): linjer indisert i den magnetiske cellen, , p = 2,695 fm per μ_B, μ_j = gS, f_j ionets formfaktor ⟨j₀⟩ (Brown), og bare komponenten vinkelrett på Q sprer: |F_M⊥|² = |F_M|² (1 − (Q̂·m̂)²). Kjerner og momenter adderes i intensitet for upolariserte nøytroner; Lorentz-faktor 1/(sin²θ cos θ). MnO: den sterkeste linjen er (½ ½ ½), rent magnetisk; MnF₂: (1 0 0), forbudt for kjernene, er magnetisk, og (0 0 1), langs momentene, mangler.
Spinnbølger (Holstein og Primakoff, 1940), til første orden i 1/S: på den primitive magnetiske cellen (atomer som en translasjon som bevarer ordenen, fører over i hverandre, telles bare én gang: romsentrert kubisk jern har 1, av de 32 atomene i MnO i den fordoblede kubiske cellen gjenstår 2), den bosoniske matrisen , A for de parallelle parene, B for de antiparallelle, , , over bindingene. Energiene er de positive egenverdiene til ηM, η = diag(1, −1), funnet med Colpas metode (1978): M = K†K (Cholesky), deretter den hermitiske matrisen KηK†. Kontroller: romsentrert kubisk ferromagnet, ħω = S(J(0) − J(k)), null i Γ (Goldstone-mode); antiferromagnet av CsCl-typen, ħω = S z|J| √(1 − γ²), dobbelt degenerert; med anisotropien D gapet . Med koblingene i eksemplene når magnonene i MnF₂ opp i 6–7 meV, jernets i 257 meV. Grenene tegnes i krystallens sone: grenene til en antiferromagnet fremstår der brettet inn i dens magnetiske sone.
Anisotropi og magnetisering i felt. Enkeltionsanisotropileddet −D Σ (S_i·m̂)², der m̂ er momentenes akse, legger 2D⟨S_z⟩ til hvert atoms lokale felt, og 2D til diagonalen i det lineariserte problemet for ordenstemperaturen. I et felt B løses to tilstander ved hver verdi: momentene beholdt langs aksen sin, og vippet (de antiparallelle parene dreid vinkelrett på feltet, skråstilt mot det). Laue beholder den med lavest fri energi i middelfelt, per atom, med dobbelttellingene korrigert; å følge samme tilstand fra felt til felt ville holde den metastabil forbi overgangen. Kontroll: MnF₂ med D = 0,02 meV, = 9,46 T, , ; det beregnede spranget treffer innenfor 0,15 T, og metningen ved . Måling: 9,27 T ved 4,2 K (Felcher og Kleb, 1996).
Tillatte egenskaper. De lineære delene W av operasjonene, med θ = ±1, danner den magnetiske punktgruppen. Det tillatte nettomomentet er det faste underrommet til θ det(W) W; den magnetoelektriske tensoren (M = αE, E en polar vektor, like under tidsreversering, M aksial og odde) transformeres som α → θ det(W) W α Wᵀ, og de tillatte komponentene er det faste underrommet i disse ni dimensjonene, skrevet med parametrene a, b, c… i kartesiske akser (x ∥ a, z ∥ c). Kontroller: Cr₂O₃ (−3′m′) α = diag(a, a, b) og nettomoment forbudt; MnF₂, MnO og NiO, som beholder selve inversjonen, uten magnetoelektrisk effekt; α-jern, nettomoment langs momentene. Cr₂O₃: struktur og orden etter Brown, Forsyth og Tasset (2002), T_N = 307 K; de publiserte koblingene avviker med en faktor 2 avhengig av konvensjon og er ikke oppgitt.
Faseoverganger (modul)
Maksimale undergrupper: t-undergruppene kommer fra faktorgruppen G/T, punktgruppens maksimale undergrupper med translasjonene som lukker gruppen; k-undergruppene med indeks 2 til 4 kommer fra de invariante undergitrene med samme indeks (Hermites normalformer), med hvert valg av translasjoner. Hver undergruppe identifiseres mot gruppene i International Tables, opp til et akseskifte og et origo, og deretter sorteres undergruppene etter konjugasjonsklasse under G, med antall konjugater og domenene: orienteringer (punktgruppens indeks) × translasjoner (gitterets indeks). Validering: listene over maksimale undergrupper i International Tables, vol. A1, for Pm-3m, Fm-3m, Im-3m, P4/mmm, P6/mmm og Fd-3m. Nedstigningen skriver foreldregruppen, dens celle, dens posisjoner, transformasjonen P og origoet p inn i dokumentet (feltet parents), som tjener som referanse for forvrengningen; referansen følger hele kjeden fra den høyeste foreldregruppen.
Symmetrimoder: G virker på en stor celle m × m × m, invariant under G, som inneholder cellen til H; en tilfeldig operator som kommuterer med virkningen, Σ ρ(g) M ρ(g)ᵀ, har de irreduktible underrommene som egenrom, gruppert i typer etter karakterene. Bølgevektoren leses av translasjonene, navngitt etter sonens punkter (Γ, X, M, R, L, W, H, N, P), og representasjonen får sitt Mulliken-navn i Γ. Dimensjonen til en representasjon følger av karakterformelen. Ordensparameter: typen der isotropiundergruppen er H; kubiske og kvartiske invarianter fra de symmetriske potensene, Lifshitz' betingelse fra det antisymmetriske kvadratet. Myk mode: fononene til den høyeste foreldregruppen i supercellen, i sonesenteret, der Γ og randpunktene foldes inn, hver egenmode projisert på typene. Landau–Devonshire: koeffisienter fra Bell og Cross (1984) for BaTiO₃ (overganger beregnet ved 392, 283 og 202 K, P = 0,265 C/m²) og fra Haun et al. (1987, temperaturer i °C) for PbTiO₃ (766 K, 0,757 C/m²).
Orden–uorden: undergitrene er posisjonene i H som stammer fra en posisjon i foreldregruppen delt av to grunnstoffer, z_st antall nærmeste naboer til s i t. Bragg–Williams-middelfelt: μ ved halveringsmetoden for å holde sammensetningen, dempet iterasjon fra orden og fra uorden, den laveste frie energien beholdes; V justeres slik at middelfeltet ordner seg ved den oppgitte temperaturen (β-messing: V/k = T_c/2). Kawasaki-Monte-Carlo ved fast sammensetning på L³ celler av H (L = 8 for to undergitre, 6 for flere), fra høye temperaturer til lave, hver med den forrige som start, 200 sveip for likevekt og 3000 for måling; to uavhengige kjeder (åtte i høy oppløsning, med dobbelt så mange temperaturer) slår sammen sine statistiske momenter. Målinger: η, C/k per posisjon, susceptibilitet N(⟨η²⟩ − ⟨η⟩²)V/kT, Binders kumulant. Kontroller: β-messing kontinuerlig, Monte-Carlo-orden ved omkring 0,79 T_c(BW), Ising-forholdet for romsentrert kubisk; Cu₃Au av første orden i middelfelt.
Innleiringsspenning: gittergass på det mobile ionets posisjon, energiene V₁ og V₂ på de to korteste avstandene mellom kopier av posisjonen, storkanonisk Monte-Carlo (fast μ) på 12 × 12 × 1 celler, 150 sveip for likevekt og 1500 for måling per verdi av μ; målinger x, dx/dμ = N(⟨x²⟩ − ⟨x⟩²)/kT og ordenen i rader i de tre M-punktene; spenning V = V₀ − (μ − μ½)/e. Standardverdier for LiₓCoO₂ (V₁ = 120 meV, V₂ = 24 meV): radordenen ved x = ½ smelter mellom 300 og 340 K (målt ved omkring 330 K, Reimers og Dahn, 1992), et trinn på 0,1 V ved 300 K. Modellen ordner seg også ved ¼ og ¾ (2 × 2), noe LiₓCoO₂ ikke viser, og inneholder ikke tofaseplatået mellom x = 0,75 og 0,93 (Van der Ven et al., 1998).
Referanseverdier på nett
Tjenester
- Wikidata, via SPARQL: formelen med senkede tall (P274), den normaliserte tettheten (P2054, omregnet til g/cm³) og brytningsindeksen (P1109), med navnet på hver oppføring (kalsitt, aragonitt …).
- refractiveindex.info (CC0): katalogen (bufret i en uke), boken på hyllen «main» som bærer formelen, høyst fire sider, evaluert ved 589,3 nm med Sellmeier-formlene 1 og 2 eller ved interpolasjon i en tabell; «(o)» og «(e)» gir nₒ og nₑ.
- AFLOW, via AFLUX: samme grunnstoffer, samme antall grunnstoffer og samme relakserte romgruppe, DFT-båndgap og -tetthet (PBE), høyst fire oppføringer.
- Materials Project (brukerens nøkkel, lagret i nøkkelringen): sammendraget filtrert på formel og romgruppe, de to mest stabile oppføringene; band_gap, density, e_electronic (ε∞), e_total (ε(0)), n.
OPTIMADE-tjenestene (COD, OQMD, JARVIS, Alexandria …) spørres ikke: de gir ingen fysiske egenskaper og ofte ikke romgruppen, og de ville blande polymorfene. Hver tjeneste feiler for seg, uten å stanse de andre; forespørslene sendes bare på anmodning.
Tutoren
I Laue
Øvelsene er dokumenter med trinn. Motoren kontrollerer symmetrien, ikke et lagret svar: Wyckoff-posisjon (enhver ekvivalent posisjon godtas), multiplisitet, posisjonssymmetri, antall atomer, gruppe, orden, flisforhold, tetthet. Hyllen Øvelser (Tutor) har en velger for målgruppe; på Vitenskap-siden er øvelsene ordnet etter tema: gitre og tettheter, romgrupper og klasser (kvarts, rutil, sinkblende, grafitt), Wyckoff-posisjoner, bygging av strukturer (CsCl, fluoritt, perovskitt, sinkblende, rutil), diffraksjon og utslukninger, pulverdiffraktogrammer (indisering, d, 2θ, linjemultiplisiteter), båndstrukturer (silisium, galliumarsenid, kobber), plangrupper, friser og kvasikrystaller. De nye spørsmålene gjelder krystallklassen, Laue-klassen, Z, tettheten, dhkl, 2θ (Cu Kα₁), multiplisiteten til en linje, indiseringen av de første linjene, koordinasjonstallet til en posisjon, antall valenselektroner, båndgapet, plasseringen i Brillouin-sonen og bølgelengden ved absorpsjonskanten. Skjemaet for øvelsene er publisert: du kan skrive dine egne.
Eksport
I Laue
Figurene (3D-visninger, stereogrammer, Tables-projeksjoner, diffraksjon, pulverdiffraktogrammer) eksporteres som vektor-PDF, klare for en artikkel. Dataene eksporteres som CSV (refleksjoner, linjer) og .xy (beregnet profil). Utskrift eller stoff… eksporterer et planmønster i en fysisk størrelse, med sømløs rapport. Strekene har en tykkelse og en stil (heltrukket, stiplet, prikket, pulver: korn strødd langs streken av en tilfeldighetsgenerator med fast frø, identiske ved hver åpning). SVG-en kan ha ett lag per farge, og DXF R12 er i millimeter, med ett lag per farge. Paletten eksporteres som ASE, GPL og Procreate. En mandala skrives ut i diameteren sin i centimeter.
3D-utskrift
Modell
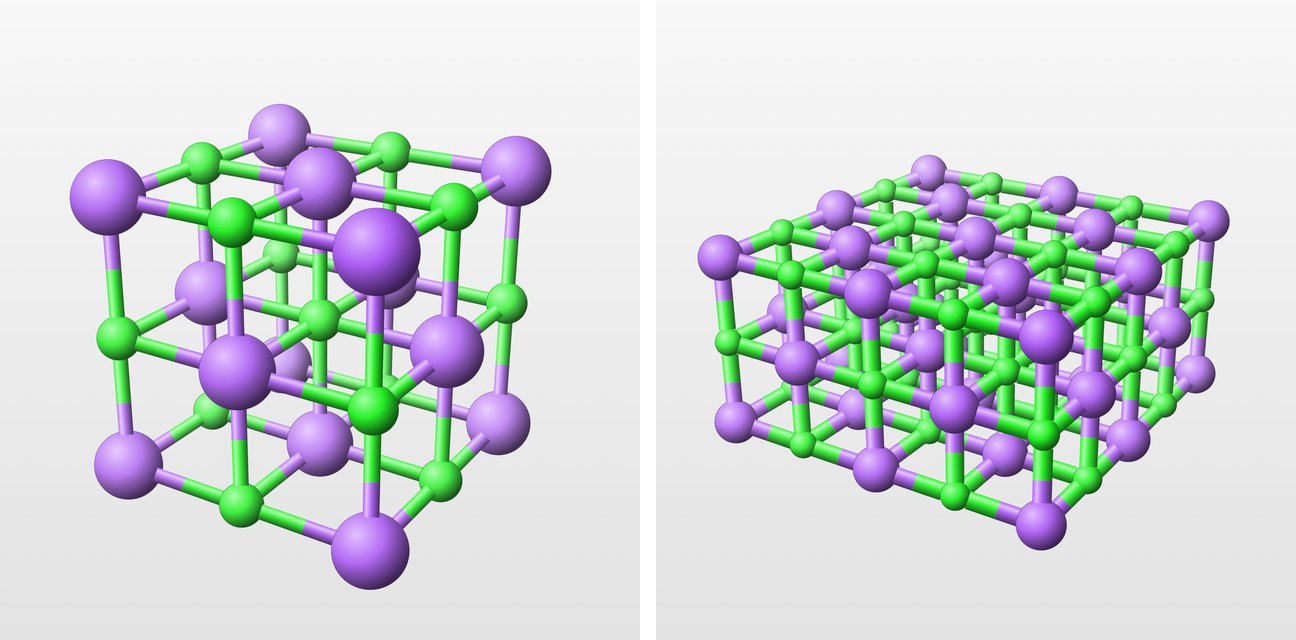
Det utskrevne objektet er modellen i visningen, uten marg, for et valgt antall celler langs a, b og c. Laue fjerner stumpene (halvbindingene mot atomer utenfor objektet) og, om ikke annet er valgt, atomene som ingen binding holder. Hvert atom blir en lukket UV-kule (24 meridianer, 12 skiver). Hver binding blir to lukkede halvsylindre, hver i fargen til sitt atom, som møtes på midten. Alle flatene er orientert utover.
Legemene overlapper hverandre, og Laue beregner ikke den boolske unionen av dem: utskriftsprogrammene slår selv sammen volumene i én og samme del. Skaleringen gir den lengste siden, radiene medregnet, den ønskede størrelsen. Radien til et atom er som i visningen, med et minimum på 1,5 ganger radien til en binding. Objektet sentreres og plasseres på byggeplaten ().
Laue genererer ikke støtter: utskriftsprogrammene beregner dem bedre (tre- eller organiske støtter, grensesjikt, løselig materiale), tilpasset skriveren. Antall deler som vises, er antallet sammenhengende komponenter i grafen av atomer og bindinger.
I Laue
STL-filen er binær: 50 byte per trekant, i millimeter, uten farge. 3MF-filen (Core-spesifikasjonen fra 3MF Consortium) er et OPC-arkiv som inneholder 3D/3dmodel.model, med unit="millimeter". Det er ett objekt per grunnstoff, knyttet til et basismateriale som bærer grunnstoffets farge, og et overordnet objekt bygget av komponenter: utskriftsprogrammene åpner det som ett enkelt objekt med flere deler. Testene kontrollerer at hvert nett er lukket (hver kant gjennomløpes én gang i hver retning), at det orienterte volumet er positivt, samt størrelsen, plasseringen og at stumper ikke forekommer.
Lagrede visninger og presentasjon
I Laue
Lagre visning tar vare på orienteringen, zoomen og visningsvalgene i dokumentet. Presenter viser dem etter hverandre, til et seminar eller en forelesning.
Referanser
- International Tables for Crystallography, vol. A, Space-group symmetry, 6th ed., M. I. Aroyo (ed.), IUCr/Wiley, 2016.
- S. R. Hall, «Space-group notation with an explicit origin», Acta Cryst. A37, 517 (1981).
- C. Giacovazzo (ed.), Fundamentals of Crystallography, 3rd ed., Oxford University Press, 2011.
- D. Waasmaier, A. Kirfel, «New analytical scattering-factor functions for free atoms and ions», Acta Cryst. A51, 416 (1995).
- B. Cordero et al., «Covalent radii revisited», Dalton Trans., 2832 (2008).
- W. Friedrich, P. Knipping, M. Laue, «Interferenz-Erscheinungen bei Röntgenstrahlen», Sitzungsber. Bayer. Akad. Wiss., 303 (1912).
- J. L. Amorós, M. J. Buerger, M. C. Amorós, The Laue Method, Academic Press, 1975.
- W. R. Busing, H. A. Levy, «Angle calculations for 3- and 4-circle X-ray and neutron diffractometers», Acta Cryst. 22, 457 (1967).
- 3MF Consortium, 3MF Core Specification, versjon 1.3, 2022.
- V. K. Pecharsky, P. Y. Zavalij, Fundamentals of Powder Diffraction and Structural Characterization of Materials, 2nd ed., Springer, 2009.
- H. M. Rietveld, «A profile refinement method for nuclear and magnetic structures», J. Appl. Cryst. 2, 65 (1969).
- G. Caglioti, A. Paoletti, F. P. Ricci, Nucl. Instrum. 3, 223 (1958).
- J.-F. Bérar, G. Baldinozzi, «Modeling of line-shape asymmetry in powder diffraction», J. Appl. Cryst. 26, 128 (1993).
- P. M. de Wolff, «A simplified criterion for the reliability of a powder pattern indexing», J. Appl. Cryst. 1, 108 (1968).
- M. L. Cohen, T. K. Bergstresser, «Band structures and pseudopotential form factors for fourteen semiconductors of the diamond and zinc-blende structures», Phys. Rev. 141, 789 (1966).
- W. A. Harrison, Elementary Electronic Structure, World Scientific, 1999.
- J. C. Slater, G. F. Koster, «Simplified LCAO method for the periodic potential problem», Phys. Rev. 94, 1498 (1954).
- W. Setyawan, S. Curtarolo, «High-throughput electronic band structure calculations: challenges and tools», Comput. Mater. Sci. 49, 299 (2010).
- P. E. Blöchl, O. Jepsen, O. K. Andersen, «Improved tetrahedron method for Brillouin-zone integrations», Phys. Rev. B 49, 16223 (1994).
- Z. H. Levine, D. C. Allan, «Linear optical response in silicon and germanium including self-energy effects», Phys. Rev. Lett. 63, 1719 (1989).
- J. Tauc, R. Grigorovici, A. Vancu, «Optical properties and electronic structure of amorphous germanium», Phys. Status Solidi 15, 627 (1966).
- P. N. Keating, «Effect of invariance requirements on the elastic strain energy of crystals with application to the diamond structure», Phys. Rev. 145, 637 (1966).
- R. M. Martin, «Elastic properties of ZnS structure semiconductors», Phys. Rev. B 1, 4005 (1970).
- G. Nilsson, G. Nelin, «Study of the homology between silicon and germanium by thermal-neutron spectrometry», Phys. Rev. B 6, 3777 (1972).
- E. W. Kellermann, «Theory of the vibrations of the sodium chloride lattice», Phil. Trans. R. Soc. Lond. A 238, 513 (1940).
- P. P. Ewald, «Die Berechnung optischer und elektrostatischer Gitterpotentiale», Ann. Phys. 369, 253 (1921).
- W. L. Bragg, «The refractive indices of calcite and aragonite», Proc. R. Soc. Lond. A 105, 370 (1924).
- R. H. Lyddane, R. G. Sachs, E. Teller, «On the polar vibrations of alkali halides», Phys. Rev. 59, 673 (1941).
- J. R. Tessman, A. H. Kahn, W. Shockley, «Electronic polarizabilities of ions in crystals», Phys. Rev. 92, 890 (1953).
- S. P. S. Porto, R. S. Krishnan, «Raman effect of corundum», J. Chem. Phys. 47, 1009 (1967).
- Y. Tanabe, S. Sugano, «On the absorption spectra of complex ions», J. Phys. Soc. Jpn. 9, 753 (1954).
- H. F. Ivey, «Spectral location of the absorption due to color centers in alkali halide crystals», Phys. Rev. 72, 341 (1947).
- D. S. McClure, «Optical spectra of transition-metal ions in corundum», J. Chem. Phys. 36, 2757 (1962).
- H. G. Cronemeyer, «Optical absorption characteristics of pink ruby», J. Opt. Soc. Am. 56, 1703 (1966).
- E. V. Dubinsky, J. Stone-Sundberg, J. L. Emmett, «A quantitative description of the causes of color in corundum», Gems & Gemology 56, 2 (2020).
- A. B. P. Lever, Inorganic Electronic Spectroscopy, 2nd ed., Elsevier, 1984.
- P. Weiss, «L'hypothèse du champ moléculaire et la propriété ferromagnétique», J. Phys. Théor. Appl. 6, 661 (1907).
- C. G. Shull, J. S. Smart, «Detection of antiferromagnetism by neutron diffraction», Phys. Rev. 76, 1256 (1949).
- M. Kohgi, Y. Ishikawa, Y. Endoh, «Inelastic neutron scattering study of spin waves in MnO», Solid State Commun. 11, 391 (1972).
- M. T. Hutchings, E. J. Samuelsen, «Measurement of spin-wave dispersion in NiO by inelastic neutron scattering and its relation to magnetic properties», Phys. Rev. B 6, 3447 (1972).
- V. C. Morano, Z. Maesen, S. E. Nikitin, J. Lass, D. G. Mazzone, O. Zaharko, «Absence of altermagnetic magnon band splitting in MnF₂», arXiv:2412.03545 (2024).
- M. Pajda, J. Kudrnovský, I. Turek, V. Drchal, P. Bruno, «Ab initio calculations of exchange interactions, spin-wave stiffness constants, and Curie temperatures of Fe, Co, and Ni», Phys. Rev. B 64, 174402 (2001).
- M. Alaei, Z. Mosleh, N. Rezaei, A. R. Oganov, «Experimental exchange interaction dataset for magnetic materials: spin waves to MC simulations», arXiv:2504.15764 (2025).
- A. B. Pippard, «An experimental determination of the Fermi surface in copper», Phil. Trans. R. Soc. Lond. A 250, 325 (1957).
- W. A. Harrison, «Electronic structure of polyvalent metals», Phys. Rev. 118, 1190 (1960).
- N. W. Ashcroft, N. D. Mermin, Solid State Physics, Holt, Rinehart and Winston, 1976.
- D. B. Litvin, Magnetic Group Tables, IUCr, 2013.
- H. T. Stokes, D. M. Hatch, B. J. Campbell, ISO-MAG, ISOTROPY Software Suite, iso.byu.edu (versjon 1.4, 2022).
- O. Halpern, M. H. Johnson, «On the magnetic scattering of neutrons», Phys. Rev. 55, 898 (1939).
- P. J. Brown, «Magnetic form factors», International Tables for Crystallography, vol. C, § 4.4.5.
- T. Holstein, H. Primakoff, «Field dependence of the intrinsic domain magnetization of a ferromagnet», Phys. Rev. 58, 1098 (1940).
- L. Nordheim, «Zur Elektronentheorie der Metalle. I», Ann. Phys. 401, 607 (1931).
- R. Braunstein, A. R. Moore, F. Herman, «Intrinsic optical absorption in germanium-silicon alloys», Phys. Rev. 109, 695 (1958).
- A. Zunger, S.-H. Wei, L. G. Ferreira, J. E. Bernard, «Special quasirandom structures», Phys. Rev. Lett. 65, 353 (1990).
- J. H. P. Colpa, «Diagonalization of the quadratic boson Hamiltonian», Physica A 93, 327 (1978).
- G. P. Felcher, R. Kleb, «Antiferromagnetic domains and the spin-flop transition of MnF2», Europhys. Lett. 36, 455 (1996).
- I. E. Dzyaloshinskii, «On the magneto-electrical effect in antiferromagnets», Sov. Phys. JETP 10, 628 (1960).
- D. N. Astrov, «The magnetoelectric effect in antiferromagnetics», Sov. Phys. JETP 11, 708 (1960).
- P. J. Brown, J. B. Forsyth, F. Tasset, «A study of magnetoelectric domain formation in Cr2O3», J. Phys.: Condens. Matter 14, 1957 (2002).
- S. Sugano, Y. Tanabe, «Absorption spectra of Cr3+ in Al2O3. Part A», J. Phys. Soc. Jpn. 13, 880 (1958).
- V. K. Sewani et al., «Spin thermometry and spin relaxation of optically detected Cr3+ ions in ruby Al2O3», Phys. Rev. B 102, 104114 (2020).
- M. Gen et al., «Crystal-field Paschen-Back effect on ruby in ultrahigh magnetic fields», Phys. Rev. Research 2, 033257 (2020).
- R. G. Burns, Mineralogical Applications of Crystal Field Theory, 2nd ed., Cambridge University Press, 1993.
- K. Nassau, The Physics and Chemistry of Color, 2nd ed., Wiley, 2001.
- C. Wyman, P.-P. Sloan, P. Shirley, «Simple analytic approximations to the CIE XYZ color matching functions», J. Comput. Graph. Tech. 2, 1 (2013).
- O. Madelung, Semiconductors: Data Handbook, 3rd ed., Springer, 2004.
- P. Y. Yu, M. Cardona, Fundamentals of Semiconductors, 4th ed., Springer, 2010.
- J. H. Conway, H. Burgiel, C. Goodman-Strauss, The Symmetries of Things, A K Peters, 2008.
- M. Baake, U. Grimm, Aperiodic Order, vol. 1, Cambridge University Press, 2013.
- N. G. de Bruijn, «Algebraic theory of Penrose's non-periodic tilings of the plane», Indag. Math. 43, 39 (1981).
- M. Baake, R. V. Moody, P. A. B. Pleasants, «Diffraction from visible lattice points and k-th power free integers», Discrete Math. 221, 3 (2000).
- D. Shechtman, I. Blech, D. Gratias, J. W. Cahn, Phys. Rev. Lett. 53, 1951 (1984).
- P. J. Lu, P. J. Steinhardt, «Decagonal and quasi-crystalline tilings in medieval Islamic architecture», Science 315, 1106 (2007).