 Laue
Guia — Ciência
Este guia é dirigido a cristalógrafos, físicos, químicos e mineralogistas. Ele relembra o quadro teórico sem rodeios e depois diz com precisão o que o motor do Laue calcula: as convenções, os modelos, seus limites e suas referências. As fórmulas aparecem abertas por padrão.
Documentos, convenções e exatidão
No Laue
Um documento .laue é um arquivo JSON legível cujo esquema é publicado. Ele é idêntico no Mac, no iPad e no PC. O motor (LaueCore) calcula em racionais exatos tudo o que diz respeito à simetria: operações, posições, coordenadas de Wyckoff. Passa para ponto flutuante na geometria, na difração e no refinamento. Uma coordenada digitada como 1/3 continua sendo 1/3; um valor decimal próximo de uma fração simples (0.33333) é reconduzido a ela quando um arquivo é importado.
As convenções são as das International Tables for Crystallography, volume A: células convencionais, 530 ajustes descritos por seu símbolo de Hall, letras de Wyckoff e símbolos orientados da simetria de sítio. O motor é verificado por uma bateria de referências: as operações dos 530 ajustes, as posições de Wyckoff, as extinções e os difratogramas de pó de estruturas conhecidas.
O uso Ciência dos ajustes dá os símbolos internacionais e orbifold, e coloca a difração em primeiro plano.
Rede, base e tensor métrico
Teoria
Uma rede é descrita, a menos de uma isometria, por seu tensor métrico . Este contém tudo o que não depende da orientação: distâncias, ângulos, volume. A rede recíproca tem métrica . Uma mudança de base transforma as coordenadas por e a métrica por . Os índices de Miller se transformam como a base, por ; as coordenadas, de modo contragrediente.
Os catorze tipos de Bravais resultam da classificação das redes segundo sua holoedria (grupo pontual da rede) e sua centragem. A célula convencional é escolhida de modo que a base seja adaptada a essa holoedria. Os vetores de centragem (I: ½,½,½; F: ½,½,0 e permutações; C: ½,½,0; R em eixos hexagonais: ⅔,⅓,⅓ e ⅓,⅔,⅔) fazem parte do grupo das translações.
As fórmulas
No Laue
A seção Célula expõe apenas os parâmetros livres do sistema cristalino do grupo; os outros são deduzidos deles. O volume, as distâncias e as ligações são calculados por . O ajuste do grupo fixa a base: para um grupo monoclínico, a escolha do eixo único (b ou c) e da célula (1, 2, 3); para um grupo romboédrico, os eixos hexagonais (H) ou romboédricos (R). O Laue não reduz a célula (não há redução de Niggli): a célula é a do ajuste escolhido.
Grupos pontuais e classes de Laue
Teoria
A parte linear de uma operação que deixa uma rede invariante é, numa base dessa rede, uma matriz inteira de determinante ±1. Seu traço é, portanto, inteiro, daí a restrição cristalográfica: apenas as ordens 1, 2, 3, 4 e 6. Os subgrupos finitos de que a respeitam formam 32 classes geométricas. Onze delas são centrossimétricas: são as classes de Laue, às quais toda figura de difração se reduz, na ausência de espalhamento anômalo (lei de Friedel).
O princípio de Neumann impõe que todo tensor de propriedade física seja invariante pelo grupo pontual. Por exemplo: a piezoeletricidade, tensor polar de ordem 3, é nula nas 11 classes centrossimétricas e na classe 432; a piroeletricidade só existe nas 10 classes polares.
As fórmulas
Projeção estereográfica de uma direção de colatitude e azimute , sobre o plano equatorial do círculo de raio :
No Laue
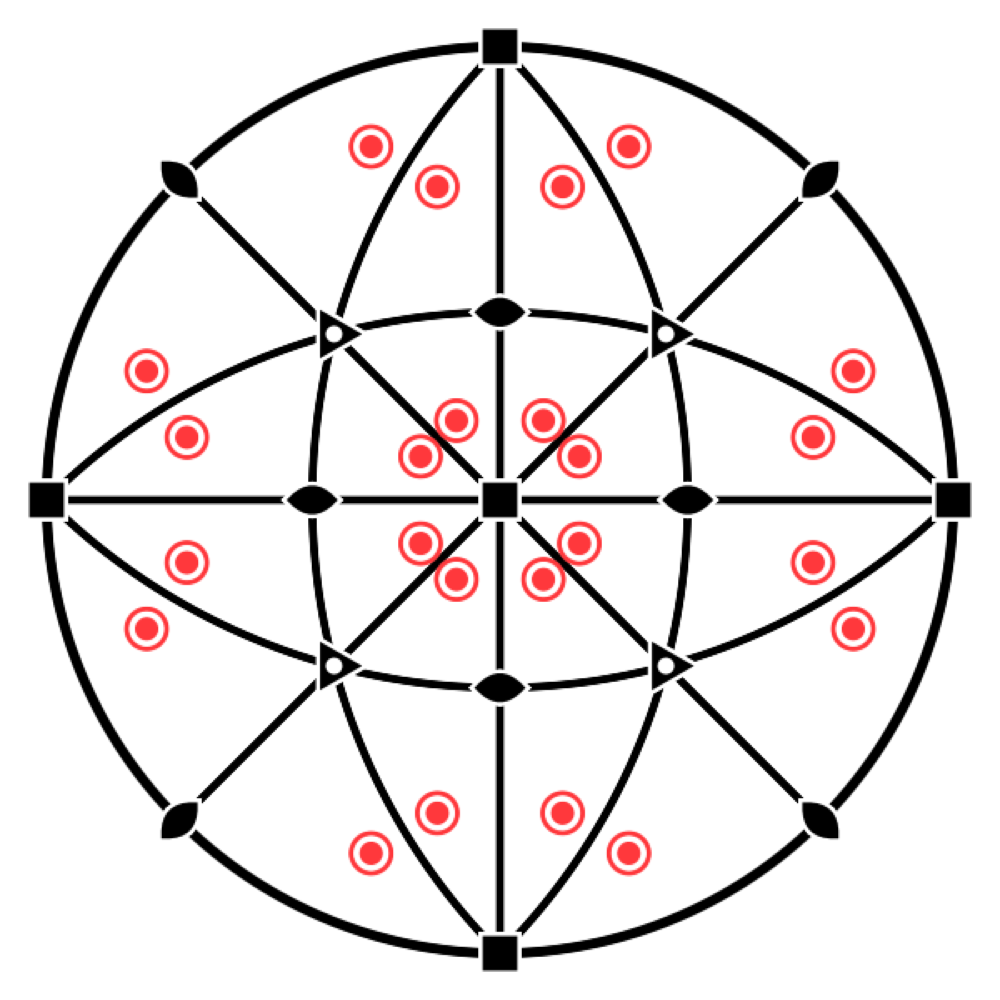
O Estereograma mostra o grupo pontual com seus elementos e a órbita de uma direção geral (polos do hemisfério norte como pontos, do sul como círculos). Quando um sítio está selecionado, ele mostra seu grupo de simetria de sítio, orientado na célula. A classe cristalina é dada em Hermann-Mauguin, com o sistema.
Grupos espaciais, Seitz e Hall
Teoria
Um grupo espacial é um subgrupo discreto do grupo euclidiano cujo subgrupo das translações é uma rede. O quociente é isomorfo ao grupo pontual . Representa-se por representantes de classes laterais , ou por matrizes aumentadas 4 × 4. A parte intrínseca da translação de uma operação de ordem distingue um eixo helicoidal ou um plano de deslizamento de um eixo ou de um espelho: ela é calculada somando as potências da operação. O restante de é um termo de posição, que fixa a localização do elemento.
Os 230 tipos de grupos espaciais são as classes de equivalência sob as mudanças de referencial afins que conservam a orientação: 219 tipos afins, dos quais 11 pares enantiomorfos (P4₁/P4₃, P3₁21/P3₂21…). O símbolo de Hermann-Mauguin nomeia o tipo e suas direções de simetria. O símbolo de Hall (Hall, 1981) dá explicitamente um conjunto de geradores num referencial dado, e designa portanto um ajuste sem ambiguidade.
As fórmulas
Parte intrínseca (de deslizamento ou helicoidal) de uma operação de ordem , e termo de posição:
Os pontos fixos de dão a posição do elemento: .
No Laue
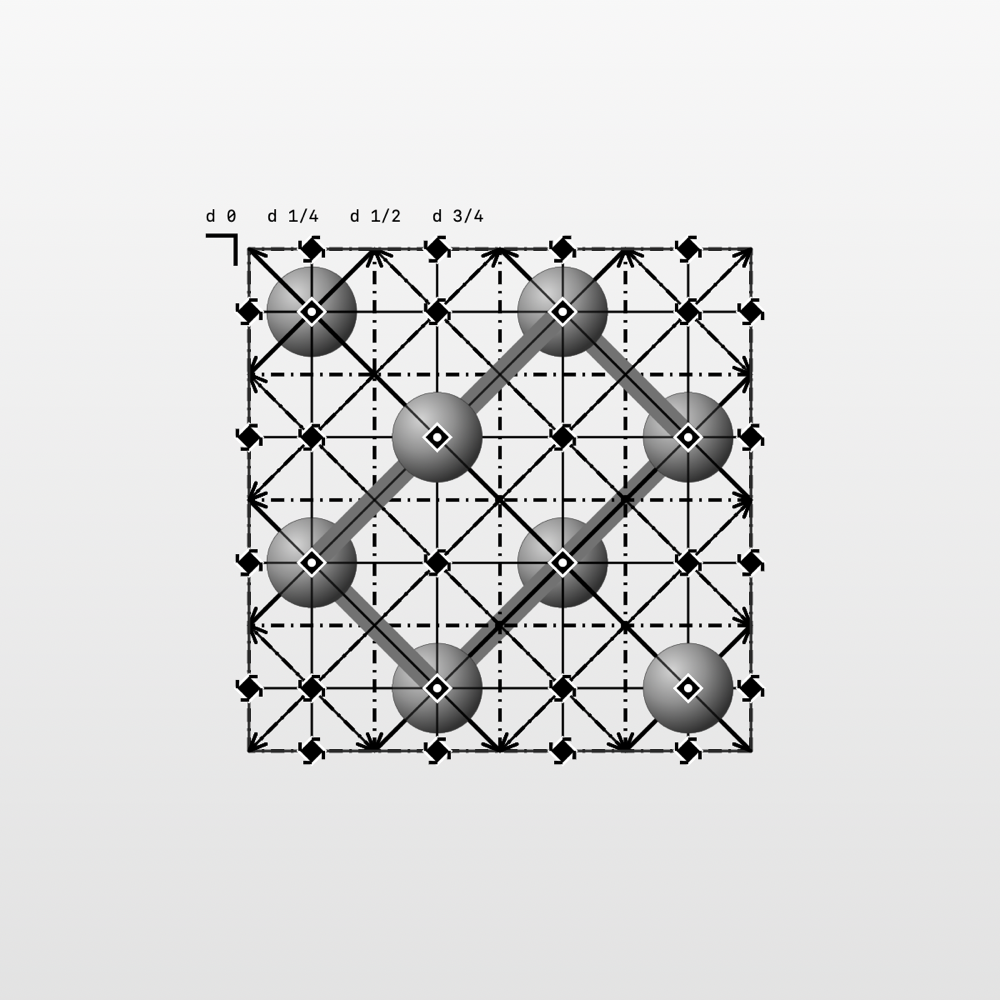
O campo do grupo aceita um número, um símbolo HM curto ou completo, um ajuste (227:1, 14:b2) ou um símbolo de Hall (Hall: -P 2ybc). Cada um dos 530 ajustes é construído a partir de seu símbolo de Hall. Os elementos de simetria são objetos geométricos no sentido das Tables: um eixo ou um plano com todas as operações que o compartilham, determinado pela decomposição acima. Eles são desenhados com os símbolos gráficos do volume A, e a Projeção das Tables reproduz seus diagramas com a cota dos planos. O filtro Ordens isola os eixos de uma ordem dada.
Os símbolos das Tables
O que dizem as Tables
Os diagramas do volume A das International Tables representam cada elemento de simetria por um símbolo gráfico (seção 1.4 da edição de 2006, capítulo 2.1 da de 2016: são os mesmos). O Laue desenha esses símbolos na vista 3D, na projeção das Tables, nos estereogramas e nos ladrilhamentos; as figuras destas tabelas saem da mesma biblioteca que o app. A notação é a das Tables, com os elementos parciais entre parênteses; a translação intrínseca é dada como fração da menor translação da rede ao longo do eixo ou do deslizamento.
Eixos perpendiculares ao desenho, pontos de simetria
| Símbolo | Elemento | Notação | Translação intrínseca |
|---|---|---|---|
 | Eixo de rotação de ordem 2; ponto de ordem 2 no plano | 2 | — |
 | Eixo helicoidal 2₁ | 2₁ | |
 | Eixo de rotação de ordem 3; ponto de ordem 3 no plano | 3 | — |
 | Eixo helicoidal 3₁ | 3₁ | |
 | Eixo helicoidal 3₂ | 3₂ | |
 | Eixo de rotação de ordem 4; ponto de ordem 4 no plano | 4 (2) | — |
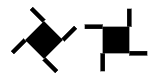 | Eixo helicoidal 4₁ | 4₁ (2₁) | |
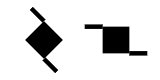 | Eixo helicoidal 4₂ | 4₂ (2) | |
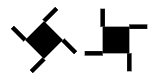 | Eixo helicoidal 4₃ | 4₃ (2₁) | |
 | Eixo de rotação de ordem 6; ponto de ordem 6 no plano | 6 (3, 2) | — |
 | Eixo helicoidal 6₁ | 6₁ (3₁, 2₁) | |
 | Eixo helicoidal 6₂ | 6₂ (3₂, 2) | |
 | Eixo helicoidal 6₃ | 6₃ (3, 2₁) | |
 | Eixo helicoidal 6₄ | 6₄ (3₁, 2) | |
 | Eixo helicoidal 6₅ | 6₅ (3₂, 2₁) | |
 | Centro de inversão | — | |
 | Eixo de rotoinversão 3̄ | (3, ) | — |
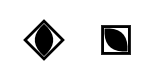 | Eixo de rotoinversão 4̄ | (2) | — |
 | Eixo de rotoinversão 6̄ | — | |
 | Eixo de ordem 2 com um centro de inversão | 2/m () | — |
 | Eixo helicoidal 2₁ com um centro de inversão | 2₁/m () | |
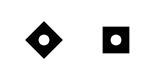 | Eixo de ordem 4 com um centro de inversão | 4/m (, 2, ) | — |
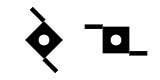 | Eixo helicoidal 4₂ com um centro de inversão | 4₂/m (, 2, ) | |
 | Eixo de ordem 6 com um centro de inversão | 6/m (, , 3, 2, ) | — |
 | Eixo helicoidal 6₃ com um centro de inversão | 6₃/m (, , 3, 2₁, ) |
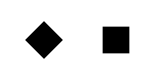
As caudas de um eixo helicoidal prolongam seus lados. Um eixo nₖ tem n/mdc(n, k) delas: 4₂ tem duas, 6₂ e 6₄ três, 6₃ duas, à imagem dos elementos parciais 2, 3₂, 3₁ e 2₁ que eles contêm. Seu sentido se inverte entre eixos enantiomorfos: 3₁ e 3₂, 4₁ e 4₃, 6₁ e 6₅, 6₂ e 6₄. O símbolo de um eixo de ordem 4 é traçado em losango ou com os lados paralelos às arestas da célula. Um centro de inversão situado sobre o eixo dá o símbolo n/m, marcado com um ponto branco; sobre um eixo 4₂ ou 6₃, os pontos 4̄ e 6̄ não são marcados.
Eixos de ordem 2 deitados no desenho
| Símbolo | Elemento | Notação | Translação intrínseca |
|---|---|---|---|
 | Eixo de rotação de ordem 2 | 2 | — |
 | Eixo helicoidal 2₁ | 2₁ |
Planos perpendiculares ao desenho, linhas de simetria
| Símbolo | Elemento | Notação | Translação intrínseca |
|---|---|---|---|
 | Plano de reflexão; linha de reflexão no plano | m | — |
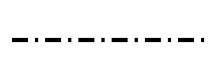
 | Plano de deslizamento “axial”, deslizamento no desenho; linha de deslizamento no plano | a, b ou c; g | de uma translação ao longo da linha |
 | Plano de deslizamento “axial”, deslizamento em direção ao observador | a, b ou c | de uma translação perpendicular ao desenho |
 | Plano de deslizamento “duplo” (células centradas) | e | dois deslizamentos: ao longo da linha e perpendicularmente ao desenho |
 | Plano de deslizamento “diagonal” | n | um deslizamento com duas componentes, ao longo da linha e perpendicularmente |
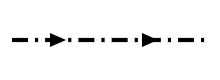 | Plano de deslizamento “diamante” (par de planos, células centradas) | d | ao longo da linha e perpendicularmente; a seta mostra o sentido no desenho para o qual a componente perpendicular é positiva |
Para a, b, c e n, o traço depende da direção do deslizamento em relação ao desenho, não da letra: a mesma linha pontilhada é um plano c numa descrição e um plano n em outra (R3̄c em eixos hexagonais ou romboédricos).
Planos paralelos ao desenho
| Símbolo | Elemento | Notação | Translação intrínseca |
|---|---|---|---|
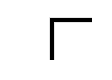 | Plano de reflexão | m | — |
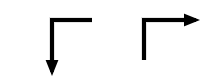 | Plano de deslizamento “axial” | a, b ou c | de uma translação no sentido da seta |
 | Plano de deslizamento “duplo” (células centradas) | e | no sentido de uma ou outra seta |
 | Plano de deslizamento “diagonal” | n | no sentido da seta |
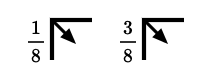 | Plano de deslizamento “diamante” (par de planos, células centradas) | d | no sentido da seta, ou seja, um quarto de uma diagonal da célula de faces centradas |
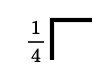 | Um plano de reflexão nas cotas e | m | — |
Esses símbolos ficam no canto superior esquerdo do diagrama, com os braços ao longo das arestas da célula. Uma fração h designa o par de planos nas cotas h e h + ½; sem fração, os planos estão nas cotas 0 e ½.
No Laue
A Projeção das Tables olha a célula do lado para onde aponta a direção escolhida, como os diagramas: ao longo de c, a desce e b vai para a direita, e um eixo helicoidal gira no sentido das Tables. Deixe o ponteiro um instante sobre um elemento: um balão o nomeia e dá sua direção, sua posição () e sua translação intrínseca; se vários elementos se sobrepõem, ele lista todos.
Órbitas, simetria de sítio e posições de Wyckoff
Teoria
O estabilizador de um ponto (sua simetria de sítio) é finito, isomorfo a um subgrupo de . Uma posição de Wyckoff é o conjunto dos pontos cujos estabilizadores são conjugados em . É uma união de órbitas, parametrizada por 0 a 3 coordenadas livres. Sua multiplicidade na célula convencional vale . As letras seguem a ordem das Tables, da mais simétrica (a) até a posição geral.
A escolha de uma letra para uma estrutura só é definida a menos de um automorfismo: o normalizador euclidiano de permuta certas posições (4a e 4b de Fm-3m, por exemplo). Duas descrições que diferem assim são a mesma estrutura.
As fórmulas
com o número de nós da célula convencional (1 para P, 2 para A, B, C e I, 3 para R em eixos hexagonais, 4 para F).
No Laue
As posições de Wyckoff são calculadas pelo motor a partir das operações: estabilizadores, conjugação, variedades afins (pontos, retas, planos) módulo a rede. Suas letras e seus símbolos orientados vêm de uma tabela de referência. O inspetor de um sítio dá sua posição, sua multiplicidade e seu grupo de sítio orientado (.3m, 4m.m). Deslocado na vista, um átomo se encaixa nas variedades especiais que cruza, e Ficar em o obriga a deslizar ao longo da sua. As coordenadas permanecem exatas.
Elementos, composição e densidade
Teoria
O conteúdo da célula dá a fórmula, o número de unidades de fórmula e a densidade calculada, primeiro controle de uma estrutura. Os raios covalentes dão uma distância de ligação esperada, a soma dos raios dos dois átomos, útil para localizar as ligações numa estrutura desconhecida.
As fórmulas
No Laue
A tabela periódica cobre os elementos 1 a 103, com massa, configuração, eletronegatividade de Pauling, raio covalente (Cordero et al., 2008) e estados de oxidação usuais (dados do pymatgen). A fórmula segue a ordem eletropositiva, e a ordem de Hill quando a estrutura contém carbono. As ligações desenhadas unem os átomos cuja distância se aproxima da soma dos raios covalentes; dois íons de mesmo sinal nunca são ligados. As ligações que saem das células (tocos) ficam ocultas por padrão; desmarcar a opção Ocultar as ligações que saem das células as torna visíveis, para a coordenação completa.
Poliedros de coordenação: os vértices são os vizinhos ligados ao átomo central (mesmo critério das ligações desenhadas, até os átomos a uma célula além da caixa) e mais eletronegativos que ele; o poliedro é a envoltória convexa deles, com os triângulos coplanares reunidos em uma única face (os quadrados do cubo da fluorita). Centros padrão: os elementos cujos poliedros têm de quatro a oito vértices; assim, Ti e não Sr em SrTiO₃ (Sr tem doze O), V e não C em um carbeto. As faces são ordenadas em profundidade junto com os átomos e as ligações.
Formatos de estrutura
No Laue
O menu Estrutura lê e escreve vários formatos.
- CIF (core CIF): o grupo é identificado primeiro pelo conjunto das operações
_space_group_symop_operation_xyz(ou_symmetry_equiv_pos_as_xyz), comparado aos 530 ajustes. Na falta delas, o Laue lê o símbolo de Hall, depois o símbolo HM. As coordenadas próximas de uma fração de denominador pequeno são reconduzidas a ela, e os átomos são recolocados em sua posição especial. - SHELX (
.ins,.res):LATTeSYMM, CELL, átomos. - POSCAR (VASP): todos os átomos da célula, sem simetria. O Laue procura o grupo espacial cujas órbitas reproduzem os átomos e mantém um átomo por órbita. Uma célula primitiva de uma rede centrada é lida tal como está, num grupo menor.
- Somente para escrita: XYZ estendido (ASE, Ovito), PDB (CRYST1) e CGD, a rede lida pelo Systre e pelo RCSR para nomear uma topologia.
Grupos planos, orbifolds e grupos bicolores
Teoria
Os 17 grupos planos são os grupos espaciais de dimensão 2: 5 redes de Bravais, 10 classes pontuais. Conway e Thurston os descrevem pela topologia do quociente , o orbifold. Sua notação enumera os centros de rotação (algarismos), os espelhos (*), os cantos de espelhos, os deslizamentos (×) e as alças (∘). O magic theorem dá a condição para que um orbifold seja euclidiano: a soma dos custos vale exatamente 2.
Os grupos bicolores (preto e branco, ou de Shubnikov) são os pares com de índice 2 em : as operações de trocam as cores. Há 46 deles no plano. As relações grupo–subgrupo de mesma célula (subgrupos translationengleiche) ligam os grupos pela perda de elementos de simetria.
As fórmulas
Custos da notação orbifold: 2 para ∘, 1 para × e para *, para um centro de rotação de ordem fora de espelho, para um canto de espelhos de ordem .
No Laue
A oficina do plano mostra os grupos em símbolo internacional e orbifold. Ela mostra o domínio fundamental, as operações e as posições de Wyckoff do plano, assim como os subgrupos e supergrupos de mesma célula. Duas cores escolhe um subgrupo de índice 2; as operações que trocam as cores são desenhadas em vermelho. A Extensão limita o desenho a um bloco de n × m células a partir da célula de origem (num friso: n células), recortado na borda, para as figuras e as exportações. Os motivos colocados se comportam como os átomos da oficina Cristal: encaixam-se nas posições especiais, e sua multiplicidade e sua simetria de sítio são verificadas.
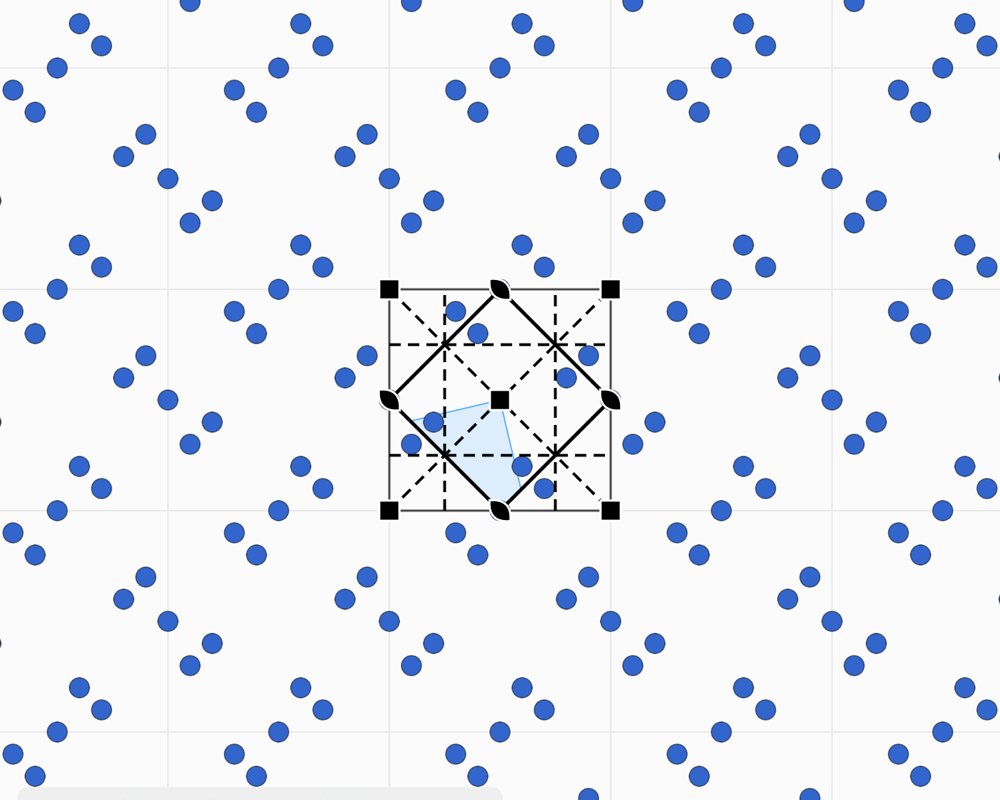
Grupos de frisos
Teoria
Os sete grupos de frisos são os subgrupos discretos das isometrias do plano que deixam uma reta invariante e cujas translações formam . Eles são notados aqui pelo símbolo de quatro caracteres (p1, p1m1, p11m, p11g, p2, p2mm, p2mg), em orbifold (∞∞, *∞∞, ∞*, ∞×, 22∞, *22∞, 2*∞) e pelos nomes de Conway.
No Laue
O seletor Ladrilhamento | Friso | Roseta dá acesso aos frisos. A faixa é desenhada na altura b.
Grupos de rosetas
Teoria
Os subgrupos finitos de são os grupos cíclicos e diedrais (teorema de Leonardo). Sua ordem não é restrita. São os grupos pontuais do plano; os dez deles que são cristalográficos (n = 1, 2, 3, 4, 6) são as classes dos grupos planos.
No Laue
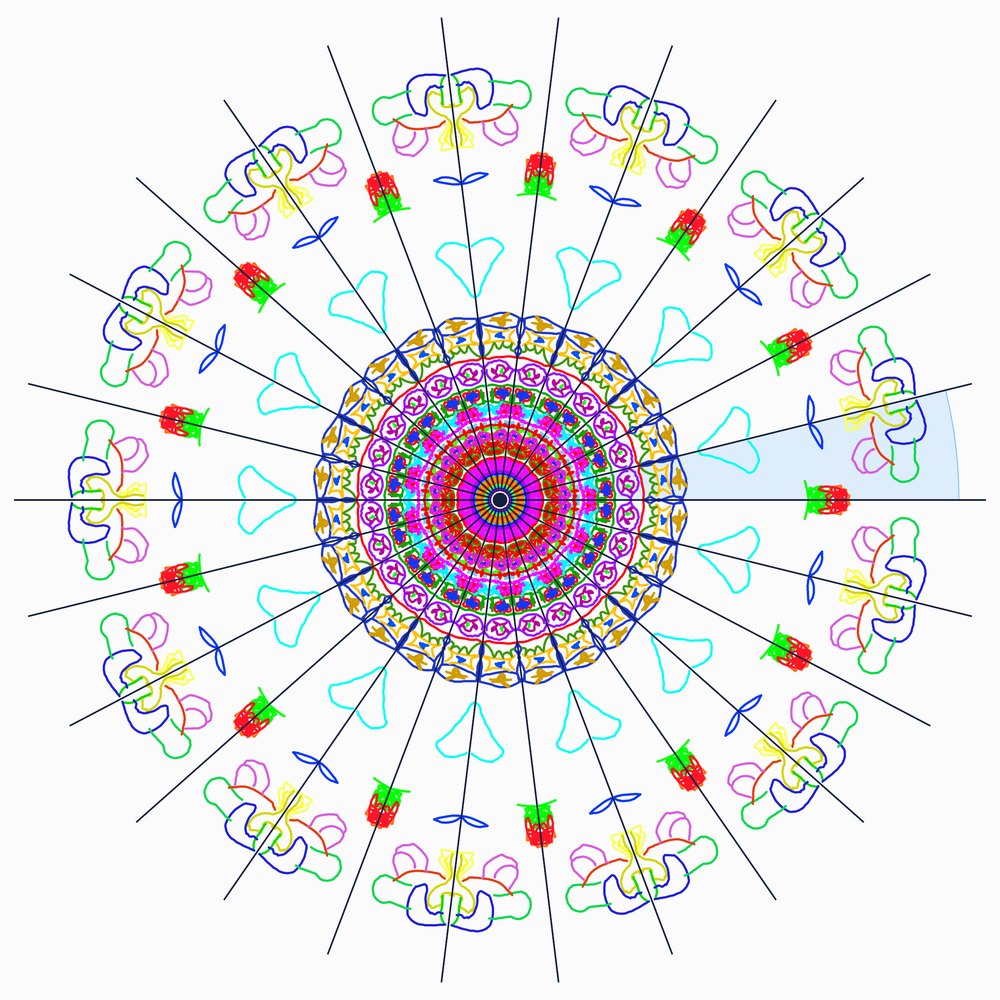
Um documento de roseta tem o grupo “roseta Cn” ou “roseta Dn”, com n de 1 a 24. Ele é mostrado em Schoenflies, em Hermann-Mauguin (8mm, 5m) e em orbifold (8•, *8•). As posições estão em coordenadas cartesianas, com o raio da figura valendo 1. As verificações (cópias, simetria de sítio, número de motivos) são as mesmas das outras oficinas.
Teoria cinemática da difração
Teoria
Na aproximação de Born (espalhamento simples), a amplitude espalhada é a transformada de Fourier da densidade espalhadora. Para um cristal, esta é a convolução da rede pelo conteúdo da célula: a amplitude é não nula apenas nos nós da rede recíproca, e ali vale o fator de estrutura. O fator de espalhamento atômico , com , decresce com o ângulo para os raios X (nuvem eletrônica); é constante para os nêutrons (comprimento de espalhamento coerente ). A agitação térmica isotrópica acrescenta o fator de Debye-Waller.
As extinções sistemáticas provêm das operações com translação não nula. Para uma centragem, é multiplicado por . Para uma operação , as reflexões tais que e se extinguem. Essas condições, integrais, zonais e seriais, designam um conjunto de grupos compatíveis, não um grupo único.
A medida dá e perde as fases. A síntese de Fourier as exige; a função de Patterson, autocorrelação da densidade, dispensa-as e mostra os vetores interatômicos. Os métodos diretos e o charge flipping recuperam as fases apenas a partir das intensidades; o Laue não os implementa.
As fórmulas
No Laue
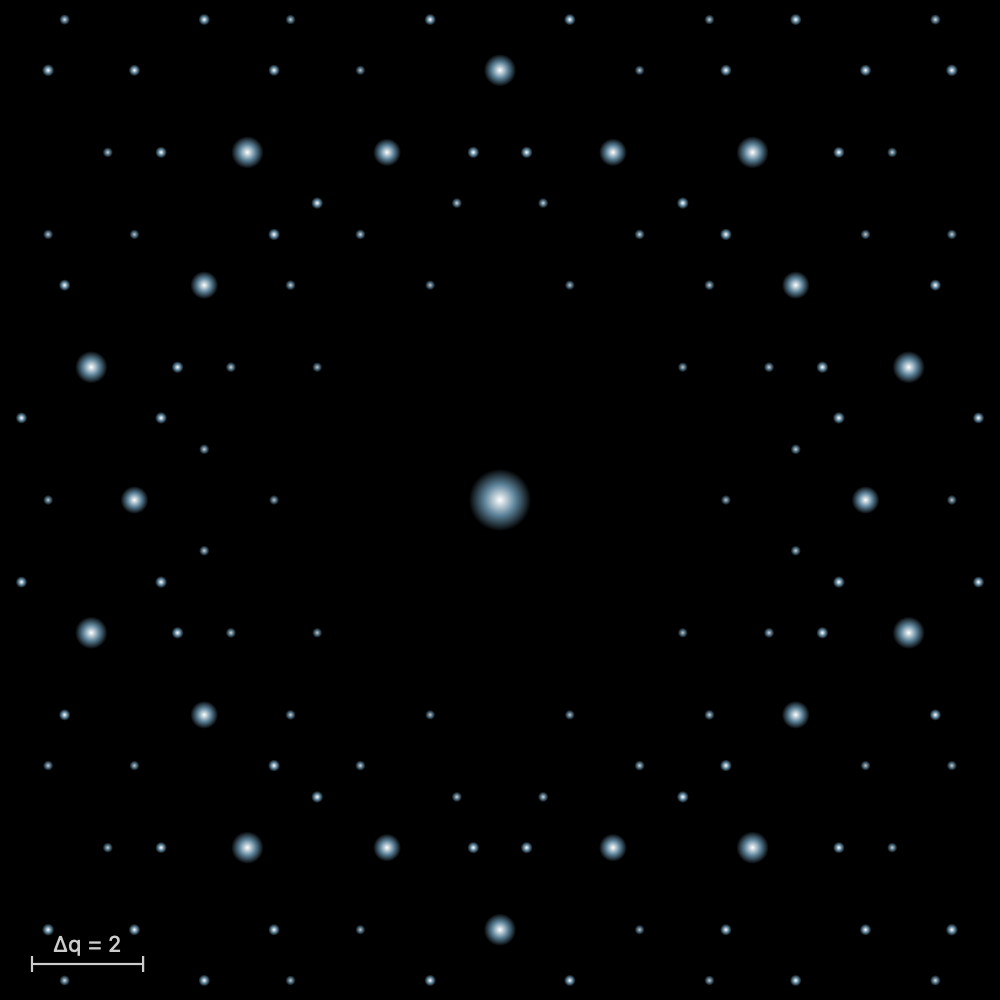
Para os padrões planos, o Laue calcula sobre todos os espalhadores da célula, normalizado a . As reflexões extintas pela simetria são marcadas com um anel, e a classe de Laue é indicada. A vista ampliada (zoom até ×64, recálculo da região visível) é exportada em PDF vetorial e em CSV. A Síntese de Fourier reconstrói o padrão com as fases verdadeiras, nulas ou aleatórias, e o mapa de Patterson mostra os vetores entre motivos.
Quasicristais e conjuntos modelo
Teoria
Um conjunto modelo (Meyer) é obtido por corte e projeção. Parte-se de uma rede em posição irracional e guardam-se os pontos cuja projeção perpendicular cai numa janela . Se a fronteira de tem medida nula, o espectro de difração é puramente pontual. Os picos ficam nas projeções paralelas da rede dual, com a amplitude da transformada de Fourier da janela. O módulo de Fourier tem posto superior à dimensão: são necessários 4 índices inteiros para indexar o diagrama de Penrose.
Penrose provém de (janelas pentagonais), Ammann-Beenker de (janela octogonal). O método das multigrades de de Bruijn é dual do corte: uma peça por cruzamento de duas famílias de retas. Um deslocamento uniforme da janela (grau de liberdade de fáson) produz um ladrilhamento localmente indistinguível, a menos de inversões de peças. A inflação de Penrose tem fator , a de Ammann-Beenker .
Os pontos visíveis de uma rede, de coordenadas primas entre si, formam um conjunto modelo fraco. Ele não é de Delone (tem buracos arbitrariamente grandes), mas sua difração é puramente pontual (Baake, Moody e Pleasants, 2000).
As fórmulas
Pontos -livres de (: os pontos visíveis), densidade e intensidades de Bragg nos pontos de denominador livre de potências -ésimas:
No Laue
A oficina constrói os três ladrilhamentos por multigrade (5, 4 e 6 famílias de retas), e Penrose também por inflação. Os controles deslizantes Fáson deslocam as grades, e o Espaço perpendicular mostra a imagem de cada vértice em . A difração é calculada sobre os vértices: picos de Bragg, ou mapa de intensidade em escala logarítmica. As decorações (arcos de Penrose, entrelaçados girih, fitas de de Bruijn) e o desenhador de peças são ornamento; não alteram a difração dos vértices.
Método de Laue
Teoria e modelo
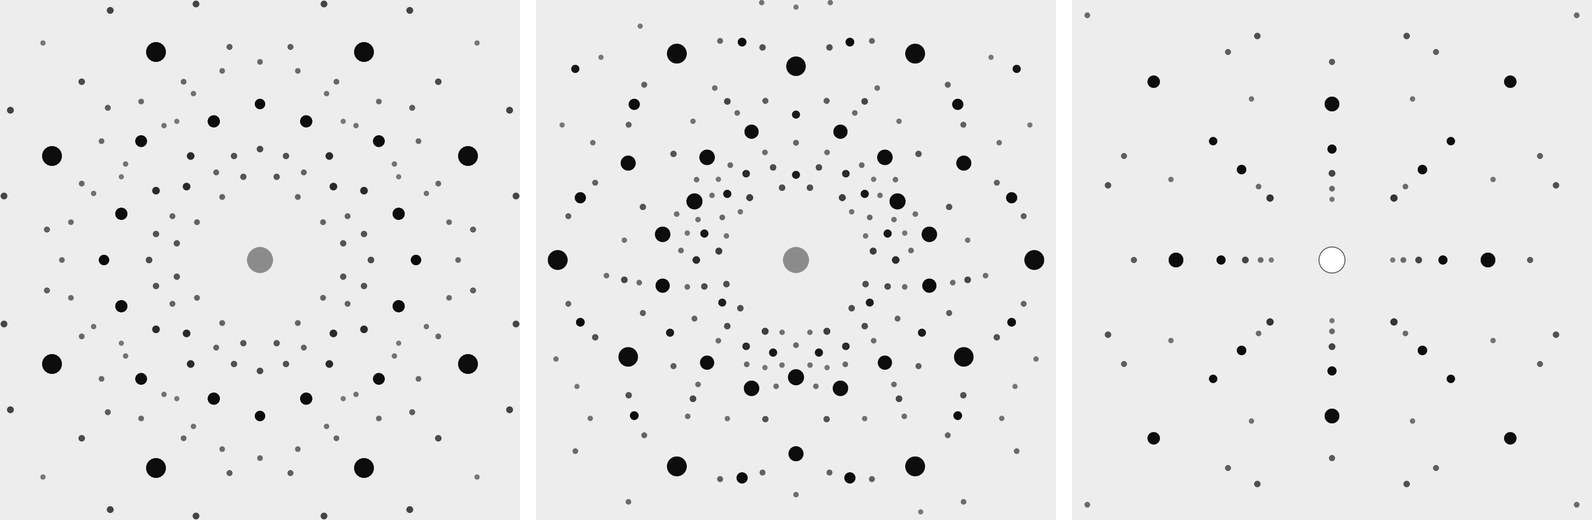
Um monocristal fixo é iluminado por uma radiação branca, de a . Na construção de Ewald, todas as esferas de raio compreendidas entre esses limites estão presentes ao mesmo tempo. Cada nó da rede recíproca situado entre a menor e a maior esfera difrata o comprimento de onda cuja esfera passa por ele. A direção difratada depende apenas da direção de : os harmônicos se superpõem numa mesma mancha, com . Os planos de uma zona de eixo difratam sobre um cone de eixo . Num filme plano, esse cone traça uma elipse em transmissão e uma hipérbole por reflexão.
A lei de Friedel torna o diagrama centrossimétrico em intensidade, exceto em caso de espalhamento anômalo. Sua simetria é o subgrupo da classe de Laue que fixa a direção do feixe: 4mm ao longo de [001] para , 3m ao longo de c para . O método identifica assim uma das onze classes de Laue e dá a orientação, mas não as intensidades absolutas: cada mancha mistura vários comprimentos de onda e vários harmônicos.
O modelo do Laue supõe um espectro plano na faixa, um feixe não polarizado e nenhuma absorção, extinção ou mosaicidade: as manchas são pontuais. A intensidade de uma mancha é a soma, sobre seus harmônicos presentes na faixa, de multiplicado pelo fator de polarização e pelo fator de Lorentz do método de Laue, . As intensidades são normalizadas pela mancha mais forte.
O problema inverso dá a orientação. Uma mancha em num filme à distância fixa a direção do raio difratado. A normal dos planos refletores é paralela a , pois . Suas projeções sobre , e são proporcionais a , , , já que . Só a direção de é acessível: e, portanto, permanecem desconhecidos. Para indexar, comparam-se os ângulos entre normais, calculados com o tensor métrico recíproco, com os de um modelo. Duas manchas indexadas bastam então para fixar a matriz de orientação (Busing e Levy, 1967). Por reflexão, os ângulos são tradicionalmente lidos no ábaco de Greninger.
As fórmulas
No Laue
O feixe é dirigido segundo a vista, de 0,25 a 2,5 Å. O Laue calcula uma vez por estrutura todos os planos de índices primitivos , com para cada harmônico tal que . Os fatores de espalhamento são os de Waasmaier e Kirfel, com = 0,5 Ų. Uma reflexão extinta pela simetria conta como zero. A rotação da vista recalcula apenas a geometria. O filme é plano, com 100 mm de lado, a = 40 mm; as manchas mais fracas que 10−3 da mais forte são omitidas. Os testes verificam a simetria 4mm do NaCl ao longo de [001] nas duas geometrias, a simetria 3m (e não 6mm) do quartzo ao longo de c, a lei de Bragg de cada harmônico e a posição . Ampliado, o diagrama ajusta a radiação (raios X, λmin = 12,398/kV Å segundo Duane–Hunt; ou nêutrons, com os comprimentos de espalhamento coerente e sem fator de polarização), λmax e D; passar sobre uma mancha mostra hkl, seus harmônicos com seus λ, 2θ, d e a intensidade, e a tabela de manchas é exportada em CSV. O referencial do filme é o da vista: olhando ao longo de [u v w], o alto é c (ou b ao longo de c) e a direita é alto × (−n̂). O tutor faz três perguntas sobre esse modelo: a simetria do diagrama ao longo de um eixo (subgrupo da classe de Laue que fixa o feixe), o desvio 2θ de uma mancha e os índices da mancha em (x, y).
Difratograma de pó calculado
Teoria e modelo
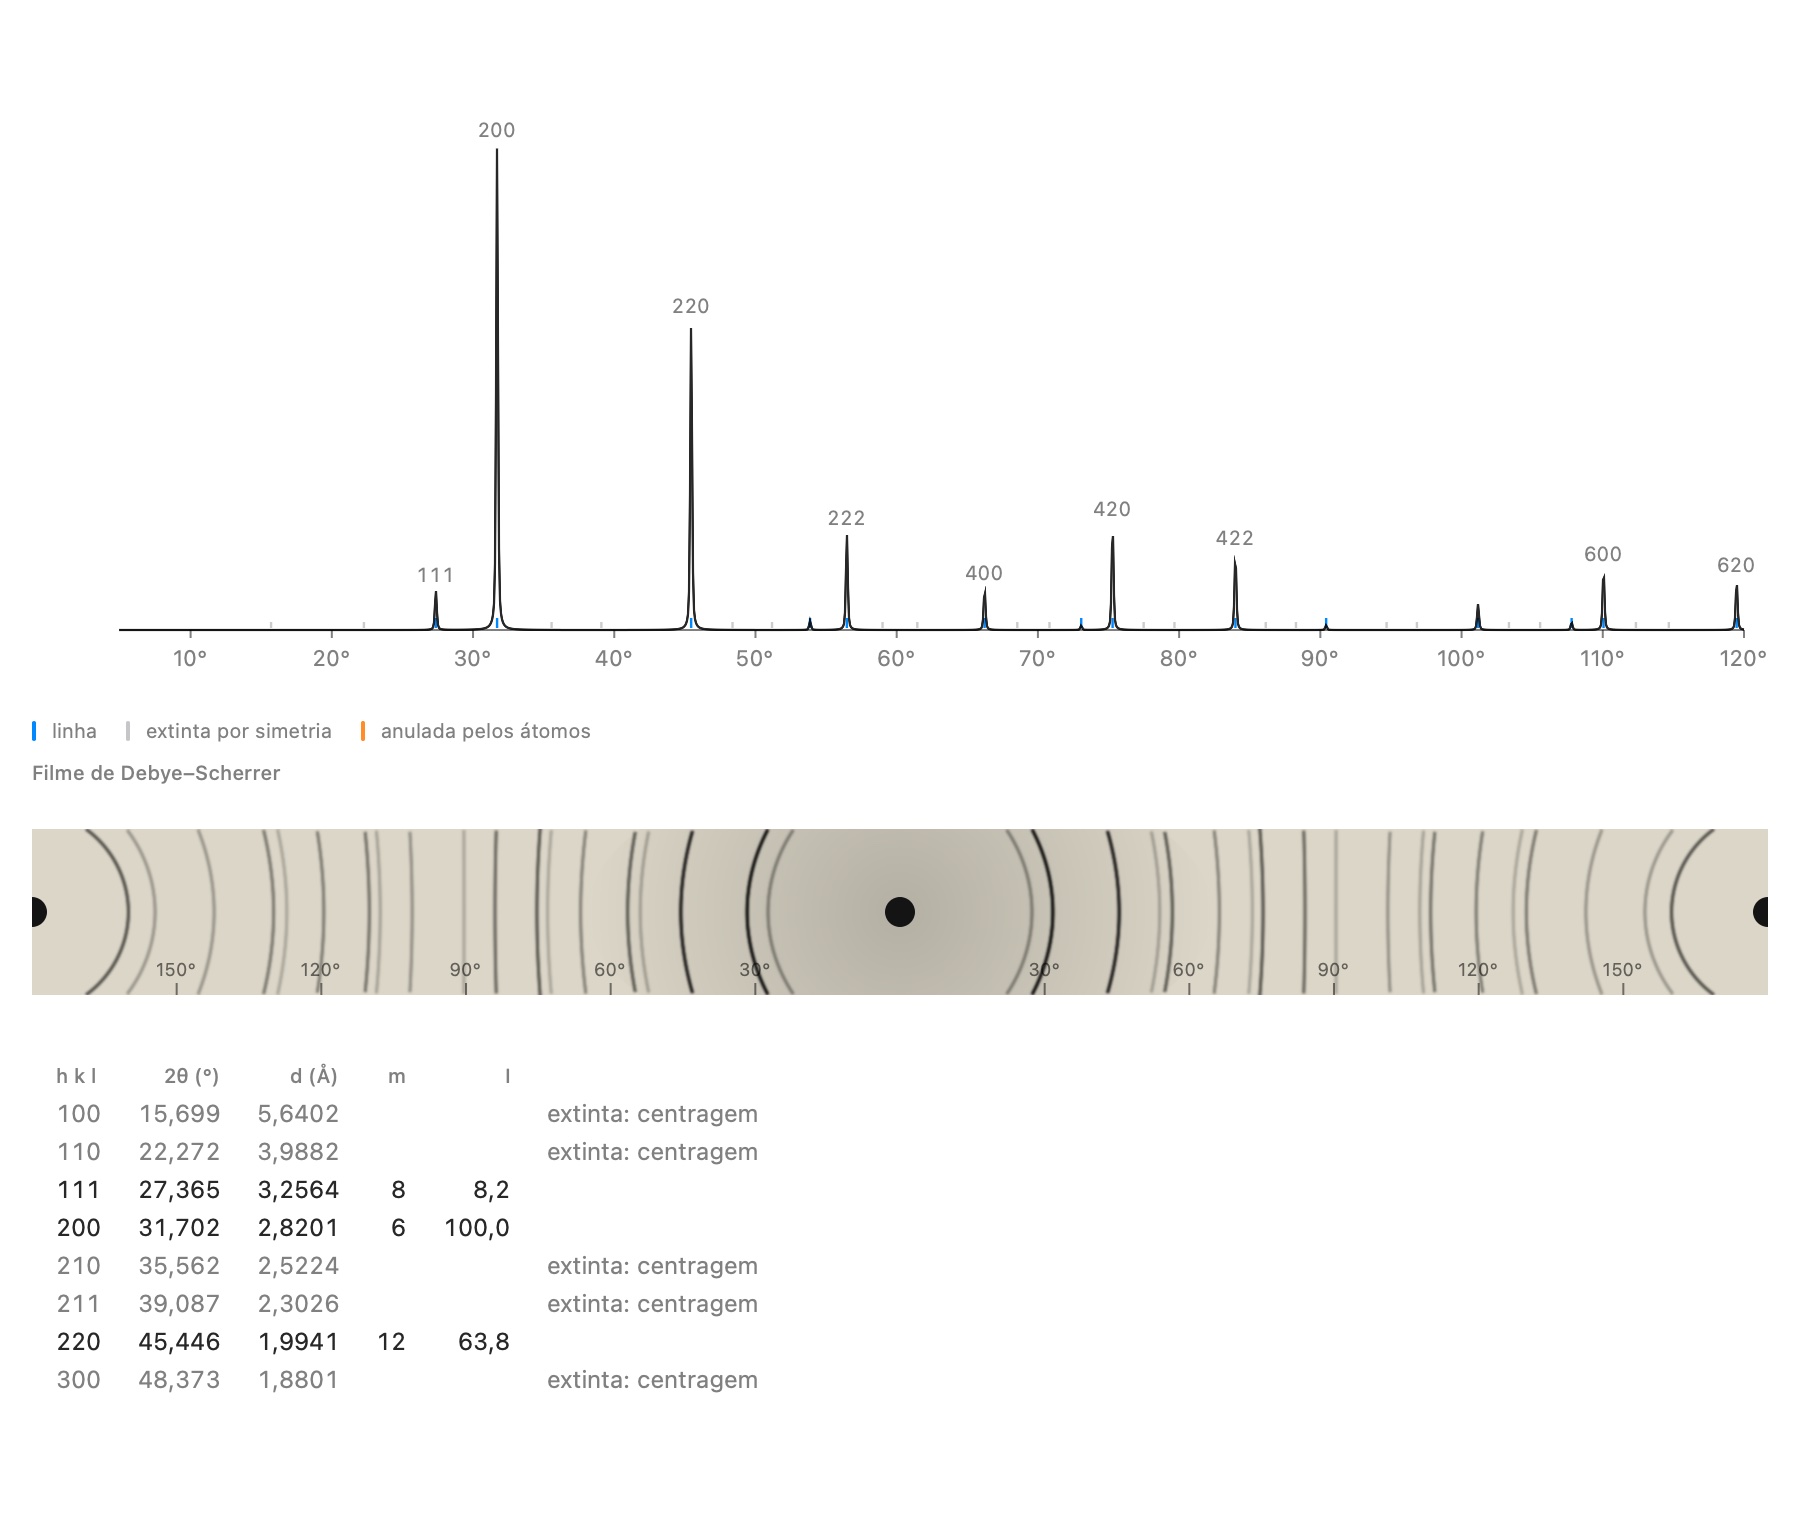
Para um pó ideal (orientações aleatórias, cristalitos sem extinção nem absorção diferencial), a intensidade integrada de uma linha é a soma dos das reflexões de mesmo . Ela é multiplicada pelo fator de Lorentz-polarização de um feixe não polarizado. O Laue não aplica fator de monocromador e não modela nem a orientação preferencial, nem a absorção, nem a extinção. Uma linha reúne as reflexões de mesmo , equivalentes por simetria ou coincidentes por acaso; sua multiplicidade é o número de reflexões presentes. O dubleto Kα₂ é acrescentado com uma razão de intensidade de 0,5.
As fórmulas
No Laue
O difratograma sob a vista é recalculado a cada modificação. O visualizador ampliado ajusta a radiação (Kα₁ dos ânodos de Cu, Co, Mo, Cr e Ag, comprimento de onda livre, ou nêutrons), o comprimento de onda, Kα₂, o global, a largura e 2θmáx. A tabela de linhas indica, para cada reflexão nula, se ela é extinta pela simetria (centragem, eixo helicoidal, deslizamento) ou anulada acidentalmente pelas posições atômicas (222 do diamante). Pontos idênticos impõe sem decaimento: resta apenas o fator geométrico da rede e das posições.
Ajuste de perfil sobre uma medida
Modelo
O Laue ajusta a parte de perfil de um refinamento de Rietveld. As intensidades integradas são as da estrutura do documento: as posições atômicas e os não são refinados. Os parâmetros livres são a escala, o zero, o deslocamento da amostra (geometria Bragg-Brentano), o fundo, as larguras, a mistura, a assimetria e a célula. A minimização é do tipo Levenberg-Marquardt, em duas passagens, com os pesos ( na falta de desvio-padrão fornecido).
As fórmulas
com , , o zero e o deslocamento da amostra.
Assimetria de Bérar e Baldinozzi (1993), com , , :
Fundo de Chebyshev sobre o intervalo medido, :
Fatores de concordância:
No Laue
Formatos lidos: .xy, .xye, .dat e CSV (2θ, I, σ), CIF de pó (_pd_meas_*) e GSAS (STD, ESD). Marcam-se os parâmetros a liberar e limita-se o intervalo de 2θ; depois Refinar lança o ajuste em segundo plano. O resultado dá , , e a célula; Aplicar a célula a transfere para o documento. Validação: medida real do NIST SRM 660 (LaB₆, Cu Kα₁ + Kα₂, tutoriais do GSAS-II), ajustada de 40 a 125°; a célula certificada é reencontrada com precisão de 3 × 10⁻⁴ Å.
Busca de picos e indexação
Teoria
A indexação procura uma forma quadrática positiva que reproduza os observados com índices inteiros. Os sistemas de um ou dois parâmetros são tratados pelas formas permitidas: somas de três quadrados fora de para o cúbico, somas de dois quadrados para o tetragonal, números de Löschian para o hexagonal. A qualidade é medida por (de Wolff, 1968).
As fórmulas
No Laue
Os picos são os máximos da intensidade suavizada, pelo menos 6 σ acima do fundo. Os 20 primeiros são indexados nos sistemas cúbico, tetragonal, hexagonal e ortorrômbico (não há busca monoclínica nem triclínica). A tolerância é de 0,03° em cada 2θ, ampliada em 0,15° durante a busca para admitir um deslocamento do zero. As arestas são limitadas a 20 Å e o volume a 2000 ų. Um sistema menos simétrico só é explorado se os mais simétricos não derem nenhuma célula com . As soluções são classificadas por , com as que indexam todas as linhas, exceto no máximo uma, à frente. Para uma célula escolhida, são propostas as famílias de grupos espaciais compatíveis com as ausências, das mais restritivas às menos restritivas.
Estruturas de bandas e absorção
Zona de Brillouin e caminhos
A zona de Brillouin é a célula de Wigner–Seitz da rede recíproca, limitada pelos planos mediadores dos vetores recíprocos mais curtos. O Laue segue Setyawan e Curtarolo (2010): para cada tipo de rede, e para suas variantes segundo as razões entre os parâmetros (BCT1 e 2, ORCF1 a 3, RHL1 e 2…), eles fixam os pontos de alta simetria, seus nomes e o caminho usual. As linhas levam seus nomes usuais (Δ, Λ, Σ, Z, Q, S…). Para o monoclínico e o triclínico, o caminho é simplificado: Γ e os pontos médios dos três vetores recíprocos mais curtos.
Os três modelos
- Rede vazia. : as ondas planas dobradas na zona.
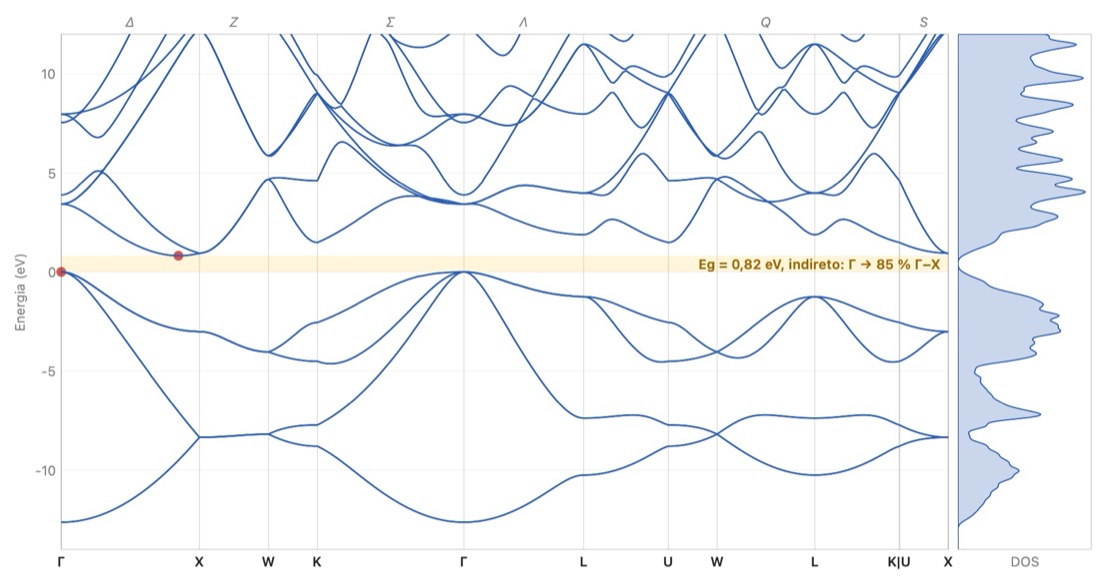
- Pseudopotencial empírico de Cohen e Bergstresser (1966), para catorze semicondutores de estrutura diamante ou blenda. Os fatores de forma simétricos e antissimétricos são tomados em . A base de ondas planas, , é escolhida para cada k, e a diagonalização é feita pelo LAPACK. Si: gap indireto de 0,82 eV (1,12 eV medido), mínimo de condução a 85 % de Γ–X. GaAs: gap direto de 1,43 eV (1,42 eV).
- Cristal virtual (Nordheim, 1931), para as ligas cujos compostos estão na tabela: os fatores de forma V_S e V_A são a média dos fatores dos compostos, ponderada pelos produtos das frações dos dois sítios (In₁₋ₓGaₓAs: (1 − x) InAs + x GaAs; um quaternário, seus quatro binários), e o μ do acoplamento spin-órbita da mesma forma. A célula segue a lei de Vegard entre os parâmetros medidos à temperatura ambiente (Madelung, 2004). Verificações: a passagem do vale Δ ao vale L em Si₁₋ₓGeₓ perto de x = 0,93 (medido 0,85; Braunstein, Moore e Herman, 1958); de Γ a X em GaAs₁₋ₓPₓ perto de x = 0,36 (medido 0,45); In₀.₅₃Ga₀.₄₇As, 0,91 eV contra 0,75 eV medidos. Limites: a desordem é ignorada, daí uma curvatura do gap fraca demais (as supercélulas “especiais quase aleatórias” de Zunger et al., 1990, a fornecem); um só conjunto de fônons; AlAs falta na tabela, de modo que AlₓGa₁₋ₓAs só tem a lei de Vegard e a ligação forte.
- Ligação forte com os parâmetros universais de Harrison (1999). Cada átomo leva seus orbitais s e p, mais os d para os metais de transição, nas energias atômicas de Mann. Os saltos valem entre s e p, com e para os d, distribuídos pela tabela de Slater e Koster (1954). Os primeiros vizinhos contam por inteiro, depois as camadas até o dobro dessa distância, amortecidas em com . Os elétrons de valência seguem a coluna. O preenchimento numa grade 16³ distingue metal, semimetal (bandas a menos de 0,1 eV uma da outra) e isolante. Sem sobreposição entre orbitais, sem deslocamento de Madelung, sem spin: os gaps dos cristais iônicos e dos óxidos saem largos demais (NaCl: 9,0 eV contra 8,5; SrTiO₃: 5,3 eV contra 3,2).
Densidade de estados e óptica
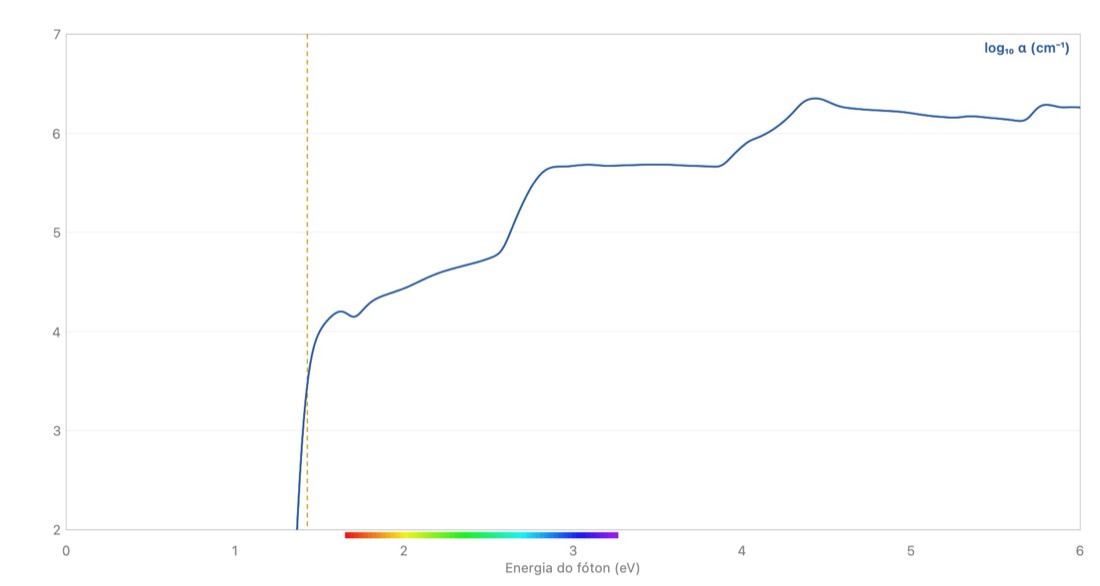
A densidade de estados é calculada numa grade 16³ reduzida pelo grupo pontual e pela inversão temporal, suavizada por gaussianas. A parte imaginária da função dielétrica vem dos elementos de matriz do momento entre bandas de valência e de condução; em ligação forte, são os de Peierls, . Ela é integrada pelo método dos tetraedros (Blöchl, Jepsen e Andersen, 1994), com um refinamento local perto da borda. A grade é refinada de 12³ a 28³ até a convergência: ε₁(0) a 1 %, ε₂ a 3 % do seu máximo, a borda a 0,03 eV. Daí se deduz ε₁ por Kramers–Kronig, e depois n, κ, α e R. O gráfico de Tauc ajusta uma reta a para um gap direto, a para um gap indireto, entre a borda − 0,05 e a borda + 0,4 eV. A tesoura sobe as bandas de condução de uma quantidade Δ, e os elementos de matriz são corrigidos como propõem Levine e Allan (1989). Silício: ε₁(0) = 11,2 (11,7 medido).
As fórmulas
Em unidades gaussianas, com o fator 2 para o spin:
A tesoura (Levine e Allan):
Acoplamento spin-órbita
O spin do elétron se acopla ao seu momento orbital: em Γ, o topo da banda de valência, de caráter p, se desdobra em Γ₈ (j = 3/2, quatro estados) e Γ₇ (j = 1/2, dois estados), mais baixo de Δ₀, de 0,044 eV no Si a 0,95 eV no CdTe; em L, o desdobramento Δ₁ vale cerca de dois terços de Δ₀. A base passa a ser a dos espinores: cada banda leva só um elétron, e há o dobro de bandas. No pseudopotencial, o termo de Weisz, na forma de Chelikowsky e Cohen (1976), tem uma intensidade μ ajustada ao Δ₀ medido; ele prevê Δ₁ sem outro ajuste (GaAs 0,21 eV para 0,22 medido, InSb 0,50 para 0,50). Na ligação forte, cada átomo recebe λ L·S em seus orbitais p, com λ proporcional à constante ζ_np do átomo livre, tirada de sua estrutura fina medida (base de dados do NIST); um único fator, 1,54, ajustado em treze semicondutores, dá Δ₀ com erro inferior a 15 %.
As fórmulas
Superfície de Fermi
Para um metal em ligação forte (o nível de Fermi fixado pela contagem dos elétrons na grade 16³) ou para os elétrons livres (, sendo n os elétrons de valência s e p por unidade de volume: 1 para Cu, Ag, Au e os alcalinos, 2 para Mg, Zn e o ferro, 3 para Al…), as bandas são calculadas numa grade cúbica de 31³ pontos que cobre a zona. Cada cubinho é cortado em seis tetraedros nos quais E é interpolada linearmente: a superfície E = E_F é ali um triângulo ou um quadrilátero (marching tetrahedra, sem caso ambíguo). Cada ponto de corte é refinado sobre a própria banda por dois passos de falsa posição; os triângulos são recortados nas faces da zona (Sutherland–Hodgman) e orientados segundo o gradiente de E, na direção dos estados vazios. A parte ocupada de cada banda é contada numa grade 20³ da célula recíproca primitiva, cujo volume é exatamente o da zona. Verificações: a esfera livre do cobre tem raio k_F = 1,36 Å⁻¹ e área 4πk_F²; suas bandas ocupadas comportam um elétron, as do alumínio três, as do cobre em ligação forte onze, com erro inferior a 1 %; em ligação forte, a superfície do cobre toca as oito faces {111}, nos pontos L.
No Laue
Estrutura de bandas (aba Propriedades) coloca um pequeno diagrama ao lado da vista. O visualizador ampliado mostra a zona em relevo, as bandas com o gap e sua natureza, a densidade de estados e, para um semicondutor ou um isolante, a aba Absorção (ε₁ e ε₂, n e κ, α, R, Tauc). O método pode ser escolhido: pseudopotencial quando o cristal está na tabela, ligação forte para qualquer cristal que tenha átomos, rede vazia sempre. O interruptor Acoplamento spin-órbita acrescenta o spin aos dois primeiros. Gap medido ajusta a tesoura ao valor de Madelung (2004). As bandas, a densidade de estados e o espectro são exportados em CSV, os gráficos em PNG ou PDF. Os mesmos cálculos são feitos pela linha de comando (laue bands, laue optics), e suas saídas servem de referência para a versão para Windows.
A tesoura desloca o espectro em bloco, ε₂(E) → ε₂(E − Δ), como implica a correção de Levine e Allan: as transições são classificadas uma vez, sem tesoura, e cada posição do controle apenas as desloca e refaz a integral de Kramers–Kronig. Em tight binding, todas as bandas vazias (até 16) entram no espectro, calculado pelo menos até a borda + 6 eV (senão 10 eV); o refinamento em torno da borda é reduzido quando seus mínimos cobrem mais de 5 % da zona (bandas planas, como as da calcita), e omitido além de um quarto. O cálculo mostra a malha em que está e pode ser interrompido.
O espectro é um tensor: cada transição guarda Re(q_a q_b*) em seis componentes, depois médias sobre as rotações do grupo pontual (J̄ = Σ_R R J Rᵀ / |G|, exato com os tetraedros); os eixos principais são os de ε₁(0) − 1 ∝ Σ J/E³, e Polarização projeta sobre um deles antes da tesoura e de Kramers–Kronig, sem novo cálculo. Os índices a 589 nm dos Dipolos pontuais (polarizabilidades de Tessman, Kahn e Shockley, campo local por somas de Ewald) e das Bandas, com a correção do gap foram comparados com medidas em treze cristais: dipolos a menos de 4 % para os isolantes iônicos com gap ≥ 5 eV, bandas de 2 a 7 % abaixo para os semicondutores e cerca de 20 % para o rutilo e o SrTiO₃ (base mínima, sem campo local). A regra que se tira disso marca o modelo Recomendado: dipolos se todos os íons estão tabelados e o gap chega a 5 eV, bandas caso contrário; ela escolhe o mais próximo nos treze. As bandas acertam o sinal de nₑ − nₒ nos cinco uniaxiais, os dipolos em dois. Os termos de dipolo intra-atômicos (Pedersen et al. 2001) foram testados: com os parâmetros universais de Harrison, afastam todos os cristais da medida, e ficam desativados. Na linha de comando: laue indices.
Dispersão: cada curva medida é a fórmula publicada (Sellmeier e formas afins da base refractiveindex.info, coeficientes inalterados), que devolve o índice da tabela a 0,002 em 589,3 nm. V_d = (n_d − 1)/(n_F − n_C) nas linhas de 587,6, 486,1 e 656,3 nm. Os dipolos pontuais dão um só índice: sua dispersão é um oscilador único de Wemple e DiDomenico, n² − 1 = E_d E₀/(E₀² − E²), passando por esse índice no E₀ ajustado à curva das bandas; o Sellmeier mostrado é a mesma coisa reescrita (B = E_d/E₀, C = (hc/E₀)²). Em treze cristais, V_d fica a menos de 20 % para 11 raios de 14; CsCl, o raio ordinário da calcita e ZnS ficam a 30–41 %. O oscilador ajustado à medida e às bandas diz o que falta às bandas: E₀ a menos de 8 % para 11 raios de 16, mas uma força E_d 37 a 61 % fraca demais nos cristais iônicos e nos óxidos de titânio — é ela que deixa o rutilo e o SrTiO₃ 20 % abaixo da medida. A regra empírica E_d = β N_c Z_a N_e de Wemple, testada como terceiro modelo, corrige o raio ordinário do rutilo mas ultrapassa o SrTiO₃ em 18 % e inverte o sinal da birrefringência em três uniaxiais: não é proposta. Na linha de comando: laue dispersion.
O visualizador pode ser redimensionado, e cada um de seus gráficos pode ser ampliado: arrastar um quadro com ⌥ o amplia (um quadro achatado amplia só um eixo), arrastar sem ⌥ ou rolar com dois dedos desloca o gráfico ampliado, a roda do mouse aplica zoom sob o ponteiro e o gesto de pinça em torno do centro, ⌥ com a rolagem ou os botões + e − do canto aplicam zoom só na altura, e um clique duplo ou o botão do canto volta ao gráfico inteiro; no iPad, o dedo desloca e o gesto de pinça aplica zoom. A densidade de estados acompanha o eixo de energias das bandas.
Fônons: modelo de molas
Modelo
O Laue calcula as vibrações na aproximação harmônica de Born e von Kármán. A energia é uma soma de termos , invariantes por translação: a regra de soma acústica é, portanto, respeitada por construção. A forma é a de Keating (1966): uma mola de estiramento α em cada ligação e uma mola de flexão β em cada ângulo entre duas ligações de um mesmo átomo.
- Keating, parâmetros de Martin (1970), ajustados às constantes elásticas, para Si, Ge, GaP, GaAs, GaSb, AlAs, AlSb, InP, InAs e InSb (quatro vizinhos). Si: 16,5 THz em Γ (15,5 medidos); em X, LA = LO 12,9 (12,3) e TO 14,5 (13,9). Os ramos TA saem altos demais em X e L (7,7 THz contra 4,5), defeito conhecido do modelo.
- Molas universais para qualquer outro cristal, na primeira esfera de vizinhos (até 1,2 vez a menor distância entre dois metais): conforme o caráter da ligação. Covalente: = 48,5 N/m, = 2,35 Å, = 4, β = 0,28 α. Metálica: calibrada no máximo do cobre em X (7,25 THz), sem flexão; dois cátions de um cristal iônico não são ligados.
- Íons rígidos (Kellermann, 1940) quando uma ligação é iônica (eletronegatividades que diferem de pelo menos 1,7): cargas formais (ânion em seu estado de oxidação usual, cátions no mais alto, levados à neutralidade), forças de Coulomb somadas pelo método de Ewald, e repulsão de Born–Mayer entre primeiros vizinhos, radial e tangencial, com λ fixado pelo equilíbrio do cristal sob uma dilatação uniforme e ρ = 0,3036 Å calibrado no TO do NaCl em Γ (4,92 THz). O termo é blindado por ε∞ (medido para os cristais comuns, 2,5 nos demais); em Γ, seu limite segue a direção de chegada do caminho. NaCl: LO 7,4 THz (7,9); CaF₂: TO 7,6 (7,7), LO 12,9 (14,0); CsCl: TO 2,9 (3,0). O SrTiO₃ cúbico é instável em R: é a rotação dos octaedros que o torna tetragonal abaixo de 105 K. As cargas formais superestimam os modos mais altos dos óxidos.
- Semicondutores polares de Martin (GaAs, InP…): apenas o termo dipolar, com a carga efetiva de Born e ε∞ (GaAs: 2,07 e 10,9; LO − TO = 0,56 THz contra 0,53).
- Camadas (um átomo cujas ligações estão todas num plano): um termo contra a flexão para fora do plano, C = 0,586 α, e molas de 0,911 N/m para os átomos mais próximos das camadas vizinhas, calibradas no grafite (B2g fora do plano, 26,1 THz; cisalhamento E2g, 1,26 THz).
As fórmulas
Keating, com a convenção de Martin (, ), e a matriz dinâmica:
No Laue
A aba Fônons do visualizador traça os 3N ramos no caminho de Setyawan e Curtarolo e a densidade de estados das vibrações (grade 16³ reduzida por simetria, três modos por átomo), em THz, cm⁻¹ ou meV. Para as molas universais e os íons rígidos, um controle deslizante multiplica todas as rigidezes de curto alcance. Um modo instável é traçado abaixo de zero. laue phonons dá também as cargas, ε∞, λ e o limite LO em Γ ao longo de [100]. Ramos e densidade são exportados em CSV; laue phonons dá as frequências nos pontos da zona.
Luz: infravermelho, Raman e índices
Atividades em Γ
Os modos em Γ são os autovetores da matriz dinâmica em q = 0 (sem termo não analítico: as frequências TO). Os modos degenerados, com tolerância de 10⁻⁶, formam subespaços W. Sua atividade vem dos caracteres, sem tabela do grupo: as operações do grupo espacial agem sobre os deslocamentos por Γ(g) (rotação cartesiana e permutação dos átomos da célula primitiva), e conta-se a multiplicidade da representação vetorial (dipolo: infravermelho) e de seu quadrado simétrico (polarizabilidade: Raman). Validação: Si F2g só Raman, NaCl F1u só infravermelho, CaF₂ um modo de cada tipo, GaAs F2 ambos, coríndon 7 modos Raman e 6 infravermelhos (Porto e Krishnan, 1967), exclusão mútua em todos os cristais centrossimétricos.
Infravermelho
A força de oscilador de um modo vem de sua carga efetiva , com as cargas de Born: formais para os íons rígidos, tabeladas para os semicondutores de Martin. A refletividade é calculada em incidência normal, com um amortecimento γ = 0,02 ω_TO. NaCl: ε(0) = 5,3 (5,9 medido), banda de reststrahlen de 164 a 246 cm⁻¹ (de 164 a 264). Coríndon: ε(0) = 9,8 perpendicularmente a c e 11,3 paralelamente (9,4 e 11,6 medidos).
As fórmulas
Índices no visível: dipolos pontuais
Cada íon tem uma polarizabilidade eletrônica α (Tessman, Kahn e Shockley, 1953; Pauling, 1927; a do O²⁻, 1,30 ų, é calibrada no índice ordinário da calcita). O campo que age sobre um íon é o campo macroscópico mais o de todos os outros dipolos, somado por Ewald sem seu termo q = 0 (que contém o campo de Lorentz); resolve-se e depois . NaCl: 1,542 (1,544); CaF₂: 1,404 (1,434); calcita: nₒ 1,658, nₑ 1,54 (1,486), a birrefringência negativa reencontrada em dois terços; coríndon 1,72 (1,76); quartzo 1,51 (1,55). O modelo falha para os titanatos (1,7 em vez de 2,4 a 2,9): suas ligações são covalentes demais para dipolos pontuais. A classe óptica vem do sistema cristalino.
Centros de cor
Um centro de cor não muda a simetria com que o Laue calcula: só acrescenta bandas de absorção gaussianas em energia. O Cr³⁺ (d³) em sítio octaédrico segue o diagrama de Tanabe e Sugano, com Dq e B medidos para o rubi (1810 e 650 cm⁻¹) e a esmeralda (1610 e 780 cm⁻¹); nos outros casos, Dq ∝ R⁻⁵ a partir do rubi; larguras 0,33 eV (⁴T₂) e 0,60 eV (⁴T₁). Rubi: 2,24 e 3,07 eV (2,23 e 3,05 medidos). Centro F: lei de Mollwo e Ivey, com d a distância ao cátion mais próximo; NaCl 2,61 eV (2,65), KCl 2,15 (2,3), largura 0,18 E. Bandas tabeladas (Burns, 1993; Nassau, 2001): Fe²⁺–Ti⁴⁺ da safira, Fe²⁺ da água-marinha, NV⁻ do diamante, Fe³⁺. As variedades do quartzo (Rossman, 1994): ametista, centro [FeO₄]⁰ em 545 e 357 nm; quartzo fumê, centro [AlO₄]⁰ por volta de 450 e 620 nm, com uma absorção que sobe em direção ao ultravioleta; citrino, transferência de carga O → Fe³⁺ por volta de 375 nm, cuja cauda absorve o azul; quartzo rosa, uma banda larga por volta de 500 nm. Cada banda traz seu comprimento de onda no menu, ao lado dos níveis nas bandas e como marca na curva de absorção. A cor: transmissão , funções de correspondência de cores CIE 1931 na aproximação analítica de Wyman, Sloan e Shirley (2013), corpo negro a 6504 K para o D65, sRGB equilibrado no branco.
As fórmulas
Os demais íons de transição seguem os mesmos diagramas em forma fechada, com Dq e B ajustados a bandas medidas: as do íon hidratado [M(H₂O)₆]ⁿ⁺ (Lever, 1984) na falta de algo melhor, as do coríndon quando foram medidas (McClure, 1962). d¹ e d⁶ (Ti³⁺, Fe²⁺) e d⁹ (Cu²⁺) têm uma única banda permitida por spin, em 10 Dq, que o efeito Jahn–Teller desdobra: Ti³⁺ no coríndon, 18 450 e 20 300 cm⁻¹ (542 e 493 nm). O estado fundamental de d² (V³⁺) é ³T₁(F), misturado com ³T₁(P): no coríndon (Dq 1870, B 620 cm⁻¹), 17 400 e 25 400 cm⁻¹, para 17 400 e 25 200 medidos. Num sítio com quatro vizinhos, o campo vale 4/9 do campo do octaedro, e o íon com n elétrons segue o diagrama do octaedro para 10 − n: o Co²⁺ (d⁷) num tetraedro se comporta como d³, e sua ν₃ por volta de 17 200 cm⁻¹ (582 nm) dá o azul-cobalto. Levado de volta a um octaedro (Dq × 9/4), o mesmo conjunto de parâmetros prevê as bandas de [Co(H₂O)₆]²⁺: 8000 e 19 000 cm⁻¹, para 8100 e 19 400 medidos. Os íons d⁵ (Mn²⁺, Fe³⁺) não têm banda permitida por spin; eles não figuram entre os íons.
Dicroísmo. Num cristal uniaxial, a absorção depende da polarização. Para o rubi, o Laue usa as bandas medidas por Cronemeyer (1966): E ⊥ c em 558 e 412 nm, E ∥ c em 543 e 398 nm, com suas seções de choque (22,8 e 22,5 × 10⁻²⁰ cm² contra 7,2 e 38,1). Para a safira azul, a banda Fe²⁺–Ti⁴⁺ passa de 580 nm (E ⊥ c) para 700 nm (E ∥ c), com largura de cerca de 250 nm (Dubinsky et al., 2020); a fonte não quantifica sua seção de choque para E ∥ c, tomada igual. A densidade óptica ajustada continua sendo a da luz não polarizada, média das duas: o rubi sai vermelho-púrpura para E ⊥ c e vermelho-alaranjado para E ∥ c, a safira azul-violáceo e azul-esverdeado, como no dicroscópio.
Concentração. Com uma seção de choque σ medida no pico para E ⊥ c (coríndon: Cr³⁺ 1,62 × 10⁻¹⁹ cm² em 560 nm, V³⁺ 1,0 × 10⁻¹⁹ cm² em 580 nm, Fe²⁺–Ti⁴⁺ 1,94 × 10⁻¹⁸ cm² em 580 nm; Dubinsky et al., 2020), a densidade óptica na espessura de referência d = 5 mm dá a densidade n dos centros, referida ao número de átomos por cm³ do cristal. Um rubi de densidade óptica 2 contém assim cerca de 800 ppma de cromo. Para Fe²⁺–Ti⁴⁺, σ é a dos pares por átomo de ferro, com cerca de 4700 ppma de ferro: ela diminui quando o ferro fica mais raro, e a concentração é apenas uma ordem de grandeza.
As fórmulas
No Laue
A aba Infravermelho e Raman do visualizador dá a tabela dos modos, a refletividade (E ⊥ c e E ‖ c para um cristal uniaxial), a classe óptica, os índices, ε∞ e ε(0). Na linha de comando, laue infrared. Limites: a calcita continua instável na borda da zona e o berilo não se sustenta com esses íons rígidos; a atividade de seus modos em Γ continua correta.
Os centros de cor do documento também aparecem no visualizador das bandas. Seus níveis, planos porque um centro é localizado, são traçados no gap com uma seta por transição, e seus picos se somam à densidade de estados, ampliados: o peso real de um centro é sua concentração, alguns milionésimos. A distância entre os níveis é a energia das transições; sua posição no gap é uma convenção, não um cálculo. O nível 2p de um centro F fica 0,15 eV abaixo das bandas de condução (a profundidade térmica dada por Mott e Gurney para o KCl), e o 1s fica abaixo dele; para o Cr³⁺ e as bandas tabeladas, o nível fundamental fica onde o controle deslizante o coloca, no meio do gap por padrão. Os estados do Cr³⁺ (⁴A₂, ⁴T₂, ⁴T₁) são termos de vários elétrons, desenhados como níveis. Para o Cr³⁺, o nível ²E também é traçado, na energia medida da linha R₁ (694,3 nm no rubi, 683,0 nm na esmeralda, a do rubi nos outros casos): o bombeamento para ⁴T₂ e ⁴T₁ decai sem emitir luz para ²E (seta ondulada), estado metaestável de cerca de 3 ms onde os íons se acumulam, de onde parte a linha R para ⁴A₂ (seta vermelha), a do laser de rubi de Maiman (1960). A transição ⁴A₂ → ²E muda o spin: mil vezes mais fraca que as bandas ⁴T, ela não entra na absorção. Na aba Absorção, suas bandas se somam abaixo da borda: com d = 5 mm, a espessura de uma pedra lapidada, depois e ε₂ aumentado de 2nκ; ε₁ não é corrigido, já que a parte dos centros em ε₂ é da ordem de 10⁻⁵. A escala de α desce então até 0,1 cm⁻¹.
Efeito Zeeman das linhas R do rubi, campo B ao longo de c. O fundamental ⁴A₂ (S = 3/2) se desdobra em , g∥ = 1,9817 e 2D = −11,493 GHz, com o dubleto ±3/2 mais baixo (Sewani et al., 2020); os níveis Ē (linha R₁) e 2Ā (R₂, 29 cm⁻¹ acima) se desdobram cada um em dois, ±½ g μ_B B, com |g∥(Ē)| = 2,44 e g∥(2Ā) = 1,46 (Gen et al., 2020). As componentes permitidas e suas intensidades relativas seguem Sugano e Tanabe (1958), na tabela de Gen et al.; as linhas σ são cerca de sete vezes mais intensas que as π, segundo a estimativa experimental deles. Os deslocamentos são dados em cm⁻¹ a partir de cada linha, μ_B = 0,4669 cm⁻¹/T; em campo nulo, cada linha já é dupla, com separação de 0,38 cm⁻¹ (2D).
Temperatura: termodinâmica da rede
Aproximação harmônica: os modos da seção Fônons (mesmas molas, rigidez 1) em uma grade de q de toda a zona de Brillouin, centrada em Γ para preservar a simetria do cristal (12³ q até 4 átomos primitivos, 8³ até 16, 6³ acima disso), excluído o próprio Γ: seus modos acústicos não têm frequência, e ali os modos ópticos de um cristal iônico dependem da direção de chegada. Cada modo é um oscilador quântico. Por átomo: , , , x = hν/k_BT, somas ponderadas por 1/N_q e divididas pelo número de átomos. Os modos instáveis (frequência imaginária) são descartados e contados.
Temperatura de Debye: em T, a do modelo de Debye que dá o mesmo C_v, , invertida por bisseção; em alta temperatura, (segundo momento). Deslocamentos: , com os autovetores da matriz dinâmica ponderada pelas massas. Para a precisão em baixas frequências, coth y = 1/y + (coth y − 1/y): o primeiro termo, em T/ω², é somado exatamente, o segundo, regular, por faixas de frequência (600). B = 8π²U_iso, em média sobre os átomos de um elemento; um elemento ausente dos fônons (o segundo de um sítio de liga) recebe a média dos outros. Razão de Lindemann: do átomo mais móvel dividido pela menor distância interatômica.
Verificações: C_D → 3k_B e lei em T³, ; S = −∂F/∂T e U = F + TS; B ∝ T acima de θ; tensor isotrópico em um cristal cúbico; nenhum modo instável no NaCl. Cobre: θ_D = 321 K a 30 K e 318 K em alta temperatura (343 K medidos), B(300 K) = 0,48 Ų (0,55, Flinn et al., 1960); NaCl: θ_D = 274 K (321); CaF₂: B = 0,44 e 0,76 Ų para Ca e F (0,47 e 0,68); silício: 620 K a 30 K (645), com os modos transversais de Keating rígidos demais; diamante: de 1910 a 1970 K (2230). A grade é rebatida em (−½, ½]: a soma de Coulomb de um cristal iônico só é periódica a menos de seu corte, e um q escrito longe de Γ sairia instável.
Movimento térmico (vista 3D): , todos os ramos em 64 vetores q sorteados da grade 8³ (menos para uma vista grande: no máximo 300 000 átomos × modos por quadro, cada q contado proporcionalmente mais), fases φ_k ao acaso, : em média no tempo, ⟨u_α u_β⟩ é o da termodinâmica (verificado a 1 % no Cu e no NaCl, com a grade inteira). Tempo desacelerado: a frequência mais alta do cristal a 1,2 Hz. Cada átomo da vista é referido a um átomo da célula primitiva e a uma translação R.
Constantes elásticas: em grande comprimento de onda (q = 0,002 × 2π/a), os três modos acústicos ao longo de n dão ρv² e a direção de deslocamento do centro de massa, daí a matriz de Christoffel Γ_ik(n) = C_ijkl n_j n_l; as 21 C_IJ (notação de Voigt, eixos cartesianos) são ajustadas por mínimos quadrados sobre 40 direções de uma espiral. São as constantes relaxadas: os átomos de uma célula acompanham a onda. Módulo volumétrico: média de Hill dos limites de Voigt e de Reuss. Dilatação: relação de Grüneisen quase-harmônica, , e a célula , com U a energia de vibração por átomo; a mesma dilatação ao longo de todos os eixos. γ é dado (2 por padrão). Verificações: silício C₁₁ = 165,6, C₁₂ = 63,9, C₄₄ = 79,2 GPa (165,7, 63,9 e 79,6 medidos, aos quais Martin ajustou suas molas); NaCl B = 25,8 GPa (25); cobre, molas centrais: relação de Cauchy C₁₂ = C₄₄, B = 101 GPa (137).
Magnetismo: campo médio de Weiss
Hamiltoniano de Heisenberg, cada par contado uma vez, J > 0 ferromagnético, mais o termo de Zeeman; acoplamentos em meV por camadas de vizinhos magnéticos (distâncias distinguidas a 1 mÅ, até dez camadas). A ordem é colinear: um sítio para cima ou para baixo, multiplicado por cos 2π k·r para o átomo em r, com k em metades de vetores da rede recíproca (0, ½, 1 por eixo). ½ dobra a célula magnética ao longo do eixo; 1 inverte os átomos centrados de uma célula centrada, ou o do centro do MnF₂. Uma ordem em que um átomo cai em cos 2π k·r = 0 não é colinear e não é aceita. Spin padrão: íon 3d de alto spin, a carga dos cátions fixada pela dos ânions, momento orbital extinto; metais Fe, Co, Ni: S = μ/2 com μ medido a 0 K (2,22, 1,72 e 0,606 μ_B).
Campo médio: cada ⟨S_i⟩ é resolvido de forma autoconsistente (função de Brillouin, iteração amortecida) sobre os átomos da célula magnética, com J_ij somado sobre as imagens periódicas. A temperatura de ordenamento da ordem escolhida vem do problema linearizado, uma amplitude por sítio com os sinais da ordem (matriz simetrizada, maior autovalor com amplitudes de mesmo sinal). O maior autovalor sobre todas as ordens da célula diz se outra apareceria primeiro. χ∥ e χ⊥ são obtidas com um pequeno campo ao longo dos momentos e transversal a eles; em pó, (χ∥ + 2χ⊥)/3, em cm³ por mol de átomos magnéticos. Para um ferromagneto ordenado, χ⊥ não é definida sem anisotropia: o campo apenas gira a magnetização. C(T) é a derivada da energia de troca. Validação: T_C = S(S+1) z J / 3k_B e θ = T_C (ferromagneto cúbico de corpo centrado), T_N = −θ e χ⊥ constante abaixo de T_N (antiferromagneto tipo CsCl), o salto de C igual a 5S(S+1)/(S² + (S+1)²) k_B, e a T_N do MnO, que só depende de J₂.
As fórmulas
Exemplos, acoplamentos publicados levados a esta convenção: MnO, J₁ = −0,77 e J₂ = −0,89 meV (Kohgi et al., 1972, nêutrons), T_N 181 K em campo médio para 117 K medidos; NiO, J₁ = +1,37 e J₂ = −19,0 meV (Hutchings e Samuelsen, 1972), 882 K para 523 K; MnF₂, J₁ = +0,068, J₂ = −0,302 e J₃ = +0,004 meV (Morano et al., 2024), 87 K para 67 K. Para o MnO e o MnF₂, os valores são os da compilação de Alaei et al. (2025), divididos por S². Ferro α: as dez camadas calculadas por Pajda et al. (2001), J = 2 J_P / S(S+1), devolvem sua T_C de campo médio, 1415 K, para 1044 K medidos. A décima camada de Pajda (8 vizinhos) compartilha sua distância com outros 24 que o Laue agrupa: seu J é ponderado ali por 8/32.
Monte-Carlo: spins clássicos de comprimento √(S(S+1)), de modo que seu campo médio tenha a mesma T_C que o do modelo quântico; amostra de L³ células magnéticas com bordas periódicas (L pelo menos 2 × o alcance dos acoplamentos + 1; para a agitação ao vivo, L acompanha a vista: tantas células magnéticas quanto as células mostradas; quando a vista está preenchida, três células do cristal, ou cerca de 6000 spins com o módulo Transições de fase; para as curvas, cerca de 1500 a 2000 spins), cada spin com seus vizinhos reais e seus J. Algoritmo de Metropolis: rotação de tentativa com amplitude ajustada para aceitar cerca da metade das tentativas, aceita com a probabilidade min(1, e^{−ΔE/k_BT}). As curvas partem da ordem escolhida a 5 % de T e aquecem, cada temperatura partindo da anterior (300 varreduras de equilibração, 700 de medida); no resfriamento, o MnO escolheria ao acaso um de seus quatro domínios. Medidas: energia, ordem |Σ σ_i Ŝ_i|/N, calor específico N(⟨E²⟩ − ⟨E⟩²)/(k_BT)², susceptibilidade da ordem N(⟨m²⟩ − ⟨m⟩²)/k_BT. A T_C é tomada no pico dessa susceptibilidade: o calor específico do modelo de Heisenberg tem apenas um pico fraco (expoente α negativo), afogado no ruído de alguns milhares de spins. Validação: ferromagneto cúbico de corpo centrado, T_C = 0,77 do campo médio (k_BT_C = 2,054 J S(S+1), valor clássico publicado), com 6 % de precisão em 8³ células. Em baixas temperaturas, C tende a k_B por spin, como para todo spin clássico: os efeitos quânticos (C → 0) não estão presentes.
Grupo magnético: para a ordem colinear do documento, o Laue mantém as operações (W, w) do grupo espacial, incluídas as translações da célula magnética, que levam cada átomo magnético sobre um átomo cujo momento vale θ det(W) W m, θ = +1 (operação unitária) ou −1 (com 1′); o momento é um vetor axial. Tipo I sem 1′, III com 1′ mas sem translação que inverta os momentos, IV com uma antitranslação {1′|t}. O grupo é levado a uma base convencional tirada de seus próprios eixos (rede de suas translações unitárias, eixos de suas rotações) e depois comparado exatamente, a menos de uma mudança de eixos e de uma origem (grade de 1/8, 1/24 em eixos hexagonais), com os grupos das tabelas de mesmo tipo e com os mesmos números de operações de cada espécie, com e sem 1′. As tabelas são as do ISO-MAG (Stokes, Hatch e Campbell, versão 1.4, 2022, segundo Litvin); cada um dos 1421 grupos não cinza, dado em sua própria configuração, é reencontrado. Momentos permitidos em um sítio: o subespaço fixo das θ det(W) W de seu grupo de sítio, as operações que mantêm o átomo no lugar a menos de uma translação unitária.
Difração magnética de nêutrons (Halpern e Johnson, 1939): linhas indexadas na célula magnética, , p = 2,695 fm por μ_B, μ_j = gS, f_j o fator de forma ⟨j₀⟩ do íon (Brown), e só a componente perpendicular a Q espalha: |F_M⊥|² = |F_M|² (1 − (Q̂·m̂)²). Núcleos e momentos se somam em intensidade para nêutrons não polarizados; fator de Lorentz 1/(sin²θ cos θ). MnO: a linha mais forte é (½ ½ ½), puramente magnética; MnF₂: (1 0 0), proibida para os núcleos, é magnética, e (0 0 1), ao longo dos momentos, está ausente.
Ondas de spin (Holstein e Primakoff, 1940), em primeira ordem em 1/S: na célula magnética primitiva (os átomos relacionados por uma translação que conserva a ordem contam uma única vez: o ferro cúbico de corpo centrado tem 1, os 32 átomos do MnO na célula cúbica duplicada têm 2), a matriz bosônica , A para os pares paralelos, B para os antiparalelos, , , sobre as ligações. As energias são os autovalores positivos de ηM, η = diag(1, −1), obtidos pelo método de Colpa (1978): M = K†K (Cholesky), depois a matriz hermitiana KηK†. Verificações: ferromagneto cúbico de corpo centrado, ħω = S(J(0) − J(k)), nulo em Γ (modo de Goldstone); antiferromagneto do tipo CsCl, ħω = S z|J| √(1 − γ²), duplamente degenerado; com a anisotropia D, o gap . Com os acoplamentos dos exemplos, os mágnons do MnF₂ sobem até 6–7 meV, os do ferro até 257 meV. Os ramos são traçados na zona do cristal: os de um antiferromagneto aparecem nela dobrados sobre sua zona magnética.
Anisotropia e magnetização sob campo. O termo de anisotropia de íon único −D Σ (S_i·m̂)², m̂ o eixo dos momentos, acrescenta 2D⟨S_z⟩ ao campo local de cada átomo, e 2D à diagonal do problema linearizado da temperatura de ordenamento. Sob um campo B, dois estados são resolvidos em cada valor: os momentos mantidos ao longo de seu eixo, e girados (os pares antiparalelos virados perpendicularmente ao campo, inclinados em direção a ele). O Laue mantém o de menor energia livre de campo médio, por átomo, com as contagens duplas corrigidas; seguir um mesmo estado de campo em campo o manteria metaestável além da transição. Controle: MnF₂ com D = 0,02 meV, = 9,46 T, , ; o salto calculado cai a menos de 0,15 T desse valor, e a saturação em . Medida: 9,27 T a 4,2 K (Felcher e Kleb, 1996).
Propriedades permitidas. As partes lineares W das operações, com θ = ±1, formam o grupo pontual magnético. O momento líquido permitido é o subespaço fixo das θ det(W) W; o tensor magnetoelétrico (M = αE, E vetor polar par sob a inversão temporal, M axial e ímpar) se transforma como α → θ det(W) W α Wᵀ, e suas componentes permitidas são o subespaço fixo dessas nove dimensões, escrito com parâmetros a, b, c… em eixos cartesianos (x ∥ a, z ∥ c). Controles: Cr₂O₃ (−3′m′) α = diag(a, a, b) e momento líquido proibido; MnF₂, MnO e NiO, que conservam a inversão sozinha, sem efeito magnetoelétrico; o ferro α, momento líquido ao longo de seus momentos. Cr₂O₃: estrutura e ordem segundo Brown, Forsyth e Tasset (2002), T_N = 307 K; seus acoplamentos publicados diferem por um fator 2 conforme a convenção e não são fornecidos.
Transições de fase (módulo)
Subgrupos maximais: os t vêm do grupo fator G/T, subgrupos maximais do grupo pontual com as translações que fecham o grupo; os k de índice 2 a 4 vêm das sub-redes invariantes de mesmo índice (formas normais de Hermite), com cada escolha de translações. Cada subgrupo é identificado em relação aos grupos das Tables, a menos de uma mudança de eixos e de uma origem; depois os subgrupos são agrupados por classe de conjugação sob G, com o número de conjugados e os domínios: orientações (índice do grupo pontual) × translações (índice da rede). Validação: as listas de subgrupos maximais das International Tables, vol. A1, para Pm-3m, Fm-3m, Im-3m, P4/mmm, P6/mmm e Fd-3m. A descida grava o grupo pai, sua célula, seus sítios, a transformação P e a origem p no documento (campo parents), que serve de referência para a distorção; a referência acompanha toda a cadeia desde o pai mais alto.
Modos de simetria: G age sobre uma célula grande m × m × m, invariante sob G, que contém a célula de H; um operador aleatório que comuta com a ação, Σ ρ(g) M ρ(g)ᵀ, tem como autoespaços os subespaços irredutíveis, agrupados em tipos por seus caracteres. O vetor de onda é lido nas translações, nomeado nos pontos da zona (Γ, X, M, R, L, W, H, N, P), e a representação recebe seu nome de Mulliken em Γ. A dimensão de uma representação vem da fórmula dos caracteres. Parâmetro de ordem: o tipo cujo subgrupo de isotropia é H; invariantes cúbicos e quárticos pelas potências simétricas, condição de Lifshitz pelo quadrado antissimétrico. Modo mole: fônons do pai mais alto na supercélula, no centro da zona, onde Γ e os pontos de borda se dobram, cada modo próprio projetado sobre os tipos. Landau–Devonshire: coeficientes de Bell e Cross (1984) para o BaTiO₃ (transições calculadas a 392, 283 e 202 K, P = 0,265 C/m²) e de Haun et al. (1987, temperaturas em °C) para o PbTiO₃ (766 K, 0,757 C/m²).
Ordem–desordem: as sub-redes são os sítios de H provenientes de um sítio do pai compartilhado por dois elementos, z_st o número de primeiros vizinhos de s em t. Campo médio de Bragg e Williams: μ por bisseção para manter a composição, iteração amortecida a partir da ordem e da desordem, mantém-se a energia livre mais baixa; V é ajustado para que o campo médio se ordene na temperatura dada (latão β: V/k = T_c/2). Monte-Carlo de Kawasaki a composição fixa sobre L³ células de H (L = 8 para duas sub-redes, 6 para mais), das temperaturas altas às baixas, cada uma partindo da anterior, 200 varreduras de equilibração e 3000 de medida; duas cadeias independentes (oito em alta resolução, com o dobro de temperaturas) põem em comum seus momentos. Medidas: η, C/k por sítio, susceptibilidade N(⟨η²⟩ − ⟨η⟩²)V/kT, cumulante de Binder. Verificações: latão β contínuo, ordem do Monte-Carlo perto de 0,79 T_c(BW), a razão de Ising do cúbico de corpo centrado; Cu₃Au de primeira ordem em campo médio.
Tensão de inserção: gás de rede no sítio do íon móvel, energias V₁ e V₂ nas duas distâncias mais curtas entre cópias do sítio, Monte-Carlo grão-canônico (μ fixo) sobre 12 × 12 × 1 células, 150 varreduras de equilibração e 1500 de medida por valor de μ; medidas x, dx/dμ = N(⟨x²⟩ − ⟨x⟩²)/kT e a ordem em fileiras nos três pontos M; tensão V = V₀ − (μ − μ½)/e. Valores padrão para LiₓCoO₂ (V₁ = 120 meV, V₂ = 24 meV): a ordem em fileiras em x = ½ funde entre 300 e 340 K (medida perto de 330 K, Reimers e Dahn, 1992), degrau de 0,1 V a 300 K. O modelo também se ordena em ¼ e ¾ (2 × 2), o que o LiₓCoO₂ não mostra, e não contém o patamar bifásico entre x = 0,75 e 0,93 (Van der Ven et al., 1998).
Valores de referência on-line
Serviços
- Wikidata, via SPARQL: a fórmula com algarismos subscritos (P274), a densidade normalizada (P2054, convertida para g/cm³) e o índice de refração (P1109), com o nome de cada entrada (calcita, aragonita…).
- refractiveindex.info (CC0): o catálogo (mantido uma semana em cache), o livro da prateleira “main” que traz a fórmula, no máximo quatro páginas, avaliadas a 589,3 nm pelas fórmulas de Sellmeier 1 e 2 ou por interpolação de uma tabela; “(o)” e “(e)” dão nₒ e nₑ.
- AFLOW, via AFLUX: espécies, número de espécies e grupo espacial relaxado iguais, gap e densidade DFT (PBE), no máximo quatro entradas.
- Materials Project (chave do usuário, guardada nas Chaves): o resumo filtrado por fórmula e grupo espacial, as duas entradas mais estáveis; band_gap, density, e_electronic (ε∞), e_total (ε(0)), n.
Os serviços OPTIMADE (COD, OQMD, JARVIS, Alexandria…) não são consultados: não fornecem nenhuma propriedade física nem, muitas vezes, o grupo espacial, e misturariam os polimorfos. Cada serviço falha sozinho, sem interromper os outros; as consultas só são enviadas a pedido.
O tutor
No Laue
Os exercícios são documentos em etapas. O motor verifica a simetria, não uma resposta armazenada: posição de Wyckoff (qualquer posição equivalente é aceita), multiplicidade, simetria de sítio, número de átomos, grupo, ordem, razão de peças, densidade. A prateleira Exercícios (Tutor) tem um seletor de público; do lado Ciência, os exercícios são classificados por tema: redes e densidades, grupos espaciais e classes (quartzo, rutilo, blenda, grafite), posições de Wyckoff, construção de estruturas (CsCl, fluorita, perovskita, blenda, rutilo), difração e extinções, difratogramas de pó (indexação, d, 2θ, multiplicidades das linhas), estruturas de bandas (silício, arseneto de gálio, cobre), grupos planos, frisos e quasicristais. As perguntas novas tratam da classe cristalina, da classe de Laue, de Z, da densidade, de dhkl, de 2θ (Cu Kα₁), da multiplicidade de uma linha, da indexação das primeiras linhas, do número de coordenação de um sítio, do número de elétrons de valência, do gap, da sua posição na zona de Brillouin e do comprimento de onda do limiar de absorção. O esquema dos exercícios é publicado: você pode escrever os seus.
Exportações
No Laue
As figuras (vistas 3D, estereogramas, projeções das Tables, difração, difratogramas de pó) são exportadas em PDF vetorial, prontas para um artigo. Os dados são exportados em CSV (reflexões, linhas) e em .xy (perfil calculado). Impressão ou tecido… exporta um padrão plano num tamanho físico, com encaixe sem emendas. Os traços têm espessura e estilo (contínuo, tracejado, pontilhado, pó: grãos semeados ao longo do traço por um gerador com semente, idênticos a cada abertura). O SVG pode ter uma camada por cor, e o DXF R12 é em milímetros, com uma camada por cor. A paleta é exportada em ASE, GPL e Procreate. Uma mandala é impressa no seu diâmetro em centímetros.
Impressão 3D
Modelo
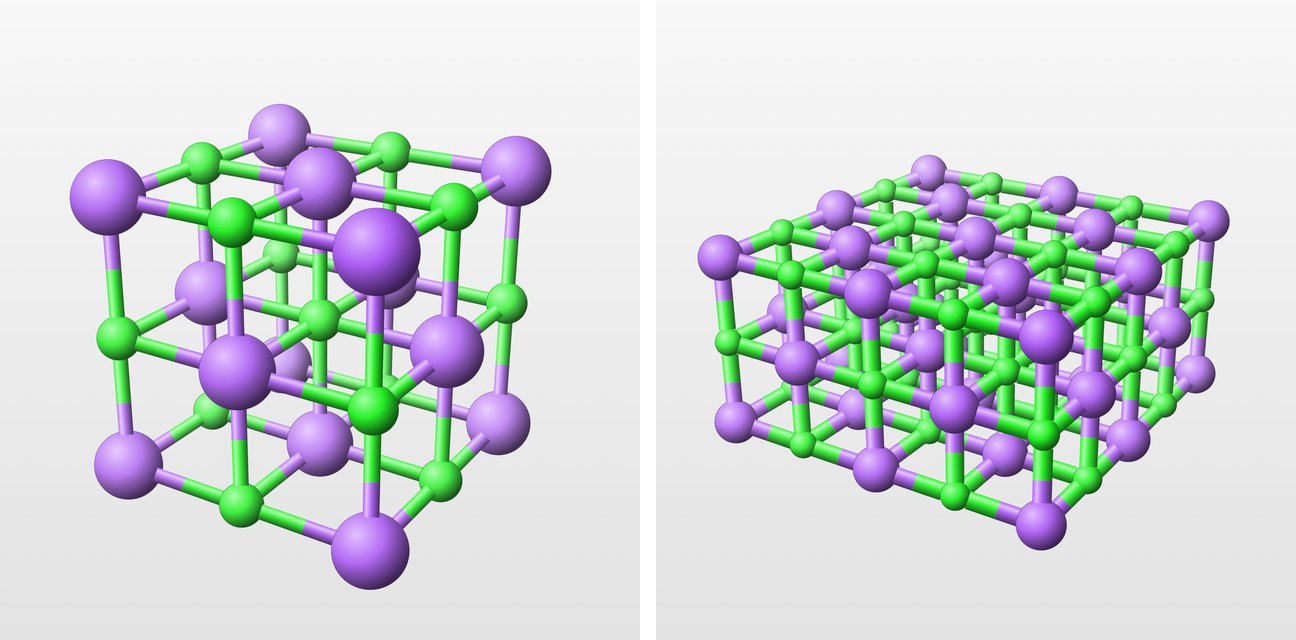
O objeto impresso é o modelo da vista, sem margem, para um número de células escolhido ao longo de a, b e c. O Laue retira dele os tocos (as meias-ligações em direção aos átomos fora do objeto) e, salvo opção em contrário, os átomos que nenhuma ligação segura. Cada átomo se torna uma esfera UV fechada (24 meridianos, 12 fatias). Cada ligação se torna dois meios-cilindros fechados, cada um da cor do seu átomo, que se encontram no meio. Todas as faces são orientadas para fora.
Os sólidos se sobrepõem, e o Laue não calcula sua união booleana: os programas de impressão reúnem eles mesmos os volumes de uma mesma peça. A escala leva o lado maior, raios incluídos, ao tamanho pedido. O raio de um átomo vale , como na vista, com um mínimo de 1,5 vez o raio de uma ligação. O objeto é centrado e apoiado na mesa ().
O Laue não gera suportes: os programas de impressão os calculam melhor (suportes em árvore ou orgânicos, interfaces, material solúvel), conforme a impressora. O número de peças exibido é o das componentes conexas do grafo dos átomos e das ligações.
No Laue
O STL é binário: 50 bytes por triângulo, em milímetros, sem cor. O 3MF (especificação Core do 3MF Consortium) é um pacote OPC que contém 3D/3dmodel.model, em unit="millimeter". Há um objeto por elemento, ligado a um material de base que leva a cor do elemento, e um objeto pai feito de componentes: os programas de impressão o abrem como um único objeto de várias peças. Os testes verificam que cada malha é fechada (cada aresta percorrida uma vez em cada sentido), que o volume orientado é positivo, além do tamanho, do posicionamento e da ausência de tocos.
Vistas salvas e apresentação
No Laue
Salvar vista guarda a orientação, o zoom e a exibição no documento. Apresentar as encadeia, para um seminário ou uma aula.
Referências
- International Tables for Crystallography, vol. A, Space-group symmetry, 6.a ed., M. I. Aroyo (org.), IUCr/Wiley, 2016.
- S. R. Hall, “Space-group notation with an explicit origin”, Acta Cryst. A37, 517 (1981).
- C. Giacovazzo (org.), Fundamentals of Crystallography, 3.a ed., Oxford University Press, 2011.
- D. Waasmaier, A. Kirfel, “New analytical scattering-factor functions for free atoms and ions”, Acta Cryst. A51, 416 (1995).
- B. Cordero et al., “Covalent radii revisited”, Dalton Trans., 2832 (2008).
- W. Friedrich, P. Knipping, M. Laue, “Interferenz-Erscheinungen bei Röntgenstrahlen”, Sitzungsber. Bayer. Akad. Wiss., 303 (1912).
- J. L. Amorós, M. J. Buerger, M. C. Amorós, The Laue Method, Academic Press, 1975.
- W. R. Busing, H. A. Levy, “Angle calculations for 3- and 4-circle X-ray and neutron diffractometers”, Acta Cryst. 22, 457 (1967).
- 3MF Consortium, 3MF Core Specification, versão 1.3, 2022.
- V. K. Pecharsky, P. Y. Zavalij, Fundamentals of Powder Diffraction and Structural Characterization of Materials, 2.a ed., Springer, 2009.
- H. M. Rietveld, “A profile refinement method for nuclear and magnetic structures”, J. Appl. Cryst. 2, 65 (1969).
- G. Caglioti, A. Paoletti, F. P. Ricci, Nucl. Instrum. 3, 223 (1958).
- J.-F. Bérar, G. Baldinozzi, “Modeling of line-shape asymmetry in powder diffraction”, J. Appl. Cryst. 26, 128 (1993).
- P. M. de Wolff, “A simplified criterion for the reliability of a powder pattern indexing”, J. Appl. Cryst. 1, 108 (1968).
- M. L. Cohen, T. K. Bergstresser, “Band structures and pseudopotential form factors for fourteen semiconductors of the diamond and zinc-blende structures”, Phys. Rev. 141, 789 (1966).
- W. A. Harrison, Elementary Electronic Structure, World Scientific, 1999.
- J. C. Slater, G. F. Koster, “Simplified LCAO method for the periodic potential problem”, Phys. Rev. 94, 1498 (1954).
- W. Setyawan, S. Curtarolo, “High-throughput electronic band structure calculations: challenges and tools”, Comput. Mater. Sci. 49, 299 (2010).
- P. E. Blöchl, O. Jepsen, O. K. Andersen, “Improved tetrahedron method for Brillouin-zone integrations”, Phys. Rev. B 49, 16223 (1994).
- Z. H. Levine, D. C. Allan, “Linear optical response in silicon and germanium including self-energy effects”, Phys. Rev. Lett. 63, 1719 (1989).
- J. Tauc, R. Grigorovici, A. Vancu, “Optical properties and electronic structure of amorphous germanium”, Phys. Status Solidi 15, 627 (1966).
- P. N. Keating, “Effect of invariance requirements on the elastic strain energy of crystals with application to the diamond structure”, Phys. Rev. 145, 637 (1966).
- R. M. Martin, “Elastic properties of ZnS structure semiconductors”, Phys. Rev. B 1, 4005 (1970).
- G. Nilsson, G. Nelin, “Study of the homology between silicon and germanium by thermal-neutron spectrometry”, Phys. Rev. B 6, 3777 (1972).
- E. W. Kellermann, “Theory of the vibrations of the sodium chloride lattice”, Phil. Trans. R. Soc. Lond. A 238, 513 (1940).
- P. P. Ewald, “Die Berechnung optischer und elektrostatischer Gitterpotentiale”, Ann. Phys. 369, 253 (1921).
- W. L. Bragg, “The refractive indices of calcite and aragonite”, Proc. R. Soc. Lond. A 105, 370 (1924).
- R. H. Lyddane, R. G. Sachs, E. Teller, “On the polar vibrations of alkali halides”, Phys. Rev. 59, 673 (1941).
- J. R. Tessman, A. H. Kahn, W. Shockley, “Electronic polarizabilities of ions in crystals”, Phys. Rev. 92, 890 (1953).
- S. P. S. Porto, R. S. Krishnan, “Raman effect of corundum”, J. Chem. Phys. 47, 1009 (1967).
- Y. Tanabe, S. Sugano, “On the absorption spectra of complex ions”, J. Phys. Soc. Jpn. 9, 753 (1954).
- H. F. Ivey, “Spectral location of the absorption due to color centers in alkali halide crystals”, Phys. Rev. 72, 341 (1947).
- D. S. McClure, “Optical spectra of transition-metal ions in corundum”, J. Chem. Phys. 36, 2757 (1962).
- H. G. Cronemeyer, “Optical absorption characteristics of pink ruby”, J. Opt. Soc. Am. 56, 1703 (1966).
- E. V. Dubinsky, J. Stone-Sundberg, J. L. Emmett, “A quantitative description of the causes of color in corundum”, Gems & Gemology 56, 2 (2020).
- A. B. P. Lever, Inorganic Electronic Spectroscopy, 2.a ed., Elsevier, 1984.
- P. Weiss, “L'hypothèse du champ moléculaire et la propriété ferromagnétique”, J. Phys. Théor. Appl. 6, 661 (1907).
- C. G. Shull, J. S. Smart, “Detection of antiferromagnetism by neutron diffraction”, Phys. Rev. 76, 1256 (1949).
- M. Kohgi, Y. Ishikawa, Y. Endoh, “Inelastic neutron scattering study of spin waves in MnO”, Solid State Commun. 11, 391 (1972).
- M. T. Hutchings, E. J. Samuelsen, “Measurement of spin-wave dispersion in NiO by inelastic neutron scattering and its relation to magnetic properties”, Phys. Rev. B 6, 3447 (1972).
- V. C. Morano, Z. Maesen, S. E. Nikitin, J. Lass, D. G. Mazzone, O. Zaharko, “Absence of altermagnetic magnon band splitting in MnF₂”, arXiv:2412.03545 (2024).
- M. Pajda, J. Kudrnovský, I. Turek, V. Drchal, P. Bruno, “Ab initio calculations of exchange interactions, spin-wave stiffness constants, and Curie temperatures of Fe, Co, and Ni”, Phys. Rev. B 64, 174402 (2001).
- M. Alaei, Z. Mosleh, N. Rezaei, A. R. Oganov, “Experimental exchange interaction dataset for magnetic materials: spin waves to MC simulations”, arXiv:2504.15764 (2025).
- A. B. Pippard, “An experimental determination of the Fermi surface in copper”, Phil. Trans. R. Soc. Lond. A 250, 325 (1957).
- W. A. Harrison, “Electronic structure of polyvalent metals”, Phys. Rev. 118, 1190 (1960).
- N. W. Ashcroft, N. D. Mermin, Solid State Physics, Holt, Rinehart and Winston, 1976.
- D. B. Litvin, Magnetic Group Tables, IUCr, 2013.
- H. T. Stokes, D. M. Hatch, B. J. Campbell, ISO-MAG, ISOTROPY Software Suite, iso.byu.edu (versão 1.4, 2022).
- O. Halpern, M. H. Johnson, “On the magnetic scattering of neutrons”, Phys. Rev. 55, 898 (1939).
- P. J. Brown, “Magnetic form factors”, International Tables for Crystallography, vol. C, § 4.4.5.
- T. Holstein, H. Primakoff, “Field dependence of the intrinsic domain magnetization of a ferromagnet”, Phys. Rev. 58, 1098 (1940).
- L. Nordheim, “Zur Elektronentheorie der Metalle. I”, Ann. Phys. 401, 607 (1931).
- R. Braunstein, A. R. Moore, F. Herman, “Intrinsic optical absorption in germanium-silicon alloys”, Phys. Rev. 109, 695 (1958).
- A. Zunger, S.-H. Wei, L. G. Ferreira, J. E. Bernard, “Special quasirandom structures”, Phys. Rev. Lett. 65, 353 (1990).
- J. H. P. Colpa, “Diagonalization of the quadratic boson Hamiltonian”, Physica A 93, 327 (1978).
- G. P. Felcher, R. Kleb, “Antiferromagnetic domains and the spin-flop transition of MnF2”, Europhys. Lett. 36, 455 (1996).
- I. E. Dzyaloshinskii, “On the magneto-electrical effect in antiferromagnets”, Sov. Phys. JETP 10, 628 (1960).
- D. N. Astrov, “The magnetoelectric effect in antiferromagnetics”, Sov. Phys. JETP 11, 708 (1960).
- P. J. Brown, J. B. Forsyth, F. Tasset, “A study of magnetoelectric domain formation in Cr2O3”, J. Phys.: Condens. Matter 14, 1957 (2002).
- S. Sugano, Y. Tanabe, “Absorption spectra of Cr3+ in Al2O3. Part A”, J. Phys. Soc. Jpn. 13, 880 (1958).
- V. K. Sewani et al., “Spin thermometry and spin relaxation of optically detected Cr3+ ions in ruby Al2O3”, Phys. Rev. B 102, 104114 (2020).
- M. Gen et al., “Crystal-field Paschen-Back effect on ruby in ultrahigh magnetic fields”, Phys. Rev. Research 2, 033257 (2020).
- R. G. Burns, Mineralogical Applications of Crystal Field Theory, 2.a ed., Cambridge University Press, 1993.
- K. Nassau, The Physics and Chemistry of Color, 2.a ed., Wiley, 2001.
- C. Wyman, P.-P. Sloan, P. Shirley, “Simple analytic approximations to the CIE XYZ color matching functions”, J. Comput. Graph. Tech. 2, 1 (2013).
- O. Madelung, Semiconductors: Data Handbook, 3.a ed., Springer, 2004.
- P. Y. Yu, M. Cardona, Fundamentals of Semiconductors, 4.a ed., Springer, 2010.
- J. H. Conway, H. Burgiel, C. Goodman-Strauss, The Symmetries of Things, A K Peters, 2008.
- M. Baake, U. Grimm, Aperiodic Order, vol. 1, Cambridge University Press, 2013.
- N. G. de Bruijn, “Algebraic theory of Penrose's non-periodic tilings of the plane”, Indag. Math. 43, 39 (1981).
- M. Baake, R. V. Moody, P. A. B. Pleasants, “Diffraction from visible lattice points and k-th power free integers”, Discrete Math. 221, 3 (2000).
- D. Shechtman, I. Blech, D. Gratias, J. W. Cahn, Phys. Rev. Lett. 53, 1951 (1984).
- P. J. Lu, P. J. Steinhardt, “Decagonal and quasi-crystalline tilings in medieval Islamic architecture”, Science 315, 1106 (2007).