 Laue
Guide — Vetenskap
Den här guiden vänder sig till kristallografer, fysiker, kemister och mineraloger. Den sammanfattar den teoretiska ramen utan omvägar och anger sedan exakt vad Laues motor beräknar: konventionerna, modellerna, deras begränsningar och deras referenser. Formlerna är utfällda som standard.
Dokument, konventioner och exakthet
I Laue
Ett .laue-dokument är en läsbar JSON-fil vars schema är publicerat. Det är identiskt på Mac, iPad och pc. Motorn (LaueCore) räknar med exakta rationella tal för allt som rör symmetrin: operationer, positioner, Wyckoff-koordinater. För geometrin, diffraktionen och förfiningen går den över till flyttal. En koordinat som skrivs 1/3 förblir 1/3; ett decimalvärde nära ett enkelt bråk (0.33333) förs tillbaka till bråket när en fil importeras.
Konventionerna är desamma som i International Tables for Crystallography, volym A: konventionella celler, 530 uppställningar beskrivna med sina Hall-symboler, Wyckoff-bokstäver och orienterade platssymmetrisymboler. Motorn kontrolleras mot en uppsättning referenser: operationerna i de 530 uppställningarna, Wyckoff-positionerna, utsläckningarna och pulverdiffraktogrammen för kända strukturer.
Användningen Vetenskap i inställningarna ger de internationella symbolerna och orbifoldsymbolerna och sätter diffraktionen i förgrunden.
Gitter, bas och metrisk tensor
Teori
Ett gitter beskrivs, upp till en isometri, av sin metriska tensor . Den innehåller allt som inte beror på orienteringen: avstånd, vinklar, volym. Det reciproka gittret har metriken . Ett basbyte transformerar koordinaterna med och metriken med . Millerindexen transformeras som basen, med ; koordinaterna kontragredient.
De fjorton Bravaistyperna följer av klassificeringen av gitter efter holoedri (gittrets punktgrupp) och centrering. Den konventionella cellen väljs så att basen är anpassad till holoedrin. Centreringsvektorerna (I: ½,½,½; F: ½,½,0 och permutationer; C: ½,½,0; R i hexagonala axlar: ⅔,⅓,⅓ och ⅓,⅔,⅔) hör till translationsgruppen.
Formlerna
I Laue
Avsnittet Cell visar bara de parametrar som gruppens kristallsystem lämnar fria; de övriga härleds ur dem. Volym, avstånd och bindningar beräknas med . Gruppens uppställning bestämmer basen: för en monoklin grupp valet av unik axel (b eller c) och cell (1, 2, 3); för en romboedrisk grupp hexagonala (H) eller romboedriska (R) axlar. Laue reducerar inte cellen (ingen Niggli-reduktion): cellen är den valda uppställningens.
Punktgrupper och Laueklasser
Teori
Den linjära delen av en operation som lämnar ett gitter invariant är, i en bas för detta gitter, en heltalsmatris med determinanten ±1. Dess spår är alltså ett heltal, vilket ger den kristallografiska restriktionen: bara ordningarna 1, 2, 3, 4 och 6. De ändliga delgrupper av som uppfyller den bildar 32 geometriska klasser. Elva av dem är centrosymmetriska: det är Laueklasserna, till vilka varje diffraktionsmönster reduceras i frånvaro av anomal spridning (Friedels lag).
Neumanns princip kräver att varje tensor för en fysikalisk egenskap är invariant under punktgruppen. Till exempel är piezoelektriciteten, en polär tensor av rang 3, noll i de 11 centrosymmetriska klasserna och i klassen 432; pyroelektricitet finns bara i de 10 polära klasserna.
Formlerna
Stereografisk projektion av en riktning med kolatituden och azimuten på ekvatorsplanet för cirkeln med radien :
I Laue
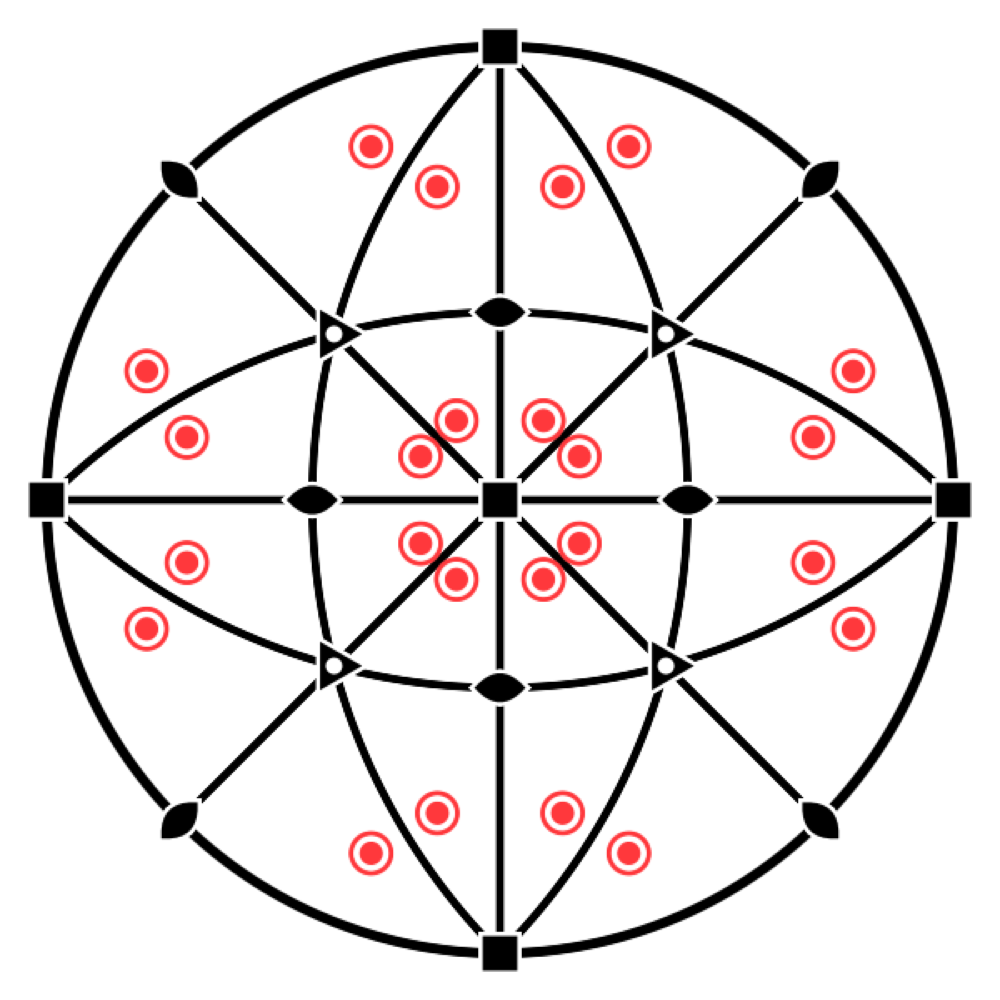
Stereogram visar punktgruppen med dess element och banan för en allmän riktning (poler på norra halvklotet som punkter, på södra som cirklar). När en plats är vald visar det platsens platssymmetrigrupp, orienterad i cellen. Kristallklassen anges i Hermann–Mauguin-notation, tillsammans med kristallsystemet.
Rymdgrupper, Seitz och Hall
Teori
En rymdgrupp är en diskret delgrupp av den euklidiska gruppen vars translationsdelgrupp är ett gitter. Kvoten är isomorf med punktgruppen . Man representerar med sidoklassrepresentanter , eller med utvidgade 4 × 4-matriser. Den inneboende delen av translationen hos en operation av ordning skiljer en skruvaxel eller ett glidspegelplan från en rotationsaxel eller en spegel: den beräknas genom att man summerar operationens potenser. Resten av är en lägesterm, som bestämmer var elementet ligger.
De 230 rymdgruppstyperna är ekvivalensklasserna under affina koordinatbyten som bevarar orienteringen: 219 affina typer, varav 11 enantiomorfa par (P4₁/P4₃, P3₁21/P3₂21…). Hermann–Mauguin-symbolen namnger typen och dess symmetririktningar. Hall-symbolen (Hall, 1981) anger uttryckligen en uppsättning generatorer i ett givet koordinatsystem och betecknar därmed en uppställning entydigt.
Formlerna
Inneboende del (glid- eller skruvkomponent) hos en operation av ordning , och lägesterm:
Fixpunkterna för ger elementets läge: .
I Laue
Gruppfältet tar emot ett nummer, en kort eller fullständig HM-symbol, en uppställning (227:1, 14:b2) eller en Hall-symbol (Hall: -P 2ybc). Var och en av de 530 uppställningarna byggs upp ur sin Hall-symbol. Symmetrielementen är geometriska objekt i Tables mening: en axel eller ett plan med alla operationer som delar det, bestämt genom uppdelningen ovan. De ritas med de grafiska symbolerna från volym A, och Tables-projektion återger dess diagram med planens höjder. Filtret Ordningar isolerar axlarna av en given ordning.
Symbolerna i Tables
Vad Tables säger
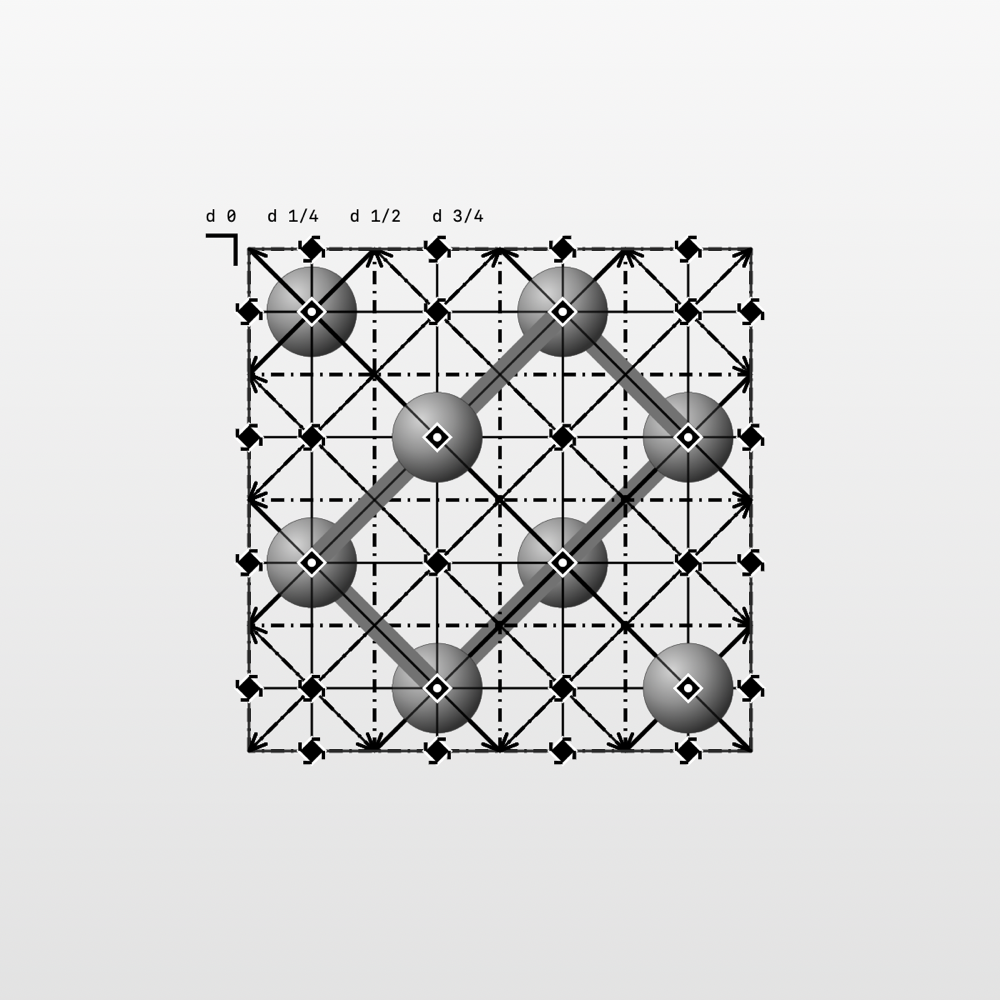
Diagrammen i volym A av International Tables återger varje symmetrielement med en grafisk symbol (avsnitt 1.4 i 2006 års utgåva, kapitel 2.1 i 2016 års: de är desamma). Laue ritar dessa symboler i 3D-vyn, Tables-projektionen, stereogrammen och tesselleringarna; figurerna i dessa tabeller kommer från samma bibliotek som appen. Notationen är den i Tables, med de partiella elementen inom parentes; den intrinsiska translationen anges som bråkdel av gittrets kortaste translation längs axeln eller glidningen.
Axlar vinkelräta mot ritningen, symmetripunkter
| Symbol | Element | Notation | Intrinsisk translation |
|---|---|---|---|
 | Tvåfaldig rotationsaxel; tvåfaldig punkt i planet | 2 | — |
 | Skruvaxel 2₁ | 2₁ | |
 | Trefaldig rotationsaxel; trefaldig punkt i planet | 3 | — |
 | Skruvaxel 3₁ | 3₁ | |
 | Skruvaxel 3₂ | 3₂ | |
 | Fyrfaldig rotationsaxel; fyrfaldig punkt i planet | 4 (2) | — |
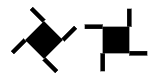 | Skruvaxel 4₁ | 4₁ (2₁) | |
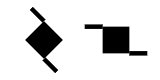 | Skruvaxel 4₂ | 4₂ (2) | |
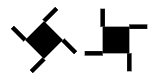 | Skruvaxel 4₃ | 4₃ (2₁) | |
 | Sexfaldig rotationsaxel; sexfaldig punkt i planet | 6 (3, 2) | — |
 | Skruvaxel 6₁ | 6₁ (3₁, 2₁) | |
 | Skruvaxel 6₂ | 6₂ (3₂, 2) | |
 | Skruvaxel 6₃ | 6₃ (3, 2₁) | |
 | Skruvaxel 6₄ | 6₄ (3₁, 2) | |
 | Skruvaxel 6₅ | 6₅ (3₂, 2₁) | |
 | Inversionscentrum | — | |
 | Rotationsinversionsaxel 3̄ | (3, ) | — |
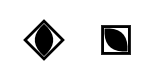 | Rotationsinversionsaxel 4̄ | (2) | — |
 | Rotationsinversionsaxel 6̄ | — | |
 | Tvåfaldig axel med ett inversionscentrum | 2/m () | — |
 | Skruvaxel 2₁ med ett inversionscentrum | 2₁/m () | |
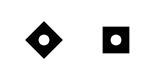 | Fyrfaldig axel med ett inversionscentrum | 4/m (, 2, ) | — |
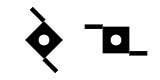 | Skruvaxel 4₂ med ett inversionscentrum | 4₂/m (, 2, ) | |
 | Sexfaldig axel med ett inversionscentrum | 6/m (, , 3, 2, ) | — |
 | Skruvaxel 6₃ med ett inversionscentrum | 6₃/m (, , 3, 2₁, ) |
En skruvaxels svansar förlänger dess sidor. En axel nₖ har n/sgd(n, k) sådana: 4₂ har två, 6₂ och 6₄ tre, 6₃ två, motsvarande de partiella element 2, 3₂, 3₁ och 2₁ som de innehåller. Deras vridningsriktning vänds mellan enantiomorfa axlar: 3₁ och 3₂, 4₁ och 4₃, 6₁ och 6₅, 6₂ och 6₄. Symbolen för en fyrfaldig axel ritas som en romb eller med sidorna parallella med cellens kanter. Ett inversionscentrum på axeln ger symbolen n/m, markerad med en vit prick; på en axel 4₂ eller 6₃ markeras punkterna 4̄ och 6̄ inte.
Tvåfaldiga axlar som ligger i ritningen
| Symbol | Element | Notation | Intrinsisk translation |
|---|---|---|---|
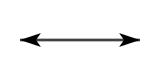 | Tvåfaldig rotationsaxel | 2 | — |
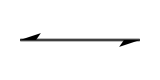 | Skruvaxel 2₁ | 2₁ |
Plan vinkelräta mot ritningen, symmetrilinjer
| Symbol | Element | Notation | Intrinsisk translation |
|---|---|---|---|
 | Spegelplan; speglingslinje i planet | m | — |
 | ”Axiellt” glidspegelplan, glidning i ritningen; glidlinje i planet | a, b eller c; g | av en translation längs linjen |
 | ”Axiellt” glidspegelplan, glidning mot betraktaren | a, b eller c | av en translation vinkelrät mot ritningen |
 | ”Dubbelt” glidspegelplan (centrerade celler) | e | två glidningar: längs linjen och vinkelrätt mot ritningen |
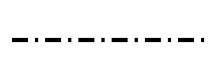 | ”Diagonalt” glidspegelplan | n | en glidning med två komponenter, längs linjen och vinkelrätt mot den |
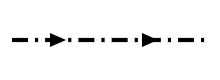 | ”Diamant”-glidspegelplan (par av plan, centrerade celler) | d | längs linjen och vinkelrätt mot den; pilen visar den riktning i ritningen för vilken den vinkelräta komponenten är positiv |
För a, b, c och n beror linjetypen på glidningens riktning i förhållande till ritningen, inte på bokstaven: samma prickade linje är ett c-plan i en beskrivning och ett n-plan i en annan (R3̄c i hexagonala eller romboedriska axlar).
Plan parallella med ritningen
| Symbol | Element | Notation | Intrinsisk translation |
|---|---|---|---|
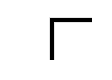 | Spegelplan | m | — |
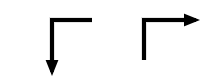 | ”Axiellt” glidspegelplan | a, b eller c | av en translation i pilens riktning |
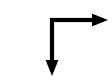 | ”Dubbelt” glidspegelplan (centrerade celler) | e | i den ena eller andra pilens riktning |
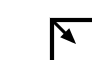 | ”Diagonalt” glidspegelplan | n | i pilens riktning |
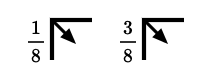 | ”Diamant”-glidspegelplan (par av plan, centrerade celler) | d | i pilens riktning, alltså en fjärdedel av en diagonal i den ytcentrerade cellen |
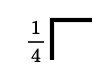 | Ett spegelplan på höjderna och | m | — |
Dessa symboler placeras uppe till vänster i diagrammet, med skänklarna längs cellens kanter. Ett bråk h betecknar planparet på höjderna h och h + ½; utan bråk ligger planen på höjderna 0 och ½.
I Laue
Tables-projektion ser på cellen från den sida som den valda riktningen pekar mot, liksom diagrammen: längs c pekar a nedåt och b åt höger, och en skruvaxel vrider sig i samma riktning som i Tables. Låt pekaren vila ett ögonblick på ett element: en bubbla namnger det och anger dess riktning, dess läge () och dess intrinsiska translation; om flera element överlappar varandra listar den alla.
Banor, platssymmetri och Wyckoff-positioner
Teori
Stabilisatorn för en punkt (dess platssymmetri) är ändlig och isomorf med en delgrupp av . En Wyckoff-position är mängden av de punkter vars stabilisatorer är konjugerade i . Den är en union av banor, parametriserad av 0 till 3 fria koordinater. Dess multiplicitet i den konventionella cellen är . Bokstäverna följer ordningen i Tables, från den mest symmetriska (a) till den allmänna positionen.
Valet av bokstav för en struktur är bara definierat upp till en automorfi: den euklidiska normalisatorn till permuterar vissa positioner (till exempel 4a och 4b i Fm-3m). Två beskrivningar som skiljer sig på detta sätt är samma struktur.
Formlerna
där är antalet gitterpunkter i den konventionella cellen (1 för P, 2 för A, B, C och I, 3 för R i hexagonala axlar, 4 för F).
I Laue
Wyckoff-positionerna beräknas av motorn utifrån operationerna: stabilisatorer, konjugering, affina varieteter (punkter, linjer, plan) modulo gittret. Deras bokstäver och orienterade symboler kommer från en referenstabell. En plats inspektör anger dess position, multiplicitet och orienterade platssymmetrigrupp (.3m, 4m.m). När en atom flyttas i vyn fäster den på de speciella varieteter den passerar, och Stanna på tvingar den att glida längs sin egen. Koordinaterna förblir exakta.
Grundämnen, sammansättning och densitet
Teori
Cellens innehåll ger formeln, antalet formelenheter och den beräknade densiteten, den första kontrollen av en struktur. De kovalenta radierna ger ett förväntat bindningsavstånd, summan av de två atomernas radier, vilket är användbart för att hitta bindningarna i en okänd struktur.
Formlerna
I Laue
Det periodiska systemet täcker grundämnena 1 till 103, med massa, elektronkonfiguration, Paulings elektronegativitet, kovalent radie (Cordero et al., 2008) och vanliga oxidationstal (data från pymatgen). Formeln följer elektropositiv ordning, och Hills ordning när strukturen innehåller kol. De ritade bindningarna förbinder atomer vars avstånd ligger nära summan av de kovalenta radierna; två joner med samma tecken binds aldrig samman. Bindningar som går ut ur cellerna (stumpar) är dolda som standard; när alternativet Dölj bindningar som lämnar cellerna avmarkeras blir de synliga, för den fullständiga koordinationen.
Koordinationspolyedrar: hörnen är de grannar som är bundna till centralatomet (samma kriterium som för de ritade bindningarna, upp till atomer en cell utanför lådan) och mer elektronegativa än det; polyedern är deras konvexa hölje, där koplanära trianglar slås samman till en enda yta (kvadraterna i fluoritens kub). Standardcentrum: de grundämnen vars polyedrar har fyra till åtta hörn; alltså Ti och inte Sr i SrTiO₃ (Sr har tolv O), V och inte C i en karbid. Ytorna sorteras i djupled tillsammans med atomerna och bindningarna.
Strukturformat
I Laue
Menyn Struktur läser och skriver flera format.
- CIF (core CIF): gruppen identifieras i första hand genom mängden operationer
_space_group_symop_operation_xyz(eller_symmetry_equiv_pos_as_xyz), som jämförs med de 530 uppställningarna. Annars läser Laue Hall-symbolen och därefter HM-symbolen. Koordinater nära ett bråk med liten nämnare förs tillbaka till bråket, och atomerna läggs tillbaka på sina speciella positioner. - SHELX (
.ins,.res):LATTochSYMM, CELL, atomer. - POSCAR (VASP): alla atomer i cellen, utan symmetri. Laue söker den rymdgrupp vars banor återger atomerna och behåller en atom per bana. En primitiv cell för ett centrerat gitter läses som den är, i en mindre grupp.
- Endast för skrivning: utökad XYZ (ASE, Ovito), PDB (CRYST1) och CGD, nätet som Systre och RCSR läser för att namnge en topologi.
Plangrupper, orbifolds och tvåfärgade grupper
Teori
De 17 plangrupperna är rymdgrupperna i dimension 2: 5 Bravaisgitter, 10 punktklasser. Conway och Thurston beskriver dem genom topologin hos kvoten , orbifolden. Dess notation räknar upp rotationscentrumen (siffror), speglarna (*), spegelhörnen, glidspeglingarna (×) och handtagen (∘). Magic theorem ger villkoret för att en orbifold ska vara euklidisk: summan av kostnaderna är exakt 2.
De tvåfärgade grupperna (svartvita grupper, eller Shubnikovgrupper) är paren där har index 2 i : operationerna i byter färgerna. Det finns 46 i planet. Grupp–delgrupp-relationerna med samma cell (translationengleiche delgrupper) förbinder grupperna genom förlust av symmetrielement.
Formlerna
Kostnader i orbifoldnotationen: 2 för ∘, 1 för × och för *, för ett rotationscentrum av ordning utanför speglarna, för ett spegelhörn av ordning .
I Laue
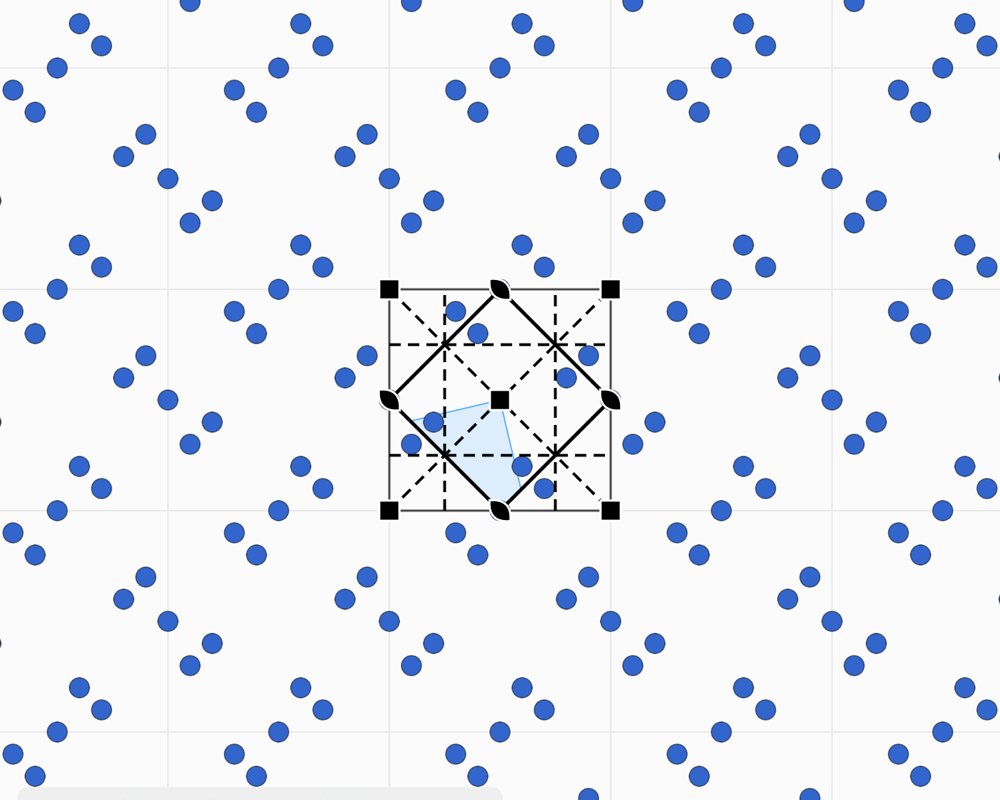
Verkstaden för planet visar grupperna med internationell symbol och orbifoldsymbol. Den visar fundamentalområdet, operationerna och planets Wyckoff-positioner, liksom delgrupper och övergrupper med samma cell. Två färger väljer en delgrupp av index 2; de operationer som byter färgerna ritas i rött. Omfång begränsar ritningen till ett block av n × m celler med början i origocellen (för en fris: n celler), beskuret vid kanten, för figurer och export. Placerade motiv beter sig som atomerna i verkstaden Kristall: de fäster på de speciella positionerna, och deras multiplicitet och platssymmetri kontrolleras.
Frisgrupper
Teori
De sju frisgrupperna är de diskreta delgrupperna av planets isometrier som lämnar en linje invariant och vars translationer bildar . De betecknas här med fyrteckenssymbol (p1, p1m1, p11m, p11g, p2, p2mm, p2mg), i orbifoldnotation (∞∞, *∞∞, ∞*, ∞×, 22∞, *22∞, 2*∞) och med Conways namn.
I Laue
Väljaren Tessellering | Fris | Rosett ger tillgång till friserna. Bandet ritas med höjden b.
Rosettgrupper
Teori
De ändliga delgrupperna av är de cykliska grupperna och de dihedrala grupperna (Leonardos sats). Deras ordning är inte begränsad. De är planets punktgrupper; de tio av dem som är kristallografiska (n = 1, 2, 3, 4, 6) är plangruppernas klasser.
I Laue
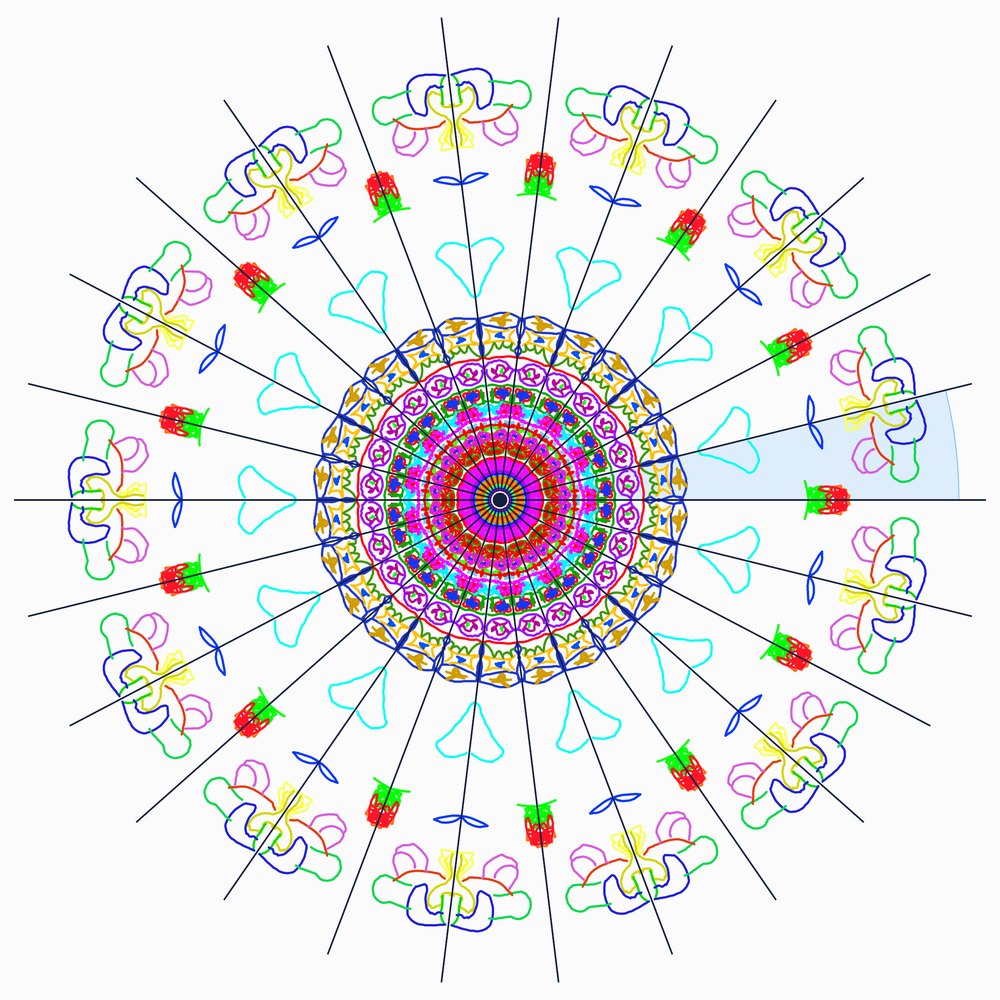
Ett rosettdokument har gruppen ”rosette Cn” eller ”rosette Dn”, med n från 1 till 24. Den visas i Schoenflies-notation, i Hermann–Mauguin-notation (8mm, 5m) och i orbifoldnotation (8•, *8•). Positionerna anges i kartesiska koordinater, med figurens radie lika med 1. Kontrollerna (kopior, platssymmetri, antal motiv) är desamma som i de andra verkstäderna.
Kinematisk diffraktionsteori
Teori
I Bornapproximationen (enkelspridning) är den spridda amplituden fouriertransformen av den spridande tätheten. För en kristall är denna faltningen av gittret med cellens innehåll: amplituden är skild från noll bara i det reciproka gittrets punkter och är där lika med strukturfaktorn. Den atomära spridningsfaktorn , med , avtar med vinkeln för röntgen (elektronmolnet); den är konstant för neutroner (den koherenta spridningslängden ). Isotrop termisk rörelse tillför Debye–Waller-faktorn.
De systematiska utsläckningarna härrör från operationer med translation skild från noll. För en centrering multipliceras med . För en operation släcks de reflexer ut för vilka och . Dessa villkor, integrala, zonala och seriella, pekar ut en mängd förenliga grupper, inte en enda grupp.
Mätningen ger och förlorar faserna. Fouriersyntesen kräver dem; Pattersonfunktionen, täthetens autokorrelation, klarar sig utan dem och visar de interatomära vektorerna. Direkta metoder och charge flipping återvinner faserna ur intensiteterna enbart; Laue implementerar dem inte.
Formlerna
I Laue
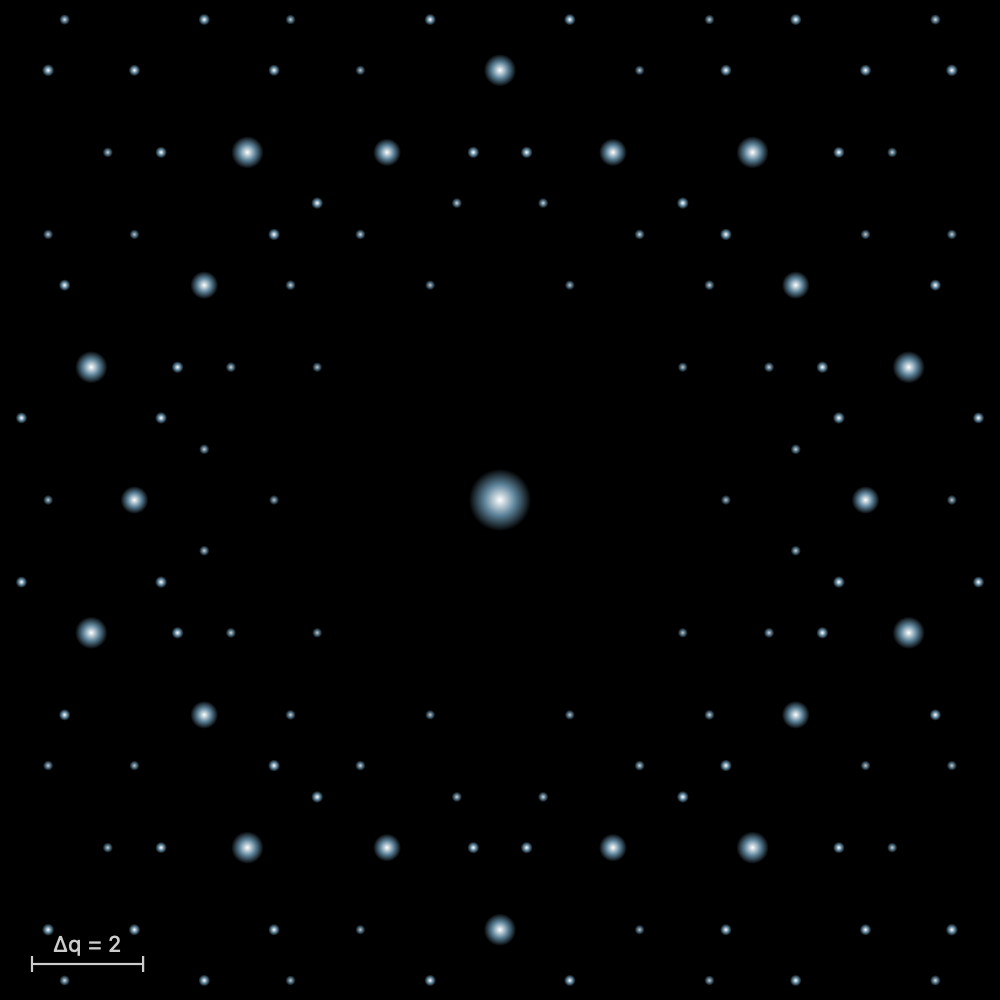
För plana mönster beräknar Laue över alla spridare i cellen, normerat till . Reflexer som släcks ut av symmetrin markeras med en ring, och Laueklassen anges. Den förstorade vyn (zoom upp till ×64, nyberäkning av det synliga området) exporteras som vektor-PDF och CSV. Fouriersyntes bygger upp motivet igen med sanna faser, nollfaser eller slumpmässiga faser, och Pattersonkartan visar vektorerna mellan motiven.
Kvasikristaller och modellmängder
Teori
En modellmängd (Meyer) fås genom snitt och projektion. Man utgår från ett gitter i irrationellt läge och behåller de punkter vars vinkelräta projektion hamnar i ett fönster . Om randen till har måttet noll är diffraktionsspektrumet rent punktformigt. Topparna ligger i det duala gittrets parallella projektioner, med amplituden av fönstrets fouriertransform. Fouriermodulen har högre rang än dimensionen: det behövs 4 heltalsindex för att indicera Penroses diffraktionsmönster.
Penrose kommer från (femhörniga fönster), Ammann–Beenker från (åttahörnigt fönster). De Bruijns multigittermetod är dual till snittet: en platta per korsning mellan två familjer av linjer. En likformig förskjutning av fönstret (fasonfrihetsgraden) ger en lokalt oskiljbar tessellering, bortsett från att plattor vänds. Penroses inflation har faktorn , Ammann–Beenkers .
De synliga punkterna i ett gitter, med relativt prima koordinater, bildar en svag modellmängd. Den är inte en Delonemängd (den har godtyckligt stora hål), men dess diffraktion är rent punktformig (Baake, Moody och Pleasants, 2000).
Formlerna
-fria punkter i (: de synliga punkterna), täthet och Braggintensiteter i punkterna med nämnaren fri från -te potenser:
I Laue
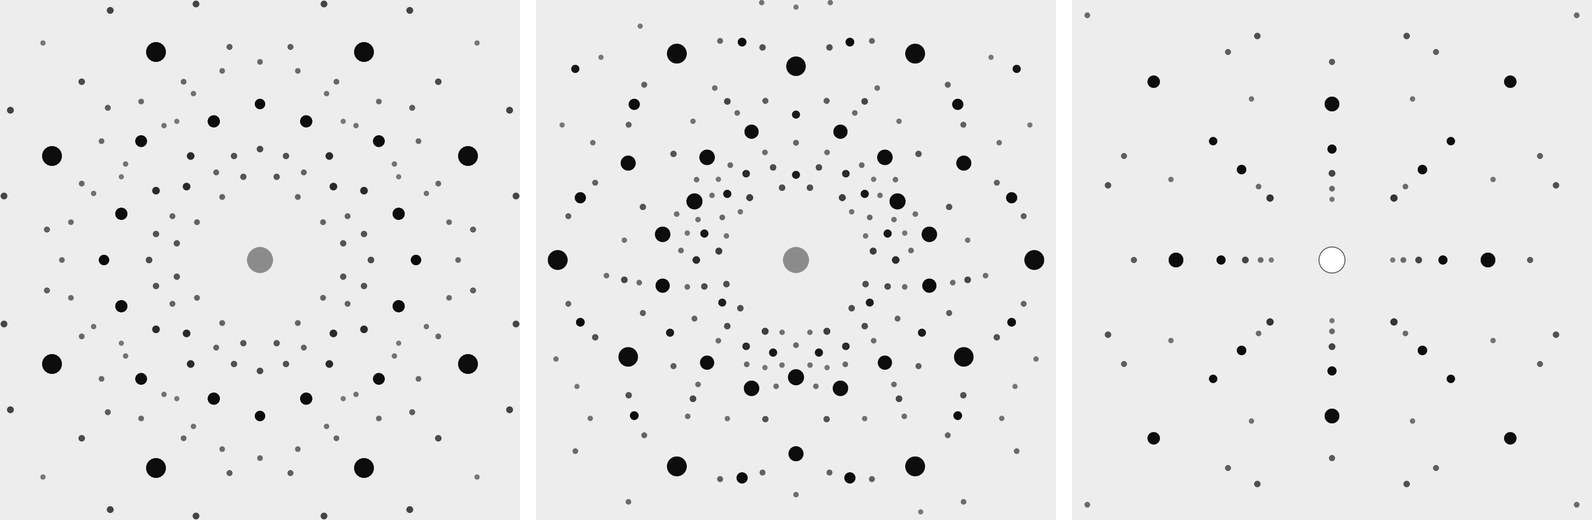
Verkstaden bygger de tre tesselleringarna med multigitter (5, 4 och 6 familjer av linjer), och Penrose även genom inflation. Reglagen för Fason förskjuter gittren, och Vinkelrätt rum visar bilden av varje hörn i . Diffraktionen beräknas på hörnen: Braggtoppar eller en intensitetskarta i logaritmisk skala. Dekorerna (Penrosebågar, girih-flätverk, de Bruijn-band) och plattritaren är ornamentik; de ändrar inte hörnens diffraktion.
Lauemetoden
Teori och modell
En fast enkristall belyses med vit strålning, från till . I Ewaldkonstruktionen finns alla sfärer med radien mellan dessa gränser samtidigt. Varje punkt i det reciproka gittret som ligger mellan den minsta och den största sfären diffrakterar den våglängd vars sfär går genom punkten. Den diffrakterade riktningen beror bara på riktningen hos : övertonerna sammanfaller i samma fläck, med . Planen i en zon med axeln diffrakterar längs en kon med axeln . På en plan film ritar denna kon en ellips i transmission och en hyperbel i bakåtreflex.
Friedels lag gör diagrammet centrosymmetriskt i intensitet, bortsett från anomal spridning. Dess symmetri är den undergrupp till Laueklassen som lämnar strålriktningen fix: 4mm längs [001] för , 3m längs c för . Metoden identifierar alltså en av de elva Laueklasserna och ger orienteringen, men inte de absoluta intensiteterna: varje fläck blandar flera våglängder och flera övertoner.
Modellen i Laue förutsätter ett platt spektrum i bandet, en opolariserad stråle och varken absorption, extinktion eller mosaicitet: fläckarna är punktformiga. En fläcks intensitet är summan, över dess övertoner inom bandet, av multiplicerat med polarisationsfaktorn och Lauemetodens Lorentzfaktor, . Intensiteterna normeras mot den starkaste fläcken.
Det omvända problemet ger orienteringen. En fläck i på en film på avståndet bestämmer riktningen för den diffrakterade strålen. De reflekterande planens normal är parallell med , eftersom . Dess projektioner på , och är proportionella mot , , , eftersom . Endast riktningen hos är åtkomlig: , och därmed , förblir okända. För att indicera jämför man vinklarna mellan normalerna, beräknade med den reciproka metriska tensorn, med vinklarna i en modell. Två indicerade fläckar räcker sedan för att bestämma orienteringsmatrisen (Busing och Levy, 1967). I bakåtreflex läser man traditionellt av vinklarna på Greningers nät.
Formlerna
I Laue
Strålen riktas längs vyn, från 0,25 till 2,5 Å. Laue beräknar en gång per struktur alla plan med primitiva index , med för varje överton sådan att . Spridningsfaktorerna är Waasmaiers och Kirfels, med = 0,5 Ų. En reflex som släcks ut av symmetrin räknas som noll. När vyn vrids räknas bara geometrin om. Filmen är plan, 100 mm i sida, vid = 40 mm; fläckar svagare än 10−3 av den starkaste utelämnas. Testerna kontrollerar symmetrin 4mm för NaCl längs [001] i båda geometrierna, symmetrin 3m (inte 6mm) för kvarts längs c, Braggs lag för varje överton och positionen . Förstorat ställer diagrammet in strålningen (röntgen, λmin = 12,398/kV Å enligt Duane–Hunt; eller neutroner, med de koherenta spridningslängderna och utan polarisationsfaktor), λmax och D; pekar man på en fläck visas hkl, övertonerna med sina λ, 2θ, d och intensiteten, och fläcktabellen exporteras som CSV. Filmens koordinatsystem är vyns: tittar man längs [u v w] är uppåt c (eller b längs c) och åt höger är uppåt × (−n̂). Tutorn ställer tre frågor om den här modellen: diagrammets symmetri längs en axel (den undergrupp till Laueklassen som lämnar strålen fix), en fläcks avböjning 2θ och indexen för fläcken vid (x, y).
Beräknat pulverdiffraktogram
Teori och modell
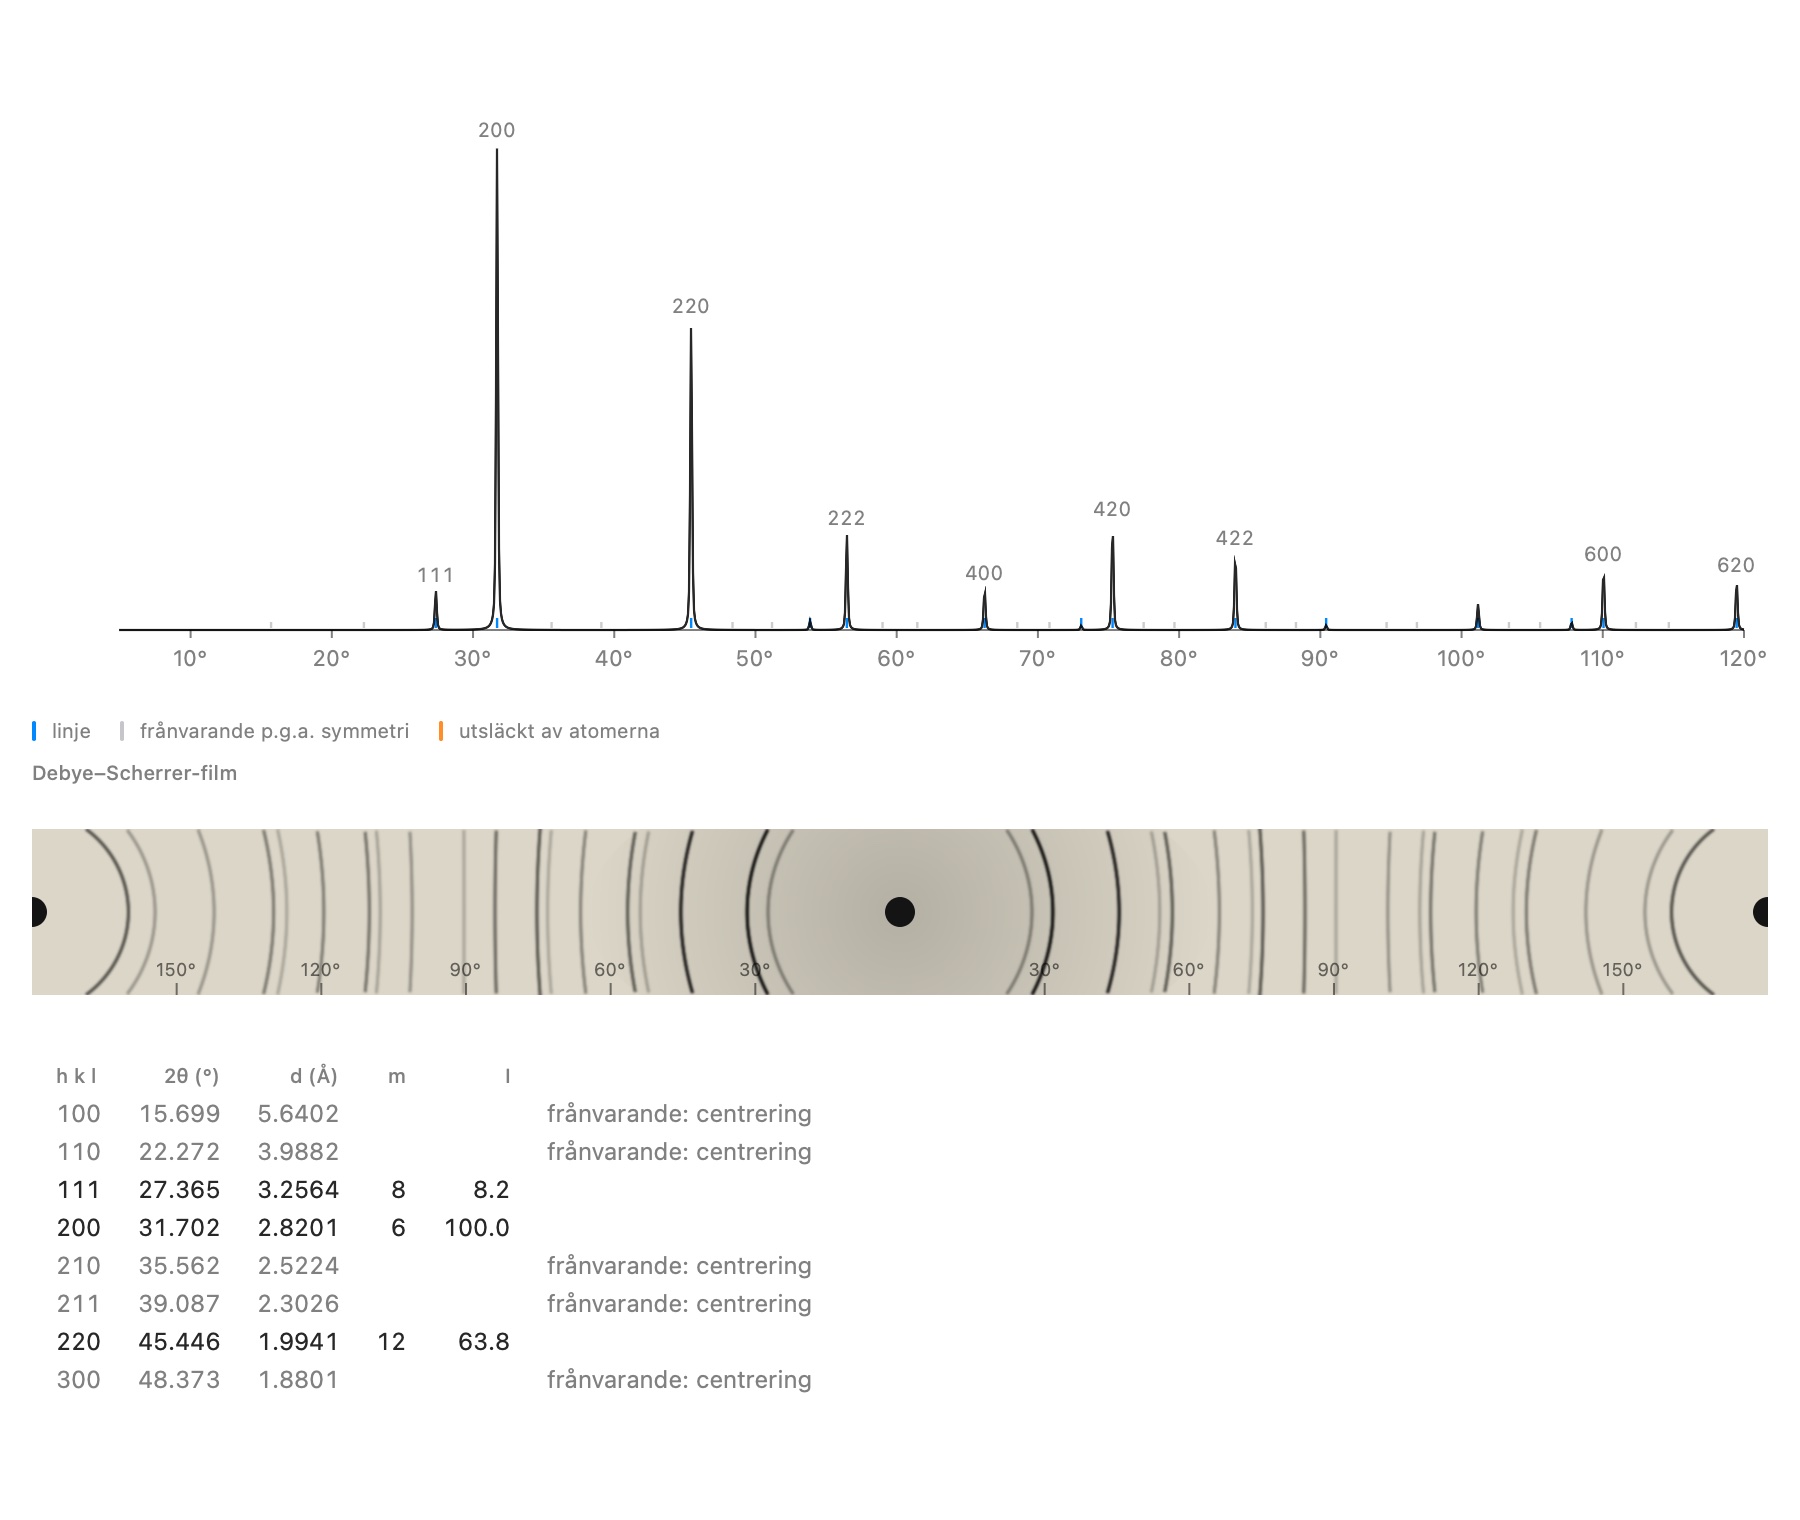
För ett idealt pulver (slumpmässiga orienteringar, kristalliter utan extinktion och utan differentiell absorption) är en linjes integrerade intensitet summan av för reflexerna med samma . Den multipliceras med Lorentz-polarisationsfaktorn för en opolariserad stråle. Laue tillämpar ingen monokromatorfaktor och modellerar varken preferentiell orientering, absorption eller extinktion. En linje samlar reflexerna med samma , ekvivalenta genom symmetri eller sammanfallande av en slump; dess multiplicitet är antalet närvarande reflexer. Kα₂-dubbletten läggs till med intensitetsförhållandet 0,5.
Formlerna
I Laue
Diffraktogrammet under vyn räknas om vid varje ändring. Den förstorade visaren ställer in strålningen (Kα₁ för anoder av Cu, Co, Mo, Cr och Ag, fri våglängd, eller neutroner), våglängden, Kα₂, globalt , bredden och 2θmax. Linjetabellen anger för varje reflex som är noll om den är utsläckt av symmetrin (centrering, skruvaxel, glidspegelplan) eller upphävd av en slump genom atompositionerna (222 i diamant). Identiska punkter sätter utan avtagande: bara den geometriska faktorn från gittret och positionerna återstår.
Profilanpassning till en mätning
Modell
Laue anpassar profildelen av en Rietveldförfining. De integrerade intensiteterna är de som dokumentets struktur ger: atompositionerna och förfinas inte. De fria parametrarna är skala, nollpunkt, provförskjutning (Bragg–Brentano-geometri), bakgrund, bredder, blandning, asymmetri och cell. Minimeringen är av Levenberg–Marquardt-typ, i två omgångar, med vikterna ( om ingen standardavvikelse anges).
Formlerna
med , , nollpunkten och provförskjutningen.
Asymmetri enligt Bérar och Baldinozzi (1993), med , , :
Tjebysjovbakgrund över det uppmätta intervallet, :
Överensstämmelsemått:
I Laue
Format som läses: .xy, .xye, .dat och CSV (2θ, I, σ), pulver-CIF (_pd_meas_*) och GSAS (STD, ESD). Man kryssar för de parametrar som ska frisläppas och begränsar 2θ-intervallet, och sedan startar Förfina anpassningen i bakgrunden. Resultatet ger , , och cellen; Tillämpa cellen för in den i dokumentet. Validering: verklig mätning av NIST SRM 660 (LaB₆, Cu Kα₁ + Kα₂, GSAS-II-handledningarna), anpassad från 40 till 125°; den certifierade cellen återfinns på 3 × 10⁻⁴ Å när.
Toppsökning och indicering
Teori
Indiceringen söker en positiv kvadratisk form som återger de observerade med heltalsindex. System med en eller två parametrar behandlas via de tillåtna formerna: summor av tre kvadrater utom för det kubiska systemet, summor av två kvadrater för det tetragonala, löschianska tal för det hexagonala. Kvaliteten mäts med (de Wolff, 1968).
Formlerna
I Laue
Topparna är maxima i den utjämnade intensiteten, minst 6 σ över bakgrunden. De 20 första indiceras i det kubiska, tetragonala, hexagonala och ortorombiska systemet (ingen monoklin eller triklin sökning). Toleransen är 0,03° på varje 2θ, vidgad med 0,15° under sökningen för att tillåta en nollpunktsförskjutning. Cellkanterna begränsas till 20 Å och volymen till 2000 ų. Ett mindre symmetriskt system undersöks bara om de mer symmetriska inte ger någon cell med . Lösningarna rangordnas efter , med de som indicerar alla linjer utom högst en först. För en vald cell föreslås de familjer av rymdgrupper som är förenliga med de saknade reflexerna, från de mest restriktiva till de minst restriktiva.
Bandstrukturer och absorption
Brillouinzon och vägar
Brillouinzonen är Wigner–Seitz-cellen i det reciproka gittret, begränsad av mittpunktsnormalplanen till de kortaste reciproka vektorerna. Laue följer Setyawan och Curtarolo (2010): för varje gittertyp, och för dess varianter beroende på parameterkvoterna (BCT1 och 2, ORCF1 till 3, RHL1 och 2…), fastställer de högsymmetripunkterna, deras namn och den vedertagna vägen. Linjerna bär sina vedertagna namn (Δ, Λ, Σ, Z, Q, S…). För monoklina och trikliniska gitter förenklas vägen: Γ och mittpunkterna på de tre kortaste reciproka vektorerna.
De tre modellerna
- Tomt gitter. : de plana vågorna vikta in i zonen.
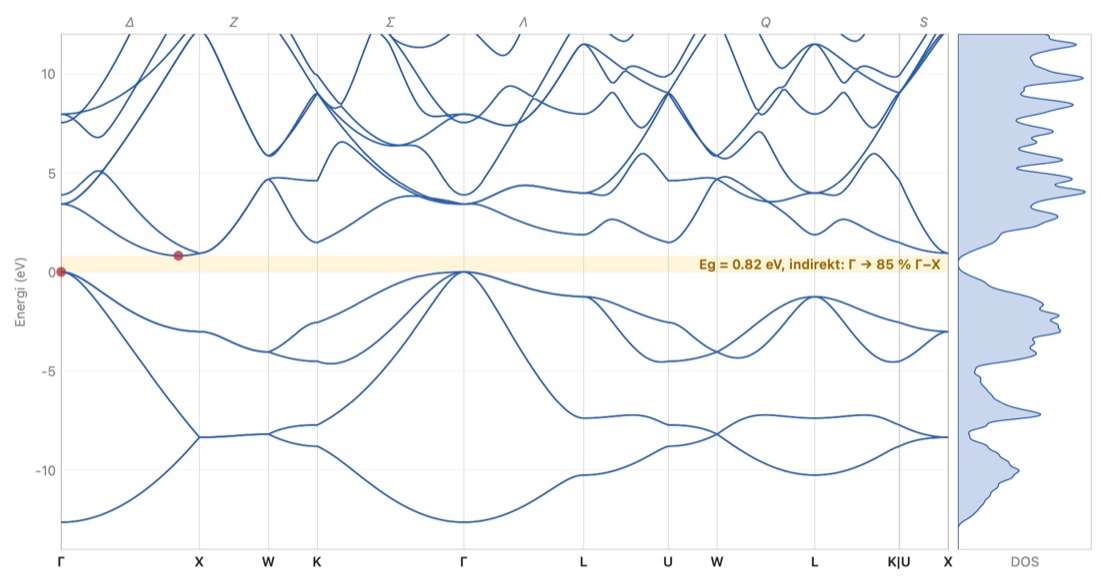
- Empirisk pseudopotential enligt Cohen och Bergstresser (1966), för fjorton halvledare med diamant- eller zinkbländestruktur. De symmetriska och antisymmetriska formfaktorerna tas vid . Basen av plana vågor, , väljs för varje k, och diagonaliseringen görs med LAPACK. Si: indirekt bandgap på 0,82 eV (1,12 eV uppmätt), ledningsbandets minimum vid 85 % av Γ–X. GaAs: direkt bandgap på 1,43 eV (1,42 eV).
- Virtuell kristall (Nordheim, 1931), för legeringar vars föreningar finns i tabellen: formfaktorerna V_S och V_A är medelvärdet av föreningarnas, viktat med produkterna av andelarna på de två platserna (In₁₋ₓGaₓAs: (1 − x) InAs + x GaAs; för en kvaternär legering dess fyra binära föreningar), och spinn-bankopplingens μ likaså. Cellen följer Vegards lag mellan gitterparametrarna uppmätta vid rumstemperatur (Madelung, 2004). Kontroller: övergången från Δ-dalen till L-dalen i Si₁₋ₓGeₓ kring x = 0,93 (uppmätt 0,85; Braunstein, Moore och Herman, 1958); från Γ till X i GaAs₁₋ₓPₓ kring x = 0,36 (uppmätt 0,45); In₀.₅₃Ga₀.₄₇As, 0,91 eV mot 0,75 eV uppmätt. Begränsningar: oordningen ignoreras, därav en för svag krökning av bandgapet (de ”speciella kvasislumpmässiga” supercellerna från Zunger et al., 1990, ger den); bara en uppsättning fononer; AlAs saknas i tabellen, så AlₓGa₁₋ₓAs har bara Vegards lag och tight binding.
- Tight binding med Harrisons universella parametrar (1999). Varje atom har sina s- och p-orbitaler, plus d-orbitaler för övergångsmetallerna, vid Manns atomära energier. Hoppen är mellan s och p, med och för d, fördelade enligt Slaters och Kosters tabell (1954). De närmaste grannarna räknas fullt ut, sedan skalen upp till dubbla det avståndet, dämpade som med . Valenselektronerna följer kolumnen. Fyllningen på ett 16³-rutnät skiljer mellan metall, halvmetall (band på mindre än 0,1 eV från varandra) och isolator. Varken orbitalöverlapp, Madelungförskjutning eller spinn: bandgapen hos jonkristaller och oxider blir för breda (NaCl: 9,0 eV mot 8,5; SrTiO₃: 5,3 eV mot 3,2).
Tillståndstäthet och optik
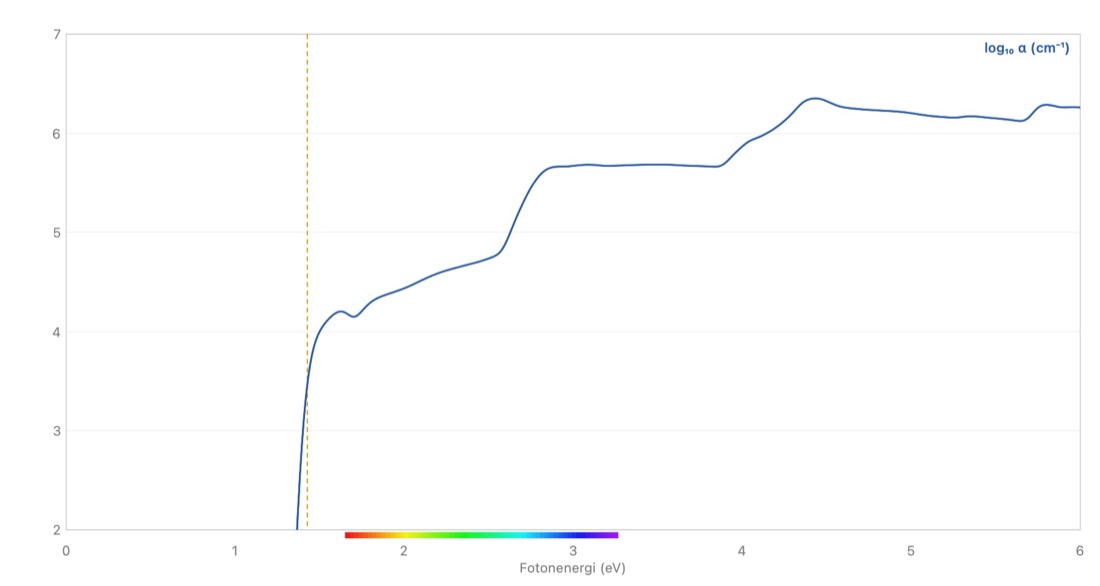
Tillståndstätheten beräknas på ett 16³-rutnät reducerat med punktgruppen och tidsomkastningen, utjämnat med gaussfunktioner. Den dielektriska funktionens imaginärdel kommer från rörelsemängdens matriselement mellan valens- och ledningsband; i tight binding är det Peierls matriselement, . Den integreras med tetraedermetoden (Blöchl, Jepsen och Andersen, 1994), med en lokal förfining nära absorptionskanten. Rutnätet förfinas från 12³ till 28³ tills det konvergerar: ε₁(0) på 1 % när, ε₂ på 3 % av sitt maximum när, kanten på 0,03 eV när. ε₁ följer av Kramers–Kronig, sedan n, κ, α och R. Taucdiagrammet anpassar en rät linje till för ett direkt bandgap, till för ett indirekt, mellan kanten − 0,05 och kanten + 0,4 eV. Saxen lyfter ledningsbanden med en mängd Δ, och matriselementen korrigeras så som Levine och Allan (1989) föreslår. Kisel: ε₁(0) = 11,2 (11,7 uppmätt).
Formlerna
I gaussiska enheter, med faktorn 2 för spinnet:
Saxen (Levine och Allan):
Spinn-bankoppling
Elektronens spinn kopplar till dess banrörelsemängdsmoment: i Γ klyvs toppen av valensbandet, med p-karaktär, i Γ₈ (j = 3/2, fyra tillstånd) och Γ₇ (j = 1/2, två tillstånd), Δ₀ lägre, från 0,044 eV i Si till 0,95 eV i CdTe; i L är uppklyvningen Δ₁ ungefär två tredjedelar av Δ₀. Basen blir spinorernas: varje band rymmer bara en elektron, och det finns dubbelt så många band. I pseudopotentialen har Weisz-termen, i Chelikowskys och Cohens form (1976), en styrka μ anpassad till det uppmätta Δ₀; den förutsäger Δ₁ utan ytterligare justering (GaAs 0,21 eV mot 0,22 uppmätt, InSb 0,50 mot 0,50). I tight binding får varje atom λ L·S på sina p-orbitaler, med λ proportionell mot den fria atomens konstant ζ_np, hämtad från dess uppmätta finstruktur (NIST-databasen); en enda faktor, 1,54, anpassad till tretton halvledare, ger Δ₀ inom 15 %.
Formlerna
Fermiyta
För en metall i tight binding (ferminivån bestämd genom att elektronerna räknas på 16³-rutnätet) eller för fria elektroner (, där n är s- och p-valenselektronerna per volym: 1 för Cu, Ag, Au och alkalimetallerna, 2 för Mg, Zn och järn, 3 för Al…) beräknas banden på ett kubiskt rutnät av 31³ punkter som täcker zonen. Varje liten kub delas i sex tetraedrar där E interpoleras linjärt: ytan E = E_F är där en triangel eller en fyrhörning (marching tetrahedra, utan tvetydiga fall). Varje skärningspunkt förfinas på själva bandet med två steg regula falsi; trianglarna klipps mot zonens sidor (Sutherland–Hodgman) och orienteras efter gradienten av E, mot de tomma tillstånden. Den besatta delen av varje band räknas på ett 20³-rutnät i den primitiva reciproka cellen, vars volym är exakt zonens. Kontroller: kopparns fria sfär har radien k_F = 1,36 Å⁻¹ och arean 4πk_F²; dess besatta band rymmer en elektron, aluminiums tre, kopparns i tight binding elva, inom 1 %; i tight binding berör kopparns yta de åtta {111}-sidorna, i punkterna L.
I Laue
Bandstruktur (fliken Egenskaper) placerar ett litet diagram bredvid vyn. Den förstorade visaren visar zonen i 3D, banden med bandgapet och dess art, tillståndstätheten och, för en halvledare eller en isolator, fliken Absorption (ε₁ och ε₂, n och κ, α, R, Tauc). Metoden kan väljas: pseudopotential när kristallen finns i tabellen, tight binding för varje kristall som har atomer, tomt gitter alltid. Omkopplaren Spinn-bankoppling lägger till spinn i de två första. Uppmätt bandgap ställer in saxen på värdet från Madelung (2004). Banden, tillståndstätheten och spektrumet exporteras som CSV, diagrammen som PNG eller PDF. Samma beräkningar kan göras från kommandoraden (laue bands, laue optics), och deras utdata tjänar som referens för Windowsversionen.
Saxen flyttar spektret som en helhet, ε₂(E) → ε₂(E − Δ), som Levine och Allans korrektion innebär: övergångarna sorteras en gång utan sax, och varje läge på reglaget förskjuter dem bara och gör om Kramers–Kronig-integralen. I tight binding ingår alla tomma band (upp till 16) i spektret, beräknat minst till kanten + 6 eV (annars 10 eV); förfiningen kring kanten minskas när dess minima täcker mer än 5 % av zonen (platta band, som kalcitens), och utelämnas över en fjärdedel. Beräkningen visar vilket rutnät den har kommit till och kan stoppas.
Spektret är en tensor: varje övergång lagrar Re(q_a q_b*) som sex komponenter, som sedan medelvärdesbildas över punktgruppens rotationer (J̄ = Σ_R R J Rᵀ / |G|, exakt med tetraedrarna); huvudaxlarna är axlarna för ε₁(0) − 1 ∝ Σ J/E³, och Polarisation projicerar på en av dem före saxen och Kramers–Kronig, utan ny beräkning. Indexen vid 589 nm från Punktdipoler (Tessman, Kahn och Shockleys polariserbarheter, lokalfält med Ewald-summor) och från Band, med korrigeringen av bandgapet har jämförts med mätningar på tretton kristaller: punktdipoler inom 4 % för joniska isolatorer med bandgap på 5 eV eller mer, banden 2 till 7 % för låga för halvledarna och omkring 20 % för låga för rutil och SrTiO₃ (minimal bas, inget lokalfält). Regeln som följer av detta markerar modellen Rekommenderad: punktdipoler när alla joner finns i tabellen och gapet når 5 eV, annars banden; den väljer den närmaste på alla tretton. Banden ger tecknet för nₑ − nₒ rätt i de fem enaxliga kristallerna, punktdipolerna i två. Inomatomära dipoltermer (Pedersen et al. 2001) har prövats: med Harrisons universella parametrar flyttar de varje kristall bort från mätningen, och förblir avstängda. Från kommandoraden: laue indices.
Dispersion: varje uppmätt kurva är den publicerade formeln (Sellmeier och besläktade former ur databasen refractiveindex.info, koefficienterna oförändrade), som ger tillbaka tabellens index inom 0,002 vid 589,3 nm. V_d = (n_d − 1)/(n_F − n_C) vid linjerna 587,6, 486,1 och 656,3 nm. Punktdipoler ger bara ett index, så deras dispersion är en enda oscillator enligt Wemple och DiDomenico, n² − 1 = E_d E₀/(E₀² − E²), genom detta index vid det E₀ som anpassats till bandens kurva; den visade Sellmeiern är samma sak omskriven (B = E_d/E₀, C = (hc/E₀)²). På tretton kristaller ligger V_d inom 20 % för 11 av 14 strålar; CsCl, kalcitens ordinära stråle och ZnS hamnar 30–41 % fel. Oscillatorn anpassad till mätningen och till banden visar vad banden saknar: E₀ inom 8 % för 11 av 16 strålar, men en styrka E_d som är 37 till 61 % för svag i jonkristallerna och titanoxiderna — det är den som lämnar rutil och SrTiO₃ 20 % under mätningen. Wemples empiriska regel E_d = β N_c Z_a N_e, prövad som tredje modell, lagar rutilens ordinära stråle men överskjuter SrTiO₃ med 18 % och vänder dubbelbrytningens tecken i tre enaxliga kristaller: den erbjuds inte. På kommandoraden: laue dispersion.
Visaren kan ändra storlek, och vart och ett av dess diagram kan förstoras: att dra en ram med ⌥ förstorar den (en platt ram förstorar bara en axel), att dra utan ⌥ eller rulla med två fingrar flyttar det förstorade diagrammet, mushjulet zoomar under pekaren och nypning kring mitten, ⌥ med rullning eller knapparna + och − i hörnet zoomar bara i höjdled, och ett dubbelklick eller knappen i hörnet återgår till hela diagrammet; på iPad flyttar fingret och nypning zoomar. Tillståndstätheten följer bandens energiaxel.
Fononer: fjädermodell
Modell
Laue beräknar svängningarna i Borns och von Kármáns harmoniska approximation. Energin är en summa av termer , invarianta under translation: den akustiska summaregeln uppfylls alltså per konstruktion. Formen är Keatings (1966): en sträckfjäder α på varje bindning och en böjfjäder β på varje vinkel mellan två bindningar från samma atom.
- Keating, Martins parametrar (1970), anpassade till de elastiska konstanterna, för Si, Ge, GaP, GaAs, GaSb, AlAs, AlSb, InP, InAs och InSb (fyra grannar). Si: 16,5 THz i Γ (15,5 uppmätt); i X, LA = LO 12,9 (12,3) och TO 14,5 (13,9). TA-grenarna blir för höga vid X och L (7,7 THz mot 4,5), en känd brist hos modellen.
- Universella fjädrar för alla andra kristaller, på den första grannsfären (upp till 1,2 gånger det kortaste avståndet mellan två metallatomer): efter bindningens karaktär. Kovalent: = 48,5 N/m, = 2,35 Å, = 4, β = 0,28 α. Metallisk: kalibrerad på kopparns maximum vid X (7,25 THz), utan böjning; två katjoner i en jonkristall är inte bundna till varandra.
- Stela joner (Kellermann, 1940) när en bindning är jonisk (elektronegativiteter som skiljer sig med minst 1,7): formella laddningar (anjonen i sitt vanliga oxidationstal, katjonerna i sitt högsta, justerade till neutralitet), coulombkrafter summerade med Ewalds metod, och en Born–Mayer-repulsion mellan närmaste grannar, radiell och tangentiell, där λ bestäms av kristallens jämvikt under en likformig utvidgning och ρ = 0,3036 Å är kalibrerad på TO i NaCl vid Γ (4,92 THz). Termen avskärmas av ε∞ (uppmätt för vanliga kristaller, annars 2,5); vid Γ följer dess gränsvärde den riktning som vägen kommer ifrån. NaCl: LO 7,4 THz (7,9); CaF₂: TO 7,6 (7,7), LO 12,9 (14,0); CsCl: TO 2,9 (3,0). Kubiskt SrTiO₃ är instabilt vid R: det är oktaedrarnas rotation som gör det tetragonalt under 105 K. De formella laddningarna överskattar oxidernas högsta moder.
- Polära halvledare enligt Martin (GaAs, InP…): enbart dipoltermen, med Borns effektiva laddning och ε∞ (GaAs: 2,07 och 10,9; LO − TO = 0,56 THz mot 0,53).
- Skikt (en atom vars alla bindningar ligger i ett plan): en term mot böjning ut ur planet, C = 0,586 α, och fjädrar på 0,911 N/m till de närmaste atomerna i grannskikten, kalibrerade på grafit (B2g ut ur planet, 26,1 THz; skjuvning E2g, 1,26 THz).
Formlerna
Keating, med Martins konvention (, ), och den dynamiska matrisen:
I Laue
Visarens flik Fononer ritar de 3N grenarna längs Setyawans och Curtarolos väg och svängningarnas tillståndstäthet (16³-rutnät reducerat med symmetri, tre moder per atom), i THz, cm⁻¹ eller meV. För de universella fjädrarna och de stela jonerna multiplicerar ett reglage alla kortväga styvheter. En instabil mod ritas under noll. laue phonons ger också laddningarna, ε∞, λ och LO-gränsvärdet vid Γ längs [100]. Grenar och täthet exporteras som CSV; laue phonons ger frekvenserna i zonens punkter.
Ljus: infrarött, Raman och brytningsindex
Aktiviteter i Γ
Moderna i Γ är egenvektorerna till den dynamiska matrisen vid q = 0 (utan den icke-analytiska termen: TO-frekvenserna). Degenererade moder, inom 10⁻⁶, bildar delrum W. Deras aktivitet fås ur karaktärerna, utan grupptabell: rymdgruppens operationer verkar på förskjutningarna genom Γ(g) (kartesisk rotation och permutation av den primitiva cellens atomer), och man räknar multipliciteten för vektorrepresentationen (dipol: infrarött) och för dess symmetriska kvadrat (polariserbarhet: Raman). Validering: Si F2g bara Raman, NaCl F1u bara infrarött, CaF₂ en mod av varje slag, GaAs F2 båda, korund 7 Ramanmoder och 6 infraröda (Porto och Krishnan, 1967), ömsesidig uteslutning i alla centrosymmetriska kristaller.
Infrarött
En mods oscillatorstyrka kommer från dess effektiva laddning , med Borns laddningar: formella för de stela jonerna, tabellerade för Martins halvledare. Reflektiviteten beräknas vid normalt infall, med en dämpning γ = 0,02 ω_TO. NaCl: ε(0) = 5,3 (5,9 uppmätt), reststrahlenband från 164 till 246 cm⁻¹ (164 till 264). Korund: ε(0) = 9,8 vinkelrätt mot c och 11,3 parallellt (9,4 och 11,6 uppmätta).
Formlerna
Brytningsindex i det synliga: punktdipoler
Varje jon bär en elektronisk polariserbarhet α (Tessman, Kahn och Shockley, 1953; Pauling, 1927; den för O²⁻, 1,30 ų, är kalibrerad på kalcitens ordinära brytningsindex). Fältet som verkar på en jon är det makroskopiska fältet plus fältet från alla andra dipoler, summerat med Ewalds metod utan dess term q = 0 (som innehåller Lorentzfältet); man löser och sedan . NaCl: 1,542 (1,544); CaF₂: 1,404 (1,434); kalcit: nₒ 1,658, nₑ 1,54 (1,486), den negativa dubbelbrytningen återfunnen till två tredjedelar; korund 1,72 (1,76); kvarts 1,51 (1,55). Modellen misslyckas för titanaterna (1,7 i stället för 2,4 till 2,9): deras bindningar är för kovalenta för punktdipoler. Den optiska klassen följer av kristallsystemet.
Färgcentra
Ett färgcentrum ändrar inte den symmetri som Laue räknar med: det lägger bara till absorptionsband, gaussiska i energi. Cr³⁺ (d³) på en oktaedrisk plats följer Tanabe–Sugano-diagrammet, med Dq och B uppmätta för rubin (1810 och 650 cm⁻¹) och smaragd (1610 och 780 cm⁻¹), annars Dq ∝ R⁻⁵ utgående från rubin; bredder 0,33 eV (⁴T₂) och 0,60 eV (⁴T₁). Rubin: 2,24 och 3,07 eV (2,23 och 3,05 uppmätt). F-centrum: Mollwo–Iveys lag, där d är avståndet till närmaste katjon; NaCl 2,61 eV (2,65), KCl 2,15 (2,3), bredd 0,18 E. Tabellerade band (Burns, 1993; Nassau, 2001): Fe²⁺–Ti⁴⁺ i safir, Fe²⁺ i akvamarin, NV⁻ i diamant, Fe³⁺. Kvartsens varieteter (Rossman, 1994): ametist, centrum [FeO₄]⁰ vid 545 och 357 nm; rökkvarts, centrum [AlO₄]⁰ omkring 450 och 620 nm med en absorption som stiger mot ultraviolett; citrin, laddningsöverföring O → Fe³⁺ omkring 375 nm, vars svans tar det blå; rosenkvarts, ett brett band omkring 500 nm. Varje band bär sin våglängd i menyn, bredvid nivåerna i banden och som markering på absorptionskurvan. Färgen: transmission , CIE 1931:s färgmatchningsfunktioner i Wymans, Sloans och Shirleys analytiska approximation (2013), svartkropp vid 6504 K för D65, sRGB balanserat mot vitt.
Formlerna
Övriga övergångsmetalljoner följer samma diagram i sluten form, med Dq och B anpassade till uppmätta band: den hydratiserade jonens [M(H₂O)₆]ⁿ⁺ (Lever, 1984) i brist på bättre, korundens när de har mätts (McClure, 1962). d¹ och d⁶ (Ti³⁺, Fe²⁺) och d⁹ (Cu²⁺) har bara ett spinntillåtet band, vid 10 Dq, som Jahn–Teller-effekten delar i två: Ti³⁺ i korund, 18 450 och 20 300 cm⁻¹ (542 och 493 nm). Grundtillståndet för d² (V³⁺) är ³T₁(F), blandat med ³T₁(P): i korund (Dq 1870, B 620 cm⁻¹) 17 400 och 25 400 cm⁻¹, mot 17 400 och 25 200 uppmätt. På en plats med fyra grannar är fältet 4/9 av oktaederns, och jonen med n elektroner följer oktaederns diagram för 10 − n: Co²⁺ (d⁷) i en tetraeder beter sig som d³, och dess ν₃ omkring 17 200 cm⁻¹ (582 nm) ger koboltblått. Förd tillbaka till en oktaeder (Dq × 9/4) förutsäger samma parameteruppsättning banden hos [Co(H₂O)₆]²⁺: 8000 och 19 000 cm⁻¹, mot 8100 och 19 400 uppmätt. d⁵-jonerna (Mn²⁺, Fe³⁺) har inget spinntillåtet band; de finns inte bland jonerna.
Dikroism. I en enaxlig kristall beror absorptionen på polarisationen. För rubin använder Laue de band som Cronemeyer (1966) mätte: E ⊥ c vid 558 och 412 nm, E ∥ c vid 543 och 398 nm, med deras absorptionstvärsnitt (22,8 och 22,5 × 10⁻²⁰ cm² mot 7,2 och 38,1). För blå safir flyttas Fe²⁺–Ti⁴⁺-bandet från 580 nm (E ⊥ c) till 700 nm (E ∥ c), med en bredd på omkring 250 nm (Dubinsky et al., 2020); källan anger inte dess tvärsnitt för E ∥ c, som sätts lika. Den inställda optiska densiteten förblir den för opolariserat ljus, medelvärdet av de två: rubinen blir purpurröd för E ⊥ c och orangeröd för E ∥ c, safiren violettblå och blågrön, som i ett dikroskop.
Koncentration. Med ett absorptionstvärsnitt σ uppmätt vid toppen för E ⊥ c (korund: Cr³⁺ 1,62 × 10⁻¹⁹ cm² vid 560 nm, V³⁺ 1,0 × 10⁻¹⁹ cm² vid 580 nm, Fe²⁺–Ti⁴⁺ 1,94 × 10⁻¹⁸ cm² vid 580 nm; Dubinsky et al., 2020) ger den optiska densiteten över referenstjockleken d = 5 mm centrumens antalstäthet n, som sätts i relation till antalet atomer per cm³ i kristallen. En rubin med optisk densitet 2 innehåller alltså omkring 800 ppma krom. För Fe²⁺–Ti⁴⁺ är σ parens tvärsnitt per järnatom, vid omkring 4700 ppma järn: det minskar när järnet blir sällsyntare, och koncentrationen är bara en storleksordning.
Formlerna
I Laue
Visarens flik Infrarött och Raman ger tabellen över moderna, reflektiviteten (E ⊥ c och E ‖ c för en enaxlig kristall), den optiska klassen, brytningsindexen, ε∞ och ε(0). Från kommandoraden: laue infrared. Begränsningar: kalcit förblir instabil vid zonens rand och beryll håller inte ihop med dessa stela joner; aktiviteten hos deras moder i Γ förblir korrekt.
Dokumentets färgcentra syns också i bandens visare. Deras nivåer, platta eftersom ett centrum är lokaliserat, ritas i bandgapet med en pil per övergång, och deras toppar läggs förstorade till tillståndstätheten: ett centrums verkliga vikt är dess koncentration, några miljondelar. Avståndet mellan nivåerna är övergångarnas energi; deras plats i bandgapet är en konvention, inte en beräkning. 2p-nivån i ett F-centrum ligger 0,15 eV under ledningsbanden (det termiska djup som Mott och Gurney anger för KCl), 1s ligger under den; för Cr³⁺ och de tabellerade banden ligger grundnivån där reglaget sätter den, som standard mitt i bandgapet. Tillstånden hos Cr³⁺ (⁴A₂, ⁴T₂, ⁴T₁) är flerelektrontermer, ritade som nivåer. För Cr³⁺ ritas också nivån ²E, vid den uppmätta energin för R₁-linjen (694,3 nm i rubin, 683,0 nm i smaragd, annars rubinens): pumpningen till ⁴T₂ och ⁴T₁ faller utan ljus tillbaka till ²E (vågig pil), ett metastabilt tillstånd på omkring 3 ms där jonerna samlas och varifrån R-linjen till ⁴A₂ utgår (röd pil), den i Maimans rubinlaser (1960). Övergången ⁴A₂ → ²E ändrar spinnet: tusen gånger svagare än ⁴T-banden ingår den inte i absorptionen. I fliken Absorption läggs deras band till under kanten: med d = 5 mm, tjockleken hos en slipad sten, sedan och ε₂ ökat med 2nκ; ε₁ korrigeras inte, eftersom centrumens andel av ε₂ är av storleksordningen 10⁻⁵. Skalan för α går då ned till 0,1 cm⁻¹.
Zeemaneffekten i rubinens R-linjer, fältet B längs c. Grundtillståndet ⁴A₂ (S = 3/2) spjälkas som , g∥ = 1,9817 och 2D = −11,493 GHz, med dubbletten ±3/2 lägst (Sewani et al., 2020); nivåerna Ē (R₁-linjen) och 2Ā (R₂, 29 cm⁻¹ högre) spjälkas var och en i två, ±½ g μ_B B, med |g∥(Ē)| = 2,44 och g∥(2Ā) = 1,46 (Gen et al., 2020). De tillåtna komponenterna och deras relativa intensiteter följer Sugano och Tanabe (1958), i tabellen hos Gen et al.; σ-linjerna är ungefär sju gånger starkare än π-linjerna, enligt deras experimentella uppskattning. Förskjutningarna anges i cm⁻¹ från varje linje, μ_B = 0,4669 cm⁻¹/T; i nollfält är varje linje redan dubbel, med 0,38 cm⁻¹ (2D) mellan komponenterna.
Temperatur: gittrets termodynamik
Harmonisk approximation: moderna från avsnittet Fononer (samma fjädrar, styvhet 1) på ett q-nät över hela Brillouinzonen, centrerat i Γ för att bevara kristallens symmetri (12³ q upp till 4 primitiva atomer, 8³ upp till 16, 6³ därutöver), med Γ självt uteslutet: där saknar de akustiska moderna frekvens, och de optiska moderna i en jonkristall beror på riktningen man kommer ifrån. Varje mod är en kvantoscillator. Per atom: , , , x = hν/k_BT, summor viktade med 1/N_q och dividerade med antalet atomer. Instabila moder (imaginär frekvens) utesluts och räknas.
Debyetemperatur: vid T den vars Debyemodell ger samma C_v, , inverterad med bisektion; vid hög temperatur (andra momentet). Förskjutningar: , med egenvektorerna till den massviktade dynamiska matrisen. För noggrannheten vid låga frekvenser skrivs coth y = 1/y + (coth y − 1/y): den första termen, som går som T/ω², summeras exakt, den andra, som är reguljär, i frekvensintervall (600). B = 8π²U_iso, medelvärde över ett grundämnes atomer; ett grundämne som saknas i fononerna (det andra på en legeringsplats) får de övrigas medelvärde. Lindemannkvot: för den rörligaste atomen dividerat med det kortaste interatomära avståndet.
Kontroller: C_D → 3k_B och T³-lagen, ; S = −∂F/∂T och U = F + TS; B ∝ T ovanför θ; isotrop tensor i en kubisk kristall; inga instabila moder i NaCl. Koppar: θ_D = 321 K vid 30 K och 318 K vid hög temperatur (343 K uppmätt), B(300 K) = 0,48 Ų (0,55, Flinn et al., 1960); NaCl: θ_D = 274 K (321); CaF₂: B = 0,44 och 0,76 Ų för Ca och F (0,47 och 0,68); kisel: 620 K vid 30 K (645), Keatings transversella moder för styva; diamant: 1910 till 1970 K (2230). Nätet viks in i (−½, ½]: Coulombsumman för en jonkristall är periodisk bara upp till sin avskärning, och ett q skrivet långt från Γ skulle bli instabilt.
Termisk rörelse (3D-vyn): , alla grenar i 64 q-vektorer dragna ur 8³-nätet (färre för en stor vy: högst 300 000 atomer × moder per bild, där varje q då räknas desto mer), slumpvisa faser φ_k, : i tidsmedel är ⟨u_α u_β⟩ termodynamikens (kontrollerat inom 1 % på Cu och NaCl, med hela nätet). Fördröjd tid: kristallens högsta frekvens vid 1,2 Hz. Varje atom i vyn hänförs till en atom i den primitiva cellen och en translation R.
Elastiska konstanter: vid långa våglängder (q = 0,002 × 2π/a) ger de tre akustiska moderna längs n ρv² och masscentrums förskjutningsriktning, och därmed Christoffelmatrisen Γ_ik(n) = C_ijkl n_j n_l; de 21 C_IJ (Voigtnotation, kartesiska axlar) anpassas med minsta kvadratmetoden över 40 riktningar längs en spiral. Det är de relaxerade konstanterna: atomerna i en cell följer vågen. Kompressionsmodul: Hills medelvärde av Voigts och Reuss gränser. Utvidgning: den kvasiharmoniska Grüneisenrelationen, , och cellen , där U är vibrationsenergin per atom; samma utvidgning längs alla axlar. γ anges (2 som standard). Kontroller: kisel C₁₁ = 165,6, C₁₂ = 63,9, C₄₄ = 79,2 GPa (165,7, 63,9 och 79,6 uppmätt, som Martin anpassade sina fjädrar till); NaCl B = 25,8 GPa (25); koppar, centrala fjädrar: Cauchyrelationen C₁₂ = C₄₄, B = 101 GPa (137).
Magnetism: Weiss medelfält
Heisenbergs hamiltonian, varje par räknat en gång, J > 0 ferromagnetiskt, plus Zeemaneffekten; kopplingar i meV per skal av magnetiska grannar (avstånd räknas som olika när de skiljer sig med mer än 1 mÅ, upp till tio skal). Ordningen är kollinjär: en plats uppåt eller nedåt, multiplicerad med cos 2π k·r för atomen i r, med k i halva reciproka gittervektorer (0, ½, 1 per axel). ½ fördubblar den magnetiska cellen längs axeln; 1 vänder de centrerade atomerna i en centrerad cell, eller atomen i mitten av MnF₂. En ordning där en atom hamnar på cos 2π k·r = 0 är inte kollinjär och godtas inte. Standardspinn: 3d-jon med högt spinn, katjonernas laddning bestämd av anjonernas, banmomentet släckt; metallerna Fe, Co, Ni: S = μ/2 med μ uppmätt vid 0 K (2,22, 1,72 och 0,606 μ_B).
Medelfält: varje ⟨S_i⟩ löses självkonsistent (Brillouinfunktion, dämpad iteration) för atomerna i den magnetiska cellen, med J_ij summerat över de periodiska bilderna. Den valda ordningens ordningstemperatur kommer från det lineariserade problemet, en amplitud per plats med ordningens tecken (symmetriserad matris, största egenvärdet med amplituder av samma tecken). Det största egenvärdet över alla ordningar i cellen visar om en annan skulle uppträda först. χ∥ och χ⊥ fås med ett litet fält längs momenten och tvärs dem; för pulver (χ∥ + 2χ⊥)/3, i cm³ per mol magnetiska atomer. För en ordnad ferromagnet är χ⊥ inte definierad utan anisotropi: fältet vrider bara magnetiseringen. C(T) är derivatan av utbytesenergin. Validering: T_C = S(S+1) z J / 3k_B och θ = T_C (rymdcentrerad kubisk ferromagnet), T_N = −θ och konstant χ⊥ under T_N (CsCl-antiferromagnet), språnget i C lika med 5S(S+1)/(S² + (S+1)²) k_B, och T_N för MnO som bara beror på J₂.
Formlerna
Exempel, publicerade kopplingar omräknade till denna konvention: MnO, J₁ = −0,77 och J₂ = −0,89 meV (Kohgi et al., 1972, neutroner), T_N 181 K i medelfält mot 117 K uppmätt; NiO, J₁ = +1,37 och J₂ = −19,0 meV (Hutchings och Samuelsen, 1972), 882 K mot 523 K; MnF₂, J₁ = +0,068, J₂ = −0,302 och J₃ = +0,004 meV (Morano et al., 2024), 87 K mot 67 K. För MnO och MnF₂ är värdena hämtade från sammanställningen av Alaei et al. (2025), dividerade med S². α-järn: de tio skal som Pajda et al. (2001) beräknade, J = 2 J_P / S(S+1), ger tillbaka deras T_C i medelfält, 1415 K, mot 1044 K uppmätt. Pajdas tionde skal (8 grannar) delar avstånd med 24 andra som Laue slår ihop: dess J vägs där med 8/32.
Monte-Carlo: klassiska spinn med längden √(S(S+1)), så att deras medelfält har samma T_C som kvantmodellens; ett prov på L³ magnetiska celler med periodiska randvillkor (L minst 2 × kopplingarnas räckvidd + 1; för den termiska rörelsen direkt följer L vyn: lika många magnetiska celler som visade celler; när vyn är fylld, tre kristallceller, eller ungefär 6000 spinn med modulen Fasövergångar; för kurvorna ungefär 1500 till 2000 spinn), varje spinn med sina verkliga grannar och deras J. Metropolisalgoritmen: en försöksrotation vars amplitud justeras så att ungefär hälften av försöken godtas, godtagen med sannolikheten min(1, e^{−ΔE/k_BT}). Kurvorna startar i den valda ordningen vid 5 % av T och värms upp, varje temperatur med den föregående som start (300 svep för jämvikt, 700 för mätning); vid avkylning skulle MnO välja en av sina fyra domäner slumpmässigt. Mätningar: energi, ordning |Σ σ_i Ŝ_i|/N, värmekapacitet N(⟨E²⟩ − ⟨E⟩²)/(k_BT)², ordningens susceptibilitet N(⟨m²⟩ − ⟨m⟩²)/k_BT. T_C tas vid toppen i denna susceptibilitet: Heisenbergmodellens värmekapacitet har bara en svag topp (negativ exponent α), som dränks i bruset från några tusen spinn. Validering: rymdcentrerad kubisk ferromagnet, T_C = 0,77 av medelfältets (k_BT_C = 2,054 J S(S+1), publicerat klassiskt värde), inom 6 % med 8³ celler. Vid låga temperaturer går C mot k_B per spinn, som för varje klassiskt spinn: kvanteffekterna (C → 0) finns inte med.
Magnetisk grupp: för dokumentets kollineära ordning behåller Laue rymdgruppens operationer (W, w), den magnetiska cellens translationer inräknade, som för varje magnetisk atom till en atom vars moment är θ det(W) W m, θ = +1 (unitär operation) eller −1 (med 1′); momentet är en axialvektor. Typ I utan 1′, III med 1′ men utan vändande translation, IV med en antitranslation {1′|t}. Gruppen förs till en konventionell bas hämtad från dess egna axlar (gittret av dess unitära translationer, axlarna för dess rotationer), och jämförs sedan exakt, så när som på ett axelbyte och ett origo (rutnät på 1/8, 1/24 i hexagonala axlar), med tabellernas grupper av samma typ och med samma antal operationer av varje slag, med och utan 1′. Tabellerna är ISO-MAG:s (Stokes, Hatch och Campbell, version 1.4, 2022, efter Litvin); var och en av de 1421 icke-grå grupperna, given i sin egen uppställning, återfinns. Tillåtna moment på en plats: det fixa delrummet för θ det(W) W i dess platssymmetrigrupp, de operationer som håller atomen på plats så när som på en unitär translation.
Magnetisk neutrondiffraktion (Halpern och Johnson, 1939): linjer indicerade i den magnetiska cellen, , p = 2,695 fm per μ_B, μ_j = gS, f_j jonens formfaktor ⟨j₀⟩ (Brown), och bara komponenten vinkelrät mot Q sprider: |F_M⊥|² = |F_M|² (1 − (Q̂·m̂)²). Kärnor och moment adderas i intensitet för opolariserade neutroner; Lorentzfaktor 1/(sin²θ cos θ). MnO: den starkaste linjen är (½ ½ ½), rent magnetisk; MnF₂: (1 0 0), förbjuden för kärnorna, är magnetisk, och (0 0 1), längs momenten, saknas.
Spinnvågor (Holstein och Primakoff, 1940), till första ordningen i 1/S: på den primitiva magnetiska cellen (atomer som en ordningsbevarande translation för över i varandra räknas bara en gång: rymdcentrerat kubiskt järn har 1, av de 32 atomerna i MnO i den fördubblade kubiska cellen återstår 2), den bosoniska matrisen , A för de parallella paren, B för de antiparallella, , , över bindningarna. Energierna är de positiva egenvärdena till ηM, η = diag(1, −1), erhållna med Colpas metod (1978): M = K†K (Cholesky), sedan den hermiteska matrisen KηK†. Kontroller: rymdcentrerad kubisk ferromagnet, ħω = S(J(0) − J(k)), noll i Γ (Goldstonemod); antiferromagnet av CsCl-typ, ħω = S z|J| √(1 − γ²), dubbelt degenererad; med anisotropin D gapet . Med exemplens kopplingar når magnonerna i MnF₂ upp till 6–7 meV, järnets till 257 meV. Grenarna ritas i kristallens zon: en antiferromagnets grenar syns där vikta in i dess magnetiska zon.
Anisotropi och magnetisering i fält. Enjonsanisotropitermen −D Σ (S_i·m̂)², där m̂ är momentens axel, lägger till 2D⟨S_z⟩ till varje atoms lokala fält, och 2D till diagonalen i det lineariserade problemet för ordningstemperaturen. I ett fält B löses två tillstånd vid varje värde: momenten kvar längs sin axel, och vända (de antiparallella paren vridna vinkelrätt mot fältet, lutade mot det). Laue behåller det med lägst fri energi i medelfält, per atom, med dubbelräkningarna korrigerade; att följa samma tillstånd från fält till fält skulle hålla det metastabilt bortom övergången. Kontroll: MnF₂ med D = 0,02 meV, = 9,46 T, , ; det beräknade språnget hamnar inom 0,15 T, och mättnaden vid . Mätning: 9,27 T vid 4,2 K (Felcher och Kleb, 1996).
Tillåtna egenskaper. Operationernas linjära delar W, med θ = ±1, bildar den magnetiska punktgruppen. Det tillåtna nettomomentet är det fixa delrummet för θ det(W) W; den magnetoelektriska tensorn (M = αE, E en polär vektor, jämn under tidsomkastning, M axial och udda) transformeras som α → θ det(W) W α Wᵀ, och dess tillåtna komponenter är det fixa delrummet i dessa nio dimensioner, skrivet med parametrarna a, b, c… i kartesiska axlar (x ∥ a, z ∥ c). Kontroller: Cr₂O₃ (−3′m′) α = diag(a, a, b) och nettomoment förbjudet; MnF₂, MnO och NiO, som behåller själva inversionen, utan magnetoelektrisk effekt; α-järn, nettomoment längs momenten. Cr₂O₃: struktur och ordning enligt Brown, Forsyth och Tasset (2002), T_N = 307 K; dess publicerade kopplingar skiljer sig med en faktor 2 beroende på konvention och anges inte.
Fasövergångar (modul)
Maximala delgrupper: t-delgrupperna kommer från faktorgruppen G/T, punktgruppens maximala delgrupper med de translationer som sluter gruppen; k-delgrupperna med index 2 till 4 kommer från de invarianta delgittren med samma index (Hermites normalformer), med varje val av translationer. Varje delgrupp identifieras mot tabellernas grupper, så när som på ett axelbyte och ett origo, och sedan ordnas delgrupperna efter konjugatklass under G, med antalet konjugat och domänerna: orienteringar (punktgruppens index) × translationer (gittrets index). Validering: listorna över maximala delgrupper i International Tables, vol. A1, för Pm-3m, Fm-3m, Im-3m, P4/mmm, P6/mmm och Fd-3m. Nedstigningen skriver modergruppen, dess cell, dess platser, transformationen P och origot p i dokumentet (fältet parents), som fungerar som referens för distorsionen; referensen följer hela kedjan från den högsta modergruppen.
Symmetrimoder: G verkar på en stor cell m × m × m, invariant under G, som innehåller H:s cell; en slumpmässig operator som kommuterar med verkan, Σ ρ(g) M ρ(g)ᵀ, har de irreducibla delrummen som egenrum, grupperade i typer efter sina karaktärer. Vågvektorn läses av på translationerna, namngiven efter zonens punkter (Γ, X, M, R, L, W, H, N, P), och representationen får sitt Mullikennamn i Γ. En representations dimension ges av karaktärsformeln. Ordningsparameter: den typ vars isotropidelgrupp är H; kubiska och kvartiska invarianter ur de symmetriska potenserna, Lifshitz villkor ur den antisymmetriska kvadraten. Mjuk mod: den högsta modergruppens fononer i övercellen, i zonens centrum, dit Γ och randpunkterna viks in, varje egenmod projicerad på typerna. Landau–Devonshire: koefficienter från Bell och Cross (1984) för BaTiO₃ (övergångar beräknade vid 392, 283 och 202 K, P = 0,265 C/m²) och från Haun et al. (1987, temperaturer i °C) för PbTiO₃ (766 K, 0,757 C/m²).
Ordning–oordning: delgittren är de platser i H som kommer från en plats i modergruppen som delas av två grundämnen, z_st antalet närmaste grannar till s i t. Bragg–Williams medelfält: μ genom intervallhalvering för att hålla sammansättningen, dämpad iteration från ordning och från oordning, den lägsta fria energin behålls; V justeras så att medelfältet ordnar sig vid den angivna temperaturen (β-mässing: V/k = T_c/2). Kawasakis Monte-Carlo vid fast sammansättning på L³ celler av H (L = 8 för två delgitter, 6 för fler), från höga temperaturer till låga, var och en med den föregående som start, 200 svep för jämvikt och 3000 för mätning; två oberoende kedjor (åtta i hög upplösning, med dubbelt så många temperaturer) slår ihop sina statistiska moment. Mätningar: η, C/k per plats, susceptibilitet N(⟨η²⟩ − ⟨η⟩²)V/kT, Binders kumulant. Kontroller: β-mässing kontinuerlig, Monte-Carlo-ordning vid ungefär 0,79 T_c(BW), Isingkvoten för rymdcentrerat kubiskt; Cu₃Au av första ordningen i medelfält.
Inlagringsspänning: gittergas på den rörliga jonens plats, energierna V₁ och V₂ på de två kortaste avstånden mellan kopior av platsen, storkanonisk Monte-Carlo (fast μ) på 12 × 12 × 1 celler, 150 svep för jämvikt och 1500 för mätning per värde på μ; mätningar x, dx/dμ = N(⟨x²⟩ − ⟨x⟩²)/kT och ordningen i rader i de tre M-punkterna; spänning V = V₀ − (μ − μ½)/e. Standardvärden för LiₓCoO₂ (V₁ = 120 meV, V₂ = 24 meV): radordningen vid x = ½ smälter mellan 300 och 340 K (uppmätt vid ungefär 330 K, Reimers och Dahn, 1992), steg på 0,1 V vid 300 K. Modellen ordnar sig också vid ¼ och ¾ (2 × 2), vilket LiₓCoO₂ inte visar, och innehåller inte tvåfasplatån mellan x = 0,75 och 0,93 (Van der Ven et al., 1998).
Referensvärden online
Tjänster
- Wikidata, via SPARQL: formeln med nedsänkta siffror (P274), den normaliserade tätheten (P2054, omräknad till g/cm³) och brytningsindexet (P1109), med namnet på varje post (kalcit, aragonit…).
- refractiveindex.info (CC0): katalogen (cachad en vecka), den bok på hyllan ”main” som bär formeln, högst fyra sidor, utvärderade vid 589,3 nm med Sellmeiers formler 1 och 2 eller genom interpolation i en tabell; ”(o)” och ”(e)” ger nₒ och nₑ.
- AFLOW, via AFLUX: samma grundämnen, samma antal grundämnen och samma relaxerade rymdgrupp, DFT-bandgap och DFT-täthet (PBE), högst fyra poster.
- Materials Project (användarens nyckel, sparad i nyckelringen): sammanfattningen filtrerad på formel och rymdgrupp, de två stabilaste posterna; band_gap, density, e_electronic (ε∞), e_total (ε(0)), n.
OPTIMADE-tjänsterna (COD, OQMD, JARVIS, Alexandria…) tillfrågas inte: de ger varken fysikaliska egenskaper eller, ofta, rymdgruppen, och skulle blanda ihop polymorfer. Varje tjänst misslyckas för sig, utan att stoppa de andra; förfrågningarna skickas bara på begäran.
Tutorn
I Laue
Övningarna är dokument i steg. Motorn kontrollerar symmetrin, inte ett lagrat svar: Wyckoff-position (varje ekvivalent position godtas), multiplicitet, platssymmetri, antal atomer, grupp, ordning, förhållande mellan plattor, densitet. Hyllan Övningar (Tutor) har en väljare för målgrupp; för Vetenskap är övningarna ordnade efter tema: gitter och tätheter, rymdgrupper och klasser (kvarts, rutil, zinkblände, grafit), Wyckoff-positioner, att bygga strukturer (CsCl, fluorit, perovskit, zinkblände, rutil), diffraktion och utsläckningar, pulverdiffraktogram (indicering, d, 2θ, linjernas multipliciteter), bandstrukturer (kisel, galliumarsenid, koppar), plangrupper, friser och kvasikristaller. De nya frågorna gäller kristallklassen, Laueklassen, Z, densiteten, dhkl, 2θ (Cu Kα₁), en linjes multiplicitet, indiceringen av de första linjerna, en plats koordinationstal, antalet valenselektroner, bandgapet, dess läge i Brillouinzonen och absorptionströskelns våglängd. Övningarnas schema är publicerat: du kan skriva egna.
Export
I Laue
Figurerna (3D-vyer, stereogram, Tables-projektioner, diffraktion, pulverdiffraktogram) exporteras som vektor-PDF, klara för en artikel. Data exporteras som CSV (reflexer, linjer) och som .xy (beräknad profil). Utskrift eller tyg… exporterar ett plant mönster i fysisk storlek, med sömlös rapport. Linjerna har en tjocklek och en stil (heldragen, streckad, prickad, pulver: korn utströdda längs linjen av en slumptalsgenerator med fast frö, identiska vid varje öppning). SVG-filen kan ha ett lager per färg, och DXF R12 är i millimeter, med ett lager per färg. Paletten exporteras som ASE, GPL och Procreate. En mandala skrivs ut i sin diameter i centimeter.
3D-utskrift
Modell
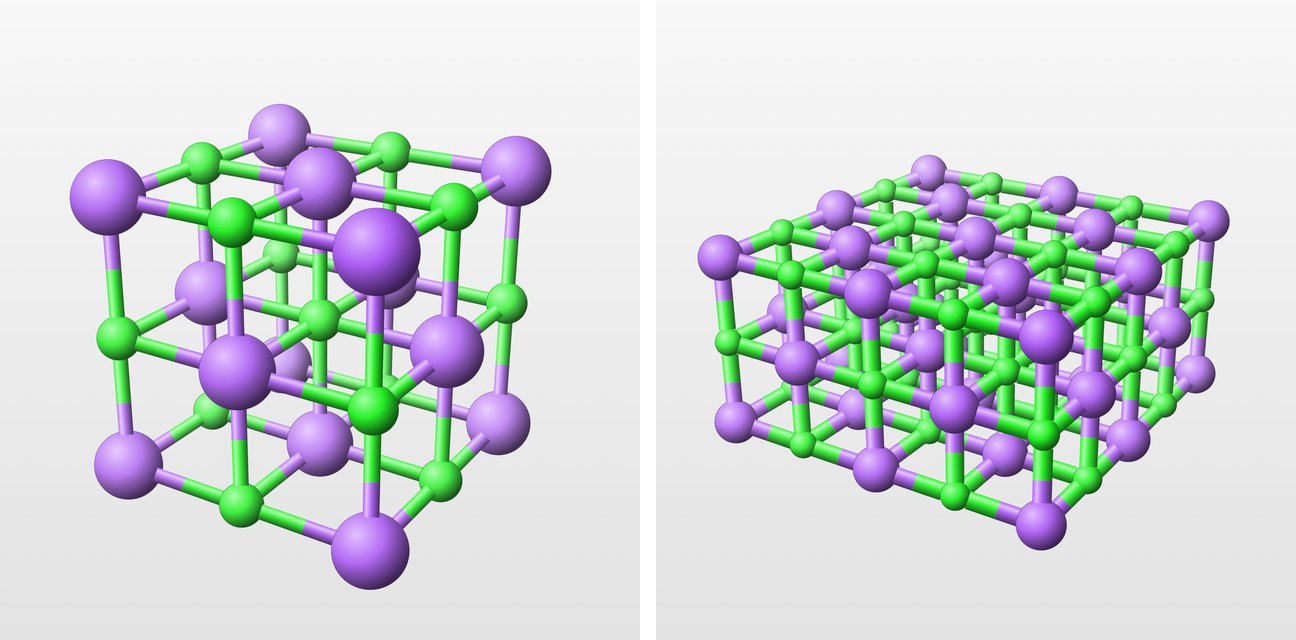
Det utskrivna objektet är vyns modell, utan marginal, för ett valt antal celler längs a, b och c. Laue tar bort stumparna (halvbindningarna till atomer utanför objektet) och, om inget annat väljs, de atomer som ingen bindning håller. Varje atom blir en sluten UV-sfär (24 meridianer, 12 skivor). Varje bindning blir två slutna halvcylindrar, var och en i sin atoms färg, som möts på mitten. Alla ytor är orienterade utåt.
Kropparna överlappar varandra, och Laue beräknar inte deras booleska union: utskriftsprogrammen förenar själva volymerna i en och samma del. Skalningen ger den längsta sidan, radierna inräknade, den begärda storleken. En atoms radie är som i vyn, med ett minimum på 1,5 gånger en bindnings radie. Objektet centreras och placeras på byggplattan ().
Laue genererar inga stöd: utskriftsprogrammen beräknar dem bättre (träd- eller organiska stöd, gränsskikt, lösligt material), anpassade till skrivaren. Antalet delar som visas är antalet sammanhängande komponenter i grafen av atomer och bindningar.
I Laue
STL-filen är binär: 50 byte per triangel, i millimeter, utan färg. 3MF-filen (Core-specifikationen från 3MF Consortium) är ett OPC-arkiv som innehåller 3D/3dmodel.model, med unit="millimeter". Det finns ett objekt per grundämne, kopplat till ett basmaterial som bär grundämnets färg, och ett överordnat objekt uppbyggt av komponenter: utskriftsprogrammen öppnar det som ett enda objekt med flera delar. Testerna kontrollerar att varje nät är slutet (varje kant genomlöps en gång i varje riktning) och att den orienterade volymen är positiv, liksom storleken, placeringen och att stumpar saknas.
Sparade vyer och presentation
I Laue
Spara vy behåller orientering, zoom och visning i dokumentet. Presentera visar dem efter varandra, för ett seminarium eller en föreläsning.
Referenser
- International Tables for Crystallography, vol. A, Space-group symmetry, 6:e uppl., M. I. Aroyo (red.), IUCr/Wiley, 2016.
- S. R. Hall, ”Space-group notation with an explicit origin”, Acta Cryst. A37, 517 (1981).
- C. Giacovazzo (red.), Fundamentals of Crystallography, 3:e uppl., Oxford University Press, 2011.
- D. Waasmaier, A. Kirfel, ”New analytical scattering-factor functions for free atoms and ions”, Acta Cryst. A51, 416 (1995).
- B. Cordero et al., ”Covalent radii revisited”, Dalton Trans., 2832 (2008).
- W. Friedrich, P. Knipping, M. Laue, ”Interferenz-Erscheinungen bei Röntgenstrahlen”, Sitzungsber. Bayer. Akad. Wiss., 303 (1912).
- J. L. Amorós, M. J. Buerger, M. C. Amorós, The Laue Method, Academic Press, 1975.
- W. R. Busing, H. A. Levy, ”Angle calculations for 3- and 4-circle X-ray and neutron diffractometers”, Acta Cryst. 22, 457 (1967).
- 3MF Consortium, 3MF Core Specification, version 1.3, 2022.
- V. K. Pecharsky, P. Y. Zavalij, Fundamentals of Powder Diffraction and Structural Characterization of Materials, 2:a uppl., Springer, 2009.
- H. M. Rietveld, ”A profile refinement method for nuclear and magnetic structures”, J. Appl. Cryst. 2, 65 (1969).
- G. Caglioti, A. Paoletti, F. P. Ricci, Nucl. Instrum. 3, 223 (1958).
- J.-F. Bérar, G. Baldinozzi, ”Modeling of line-shape asymmetry in powder diffraction”, J. Appl. Cryst. 26, 128 (1993).
- P. M. de Wolff, ”A simplified criterion for the reliability of a powder pattern indexing”, J. Appl. Cryst. 1, 108 (1968).
- M. L. Cohen, T. K. Bergstresser, ”Band structures and pseudopotential form factors for fourteen semiconductors of the diamond and zinc-blende structures”, Phys. Rev. 141, 789 (1966).
- W. A. Harrison, Elementary Electronic Structure, World Scientific, 1999.
- J. C. Slater, G. F. Koster, ”Simplified LCAO method for the periodic potential problem”, Phys. Rev. 94, 1498 (1954).
- W. Setyawan, S. Curtarolo, ”High-throughput electronic band structure calculations: challenges and tools”, Comput. Mater. Sci. 49, 299 (2010).
- P. E. Blöchl, O. Jepsen, O. K. Andersen, ”Improved tetrahedron method for Brillouin-zone integrations”, Phys. Rev. B 49, 16223 (1994).
- Z. H. Levine, D. C. Allan, ”Linear optical response in silicon and germanium including self-energy effects”, Phys. Rev. Lett. 63, 1719 (1989).
- J. Tauc, R. Grigorovici, A. Vancu, ”Optical properties and electronic structure of amorphous germanium”, Phys. Status Solidi 15, 627 (1966).
- P. N. Keating, ”Effect of invariance requirements on the elastic strain energy of crystals with application to the diamond structure”, Phys. Rev. 145, 637 (1966).
- R. M. Martin, ”Elastic properties of ZnS structure semiconductors”, Phys. Rev. B 1, 4005 (1970).
- G. Nilsson, G. Nelin, ”Study of the homology between silicon and germanium by thermal-neutron spectrometry”, Phys. Rev. B 6, 3777 (1972).
- E. W. Kellermann, ”Theory of the vibrations of the sodium chloride lattice”, Phil. Trans. R. Soc. Lond. A 238, 513 (1940).
- P. P. Ewald, ”Die Berechnung optischer und elektrostatischer Gitterpotentiale”, Ann. Phys. 369, 253 (1921).
- W. L. Bragg, ”The refractive indices of calcite and aragonite”, Proc. R. Soc. Lond. A 105, 370 (1924).
- R. H. Lyddane, R. G. Sachs, E. Teller, ”On the polar vibrations of alkali halides”, Phys. Rev. 59, 673 (1941).
- J. R. Tessman, A. H. Kahn, W. Shockley, ”Electronic polarizabilities of ions in crystals”, Phys. Rev. 92, 890 (1953).
- S. P. S. Porto, R. S. Krishnan, ”Raman effect of corundum”, J. Chem. Phys. 47, 1009 (1967).
- Y. Tanabe, S. Sugano, ”On the absorption spectra of complex ions”, J. Phys. Soc. Jpn. 9, 753 (1954).
- H. F. Ivey, ”Spectral location of the absorption due to color centers in alkali halide crystals”, Phys. Rev. 72, 341 (1947).
- D. S. McClure, ”Optical spectra of transition-metal ions in corundum”, J. Chem. Phys. 36, 2757 (1962).
- H. G. Cronemeyer, ”Optical absorption characteristics of pink ruby”, J. Opt. Soc. Am. 56, 1703 (1966).
- E. V. Dubinsky, J. Stone-Sundberg, J. L. Emmett, ”A quantitative description of the causes of color in corundum”, Gems & Gemology 56, 2 (2020).
- A. B. P. Lever, Inorganic Electronic Spectroscopy, 2:a uppl., Elsevier, 1984.
- P. Weiss, ”L'hypothèse du champ moléculaire et la propriété ferromagnétique”, J. Phys. Théor. Appl. 6, 661 (1907).
- C. G. Shull, J. S. Smart, ”Detection of antiferromagnetism by neutron diffraction”, Phys. Rev. 76, 1256 (1949).
- M. Kohgi, Y. Ishikawa, Y. Endoh, ”Inelastic neutron scattering study of spin waves in MnO”, Solid State Commun. 11, 391 (1972).
- M. T. Hutchings, E. J. Samuelsen, ”Measurement of spin-wave dispersion in NiO by inelastic neutron scattering and its relation to magnetic properties”, Phys. Rev. B 6, 3447 (1972).
- V. C. Morano, Z. Maesen, S. E. Nikitin, J. Lass, D. G. Mazzone, O. Zaharko, ”Absence of altermagnetic magnon band splitting in MnF₂”, arXiv:2412.03545 (2024).
- M. Pajda, J. Kudrnovský, I. Turek, V. Drchal, P. Bruno, ”Ab initio calculations of exchange interactions, spin-wave stiffness constants, and Curie temperatures of Fe, Co, and Ni”, Phys. Rev. B 64, 174402 (2001).
- M. Alaei, Z. Mosleh, N. Rezaei, A. R. Oganov, ”Experimental exchange interaction dataset for magnetic materials: spin waves to MC simulations”, arXiv:2504.15764 (2025).
- A. B. Pippard, ”An experimental determination of the Fermi surface in copper”, Phil. Trans. R. Soc. Lond. A 250, 325 (1957).
- W. A. Harrison, ”Electronic structure of polyvalent metals”, Phys. Rev. 118, 1190 (1960).
- N. W. Ashcroft, N. D. Mermin, Solid State Physics, Holt, Rinehart and Winston, 1976.
- D. B. Litvin, Magnetic Group Tables, IUCr, 2013.
- H. T. Stokes, D. M. Hatch, B. J. Campbell, ISO-MAG, ISOTROPY Software Suite, iso.byu.edu (version 1.4, 2022).
- O. Halpern, M. H. Johnson, ”On the magnetic scattering of neutrons”, Phys. Rev. 55, 898 (1939).
- P. J. Brown, ”Magnetic form factors”, International Tables for Crystallography, vol. C, § 4.4.5.
- T. Holstein, H. Primakoff, ”Field dependence of the intrinsic domain magnetization of a ferromagnet”, Phys. Rev. 58, 1098 (1940).
- L. Nordheim, ”Zur Elektronentheorie der Metalle. I”, Ann. Phys. 401, 607 (1931).
- R. Braunstein, A. R. Moore, F. Herman, ”Intrinsic optical absorption in germanium-silicon alloys”, Phys. Rev. 109, 695 (1958).
- A. Zunger, S.-H. Wei, L. G. Ferreira, J. E. Bernard, ”Special quasirandom structures”, Phys. Rev. Lett. 65, 353 (1990).
- J. H. P. Colpa, ”Diagonalization of the quadratic boson Hamiltonian”, Physica A 93, 327 (1978).
- G. P. Felcher, R. Kleb, ”Antiferromagnetic domains and the spin-flop transition of MnF2”, Europhys. Lett. 36, 455 (1996).
- I. E. Dzyaloshinskii, ”On the magneto-electrical effect in antiferromagnets”, Sov. Phys. JETP 10, 628 (1960).
- D. N. Astrov, ”The magnetoelectric effect in antiferromagnetics”, Sov. Phys. JETP 11, 708 (1960).
- P. J. Brown, J. B. Forsyth, F. Tasset, ”A study of magnetoelectric domain formation in Cr2O3”, J. Phys.: Condens. Matter 14, 1957 (2002).
- S. Sugano, Y. Tanabe, ”Absorption spectra of Cr3+ in Al2O3. Part A”, J. Phys. Soc. Jpn. 13, 880 (1958).
- V. K. Sewani et al., ”Spin thermometry and spin relaxation of optically detected Cr3+ ions in ruby Al2O3”, Phys. Rev. B 102, 104114 (2020).
- M. Gen et al., ”Crystal-field Paschen-Back effect on ruby in ultrahigh magnetic fields”, Phys. Rev. Research 2, 033257 (2020).
- R. G. Burns, Mineralogical Applications of Crystal Field Theory, 2:a uppl., Cambridge University Press, 1993.
- K. Nassau, The Physics and Chemistry of Color, 2:a uppl., Wiley, 2001.
- C. Wyman, P.-P. Sloan, P. Shirley, ”Simple analytic approximations to the CIE XYZ color matching functions”, J. Comput. Graph. Tech. 2, 1 (2013).
- O. Madelung, Semiconductors: Data Handbook, 3:e uppl., Springer, 2004.
- P. Y. Yu, M. Cardona, Fundamentals of Semiconductors, 4:e uppl., Springer, 2010.
- J. H. Conway, H. Burgiel, C. Goodman-Strauss, The Symmetries of Things, A K Peters, 2008.
- M. Baake, U. Grimm, Aperiodic Order, vol. 1, Cambridge University Press, 2013.
- N. G. de Bruijn, ”Algebraic theory of Penrose's non-periodic tilings of the plane”, Indag. Math. 43, 39 (1981).
- M. Baake, R. V. Moody, P. A. B. Pleasants, ”Diffraction from visible lattice points and k-th power free integers”, Discrete Math. 221, 3 (2000).
- D. Shechtman, I. Blech, D. Gratias, J. W. Cahn, Phys. Rev. Lett. 53, 1951 (1984).
- P. J. Lu, P. J. Steinhardt, ”Decagonal and quasi-crystalline tilings in medieval Islamic architecture”, Science 315, 1106 (2007).