 Laue
Anleitung — Unterricht
Diese Anleitung ist ein Handbuch. Jedes Kapitel beginnt mit der Theorie: was man beschreiben will, warum man es so beschreibt und was man wissen muss, um zu verstehen, was die App zeigt. Danach folgt die Praxis: wo man es in Laue findet und wie man damit arbeitet. Man kann die Kapitel der Reihe nach lesen, wie einen kleinen Kurs, oder direkt zu dem springen, das man gerade braucht. Die Kästen „Im Unterricht“ schlagen eine Aktivität vor und weisen auf die üblichen Schwierigkeiten von Schülerinnen, Schülern und Studierenden hin.
Vor dem Start: Dokumente, Beispiele und Einstellungen
In Laue
Laue arbeitet mit Dokumenten dreier Arten, jedes in seiner eigenen Werkstatt geöffnet: einem Kristall (in drei Dimensionen), einem ebenen Muster (Parkettierung, Fries oder Mandala) und einem Quasikristall. Das Menü Neu der Symbolleiste erzeugt jede dieser Arten. Ist das Fenster noch leer, nimmt das neue Dokument seinen Platz ein; andernfalls öffnet es sich in einem neuen Fenster. Dieses Verhalten lässt sich einstellen.
Ein Dokument wird im Format .laue gespeichert, einer lesbaren Textdatei, identisch auf Mac, iPad und PC, deren Beschreibung veröffentlicht ist. Jede Änderung lässt sich mit den Schaltflächen der Symbolleiste widerrufen und wiederholen; ihr Tooltip sagt, was sie rückgängig machen werden.
Die Schaltfläche Beispiele öffnet die Bibliothek mit zwei Abteilungen: Beispiele (dreizehn Kristalle, Parkettierungen, Mandalas, Quasikristalle) und Übungen (Tutor). Die Liste links zeigt die Titel auf einen Blick; ein Klick zeigt rechts die Beschreibung, und Öffnen öffnet das Dokument als Kopie, in der Sprache der Oberfläche. Man kann nichts kaputt machen.
Die Einstellungen (Menü Laue › Einstellungen auf dem Mac, Zahnrad auf dem iPad) beginnen mit der Verwendung, nach der beim ersten Start gefragt wird. Design benennt die Symmetrien in Worten und zeigt das Muster für sich, Unterricht zeigt Symbole und Symmetrieelemente, und Wissenschaft gibt die internationalen Symbole und die Beugung an. Keine Funktion wird entfernt: Es ändert sich nur, was zuerst gezeigt wird. Die Einstellungen legen außerdem fest, was ein neues Dokument erzeugt, wie die 3D-Ansicht beim Öffnen aussieht, wie Koordinaten geschrieben werden (Dezimalzahlen oder Brüche), welche Auflösung exportierte Bilder haben, mit welchen Startwerten das Pulverdiagramm rechnet und welche Ordner zum Öffnen und Speichern dienen.
Die Werkstatt Kristall: die Seitenleiste
In Laue
Links von der 3D-Ansicht eines Kristalls ordnet die Seitenleiste ihre Einstellungen in fünf Reitern, die über die Symbole oben gewählt werden; der Name des geöffneten Reiters steht darunter, und jedes Fenster behält seinen eigenen.
- Aufbau: was der Kristall ist — die Raumgruppe, die Zelle, die Lagen mit ihren Wyckoff-Lagen, die Zusammensetzung, die Referenzwerte online und die Prüfungen einer Übung. Wer ein Atom wählt, in der Liste oder in der Ansicht, kehrt zu diesem Reiter zurück, zu seinem Inspektor.
- Beugung: das Stereogramm der Kristallklasse, das Pulverdiagramm und das Laue-Diagramm.
- Eigenschaften: die Bandstruktur mit ihren Phononen und ihrer Optik sowie die Farbzentren.
- Simulationen: der Magnetismus, vom Molekularfeld bis zur Wärmebewegung.
- Ansicht: was gezeigt wird und wie — die Zellen, Ansicht füllen, die Größe der Atome, die Bindungen, die Polyeder, die Perspektive, der Zoom, die Symmetrieelemente, der Blick entlang einer Achse, die gradgenaue Ausrichtung (der Polarwinkel θ und der Azimut φ der Richtung zu Ihnen hin im Koordinatensystem des Kristalls sowie eine Drehung ψ um diese Richtung, mit dem Schieberegler einzustellen oder einzutippen) und die Präsentationsansichten.
Eine Übung, bei der die Beugung zu finden ist, blendet sie aus: Der Reiter Beugung behält dann nur das Stereogramm.
Das Gitter und die Zelle
Was die Theorie sagt
Ein Kristall ist eine Anordnung von Atomen, die sich in allen drei Raumrichtungen identisch wiederholt. Um ihn zu beschreiben, ohne Milliarden von Atomen aufzuzählen, zerlegt man ihn in zwei Begriffe.
- Das Gitter ist die Menge der Translationen, die den Kristall unverändert lassen. Es sind Punkte, ohne Atome: alle Stellen, an denen man genau dieselbe Umgebung wiederfindet.
- Die Basis (das Motiv) ist das, was man an jeden Gitterpunkt setzt: ein Atom, ein Molekül, eine Gruppe von Atomen.
Drei Vektoren a, b, c spannen das Gitter auf, und das von ihnen gebildete Parallelepiped ist die Elementarzelle. Ihre sechs Parameter (die Längen a, b, c und die Winkel α, β, γ) und die Koordinaten der Atome in der Zelle, als Bruchteile dieser Vektoren, genügen, um den ganzen Kristall wiederherzustellen. Das ist die große Ökonomie der Kristallographie.
Es gibt unendlich viele Möglichkeiten, drei Vektoren zu wählen, die dasselbe Gitter aufspannen. Man wählt eine nach zwei Kriterien, die manchmal in entgegengesetzte Richtungen ziehen:
- die primitive Zelle enthält nur einen Gitterpunkt: Sie ist so klein wie möglich;
- die konventionelle Zelle folgt der Symmetrie, auch um den Preis, manchmal größer zu sein. Die Zelle von Steinsalz ist ein Würfel mit vier Gitterpunkten (ein „kubisch flächenzentriertes“ Gitter); seine primitive Zelle wäre ein Rhomboeder mit Winkeln von 60°, das die kubische Symmetrie verbirgt.
Die International Tables, und damit Laue, verwenden die konventionelle Zelle. Die vierzehn Arten, Gitterpunkte im Raum anzuordnen, sind die Bravais-Gitter: primitiv (P), innenzentriert (I), allseitig flächenzentriert (F), einseitig flächenzentriert (A, B oder C) und rhomboedrisch (R), verteilt auf die sieben Kristallsysteme. Das System legt der Zelle Bedingungen auf: a = b = c und lauter rechte Winkel für einen Würfel, a = b und γ = 120° für ein hexagonales Gitter, und so weiter.
Die Formeln
Ein Gitterpunkt und ein beliebiger Punkt in fraktionellen Koordinaten:
Der metrische Tensor enthält die sechs Gitterparameter; er liefert Abstände, Winkel und Volumen:
In Laue
Im Reiter Aufbau der Werkstatt Kristall zeigt der Abschnitt Zelle nur die Parameter, die das Kristallsystem frei lässt: a allein für eine kubische Gruppe, a und c für eine tetragonale oder hexagonale Gruppe, alle sechs für eine trikline Gruppe. Ein Wechsel der Gruppe passt die Zelle an. Unter den Feldern nennt Laue noch einmal alle sechs Parameter. Im Reiter Ansicht zeigt Zellen 1, 2 oder 3 Zellen in jeder Richtung, und Ansicht füllen zeigt einen makroskopischen Kristall um eine Zelle, die in der Mitte gezeichnet wird: das Gitter reicht bis an die Ränder der Ansicht, und die Anzahl der Zellen spielt keine Rolle mehr; beim Herauszoomen aus einer großen Struktur lässt Mit der Entfernung abschwächen die fernen Atome in den Hintergrund übergehen.
Symmetrie und Punktgruppen
Was die Theorie sagt
Eine Symmetrieoperation ist eine Bewegung, die das Objekt unverändert lässt: eine Drehung, eine Spiegelung, eine Inversion an einem Punkt oder eine Kombination davon. Die Gesamtheit der Operationen eines Objekts bildet eine Gruppe: Zwei Symmetrien hintereinander ergeben wieder eine Symmetrie, und jede lässt sich rückgängig machen.
Die Periodizität erzwingt eine starke Einschränkung, die kristallographische Restriktion: Ein Gitter kann nur Drehachsen der Zähligkeit 1, 2, 3, 4 oder 6 haben. Der Grund ist einfach. In der Gitterbasis ausgedrückt hat eine Drehung, die das Gitter auf sich selbst abbildet, ganzzahlige Koeffizienten; also ist auch ihre Spur ganzzahlig. Die Spur einer Drehung um den Winkel 2π/n ist aber 1 + 2 cos(2π/n), und das ist nur für n = 1, 2, 3, 4 oder 6 ganzzahlig. Es gibt keinen fünfzähligen Kristall und keinen Fliesenboden aus regelmäßigen Fünfecken.
Die Drehungen, Spiegelungen und Inversionen, die einen Punkt festhalten, bilden die Punktgruppe. Sie beschreibt den Kristall aus der Ferne, ohne seine Atome zu sehen: die Form seiner Flächen und die Anisotropie seiner Eigenschaften. Mit der Restriktion gibt es nur 32 davon, verteilt auf 7 Kristallsysteme, vom triklinen bis zum kubischen. Nach dem Neumannschen Prinzip hat jede physikalische Eigenschaft eines Kristalls mindestens die Symmetrie seiner Punktgruppe. Ein kubischer Kristall ist daher optisch isotrop, und Piezoelektrizität setzt das Fehlen eines Symmetriezentrums voraus.
Man zeichnet eine Punktgruppe in stereographischer Projektion. Man umgibt den Kristall mit einer Kugel, markiert darauf, wo seine Achsen und Spiegelebenen sie durchstoßen, und projiziert dann auf die Äquatorebene. Eine beliebige Richtung erscheint dort mit allen ihren Kopien: 48 für die kubische Gruppe m-3m, ebenso viele äquivalente Orientierungen.
Die Formeln
Die kristallographische Restriktion: In einer Gitterbasis ist die Drehung eine ganzzahlige Matrix, also auch ihre Spur.
In Laue
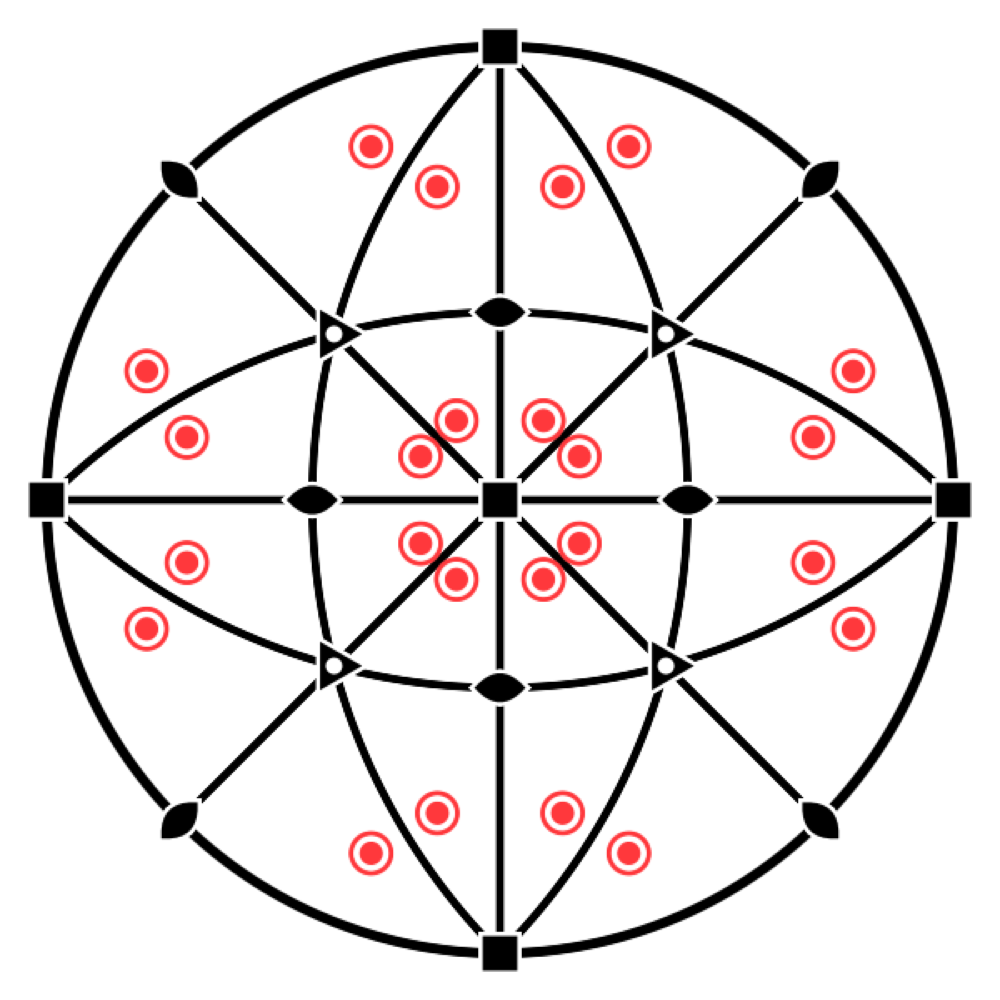
In der Werkstatt Kristall legt der Schalter Stereogramm das Stereogramm der Punktgruppe unter die Ansicht, mit ihren Elementen und den äquivalenten Lagen. Ist eine Lage ausgewählt, zeigt das Stereogramm deren eigene Symmetrie, die Lagesymmetrie. So sieht man am schnellsten, warum ein Atom im Diamanten die Symmetrie -43m hat und nicht m-3m: Ihm fehlt das Inversionszentrum.
Raumgruppen
Was die Theorie sagt
Die Raumgruppe vereint Gitter und Punktgruppe und beschreibt die vollständige Symmetrie der atomaren Anordnung. Sie fügt Operationen hinzu, die kein Gegenstück in der Punktgruppe haben, weil sie eine Drehung oder Spiegelung mit einem Bruchteil einer Translation verbinden:
- eine Schraubenachse nₖ dreht um 360°/n und rückt dann um k/n der Periode vor, wie eine Wendeltreppe (2₁, 3₁, 4₂, 6₅ …);
- eine Gleitspiegelebene spiegelt und verschiebt dann um eine halbe Translation, wie Fußspuren im Schnee (a, b, c, n, d, e).
Man schreibt jede Operation als {R | t}: ein linearer Anteil R, gefolgt von einer Translation t (Seitz-Notation). Es gibt 230 Raumgruppen. Das Hermann–Mauguin-Symbol benennt sie so: zuerst der Buchstabe des Gitters (P, I, F …), dann die Symmetrieelemente entlang der Hauptrichtungen. So ist Fm-3m die Gruppe von Steinsalz und P2₁/c die vieler Molekülkristalle. Je nach Wahl der Achsen und des Ursprungs schreibt sich dieselbe Gruppe auf verschiedene Weisen: Die Tables führen 530 „Aufstellungen“ auf, und das Hall-Symbol beschreibt jede davon eindeutig.
Die Formeln
Eine Operation in Seitz-Notation:
Eine 4₂-Achse entlang c zum Beispiel: eine Vierteldrehung, dann ein halber Schritt entlang der Achse.
In Laue
Das Gruppenfeld akzeptiert eine Nummer (227), ein kurzes oder vollständiges Hermann–Mauguin-Symbol (Fd-3m, P2_1/c), eine Aufstellung (227:1) oder ein Hall-Symbol (Hall: -P 2ybc). Alle 530 Aufstellungen der Tables werden erkannt, und die Liste neben dem Feld bietet sie alle an.
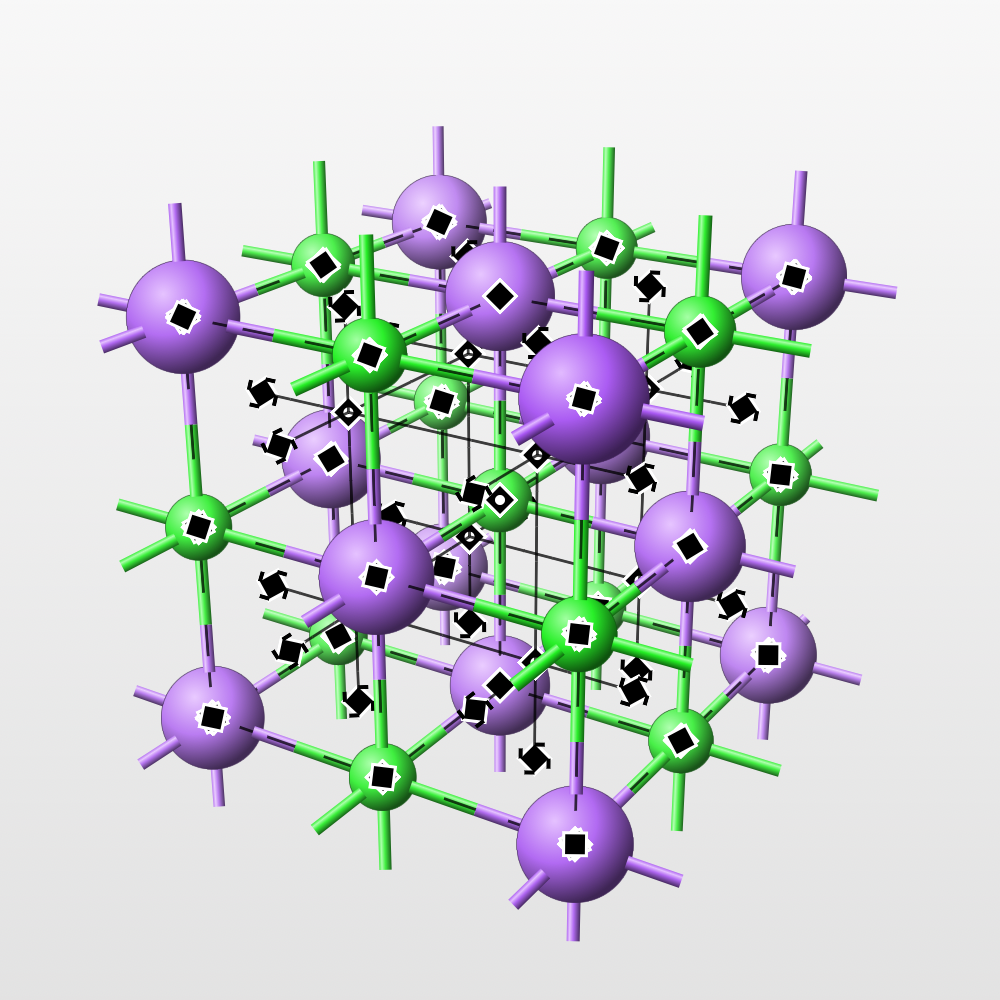
Die Symmetrieelemente werden in der 3D-Ansicht mit den Symbolen der Tables gezeichnet: Dreh- und Schraubenachsen, Drehinversionsachsen, Spiegel- und Gleitspiegelebenen, Inversionszentren. Welche gezeigt werden, wählt man unter Symmetrieelemente. Da eine kubische Zelle Dutzende von Achsen hat, erlaubt die Zeile Zähligkeiten, jeweils nur eine Zähligkeit zu zeigen (2, 3, 4 oder 6). Die Elemente werden wie alles andere von den Atomen verdeckt.
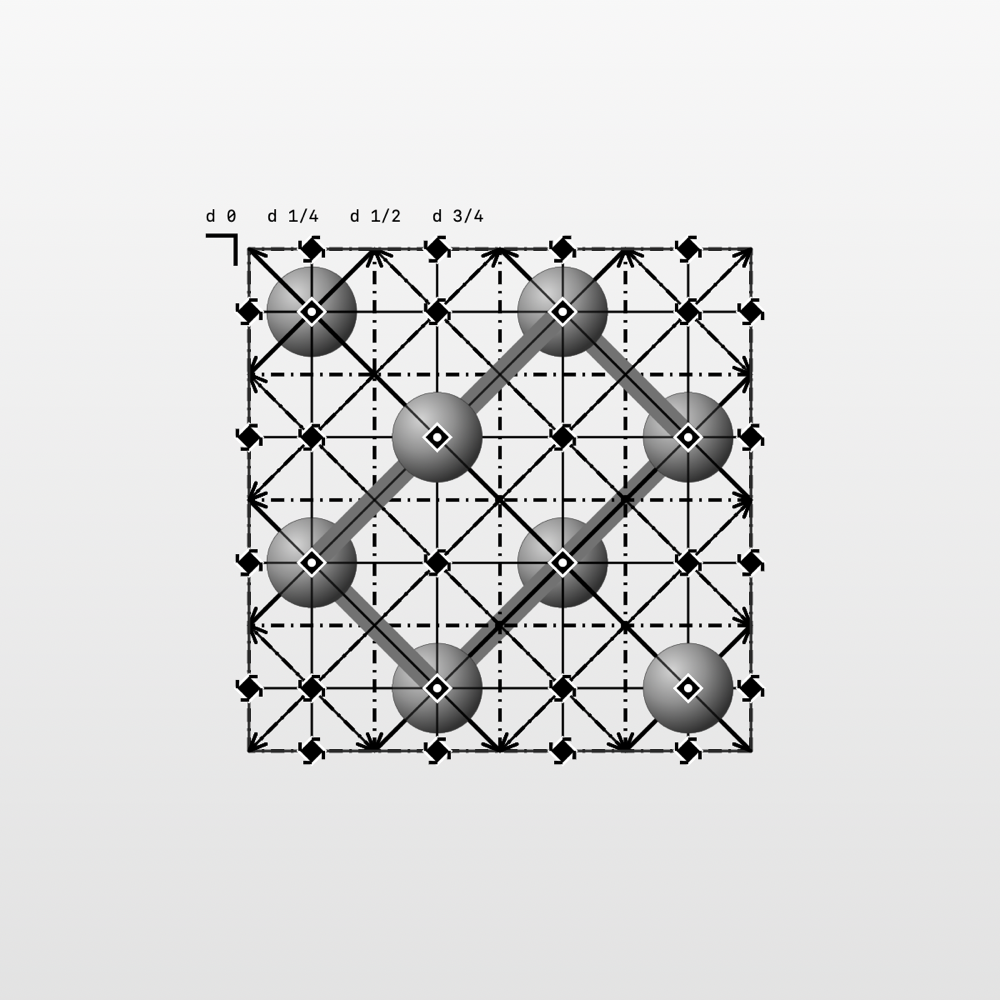
Blick entlang richtet die Ansicht auf eine Gitterrichtung oder ein Symmetrieelement aus. Die Projektion der Tables gibt die Diagramme aus Band A der International Tables wieder, mit den Höhen der Ebenen. Ziehen Sie zum Drehen, ziehen Sie mit zwei Fingern auf zum Zoomen, und wählen Sie zwischen orthographischer und perspektivischer Ansicht.
Die Symbole der Tables
Was die Tables sagen
Die Diagramme von Band A der International Tables stellen jedes Symmetrieelement durch ein graphisches Symbol dar (Abschnitt 1.4 der Ausgabe von 2006, Kapitel 2.1 der Ausgabe von 2016: Es sind dieselben). Laue zeichnet diese Symbole in der 3D-Ansicht, der Projektion der Tables, den Stereogrammen und den Parkettierungen; die Abbildungen dieser Tabellen stammen aus derselben Bibliothek wie die App. Die Notation ist die der Tables, die Teilelemente in Klammern; die Eigentranslation wird als Bruchteil der kürzesten Gittertranslation entlang der Achse oder der Gleitrichtung angegeben.
Achsen senkrecht zur Zeichenebene, Symmetriepunkte
| Symbol | Element | Notation | Eigentranslation |
|---|---|---|---|
 | Zweizählige Drehachse; zweizähliger Drehpunkt in der Ebene | 2 | — |
 | Schraubenachse 2₁ | 2₁ | |
 | Dreizählige Drehachse; dreizähliger Drehpunkt in der Ebene | 3 | — |
 | Schraubenachse 3₁ | 3₁ | |
 | Schraubenachse 3₂ | 3₂ | |
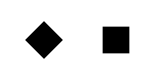 | Vierzählige Drehachse; vierzähliger Drehpunkt in der Ebene | 4 (2) | — |
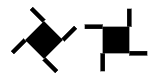 | Schraubenachse 4₁ | 4₁ (2₁) | |
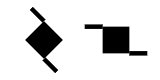 | Schraubenachse 4₂ | 4₂ (2) | |
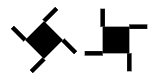 | Schraubenachse 4₃ | 4₃ (2₁) | |
 | Sechszählige Drehachse; sechszähliger Drehpunkt in der Ebene | 6 (3, 2) | — |
 | Schraubenachse 6₁ | 6₁ (3₁, 2₁) | |
 | Schraubenachse 6₂ | 6₂ (3₂, 2) | |
 | Schraubenachse 6₃ | 6₃ (3, 2₁) | |
 | Schraubenachse 6₄ | 6₄ (3₁, 2) | |
 | Schraubenachse 6₅ | 6₅ (3₂, 2₁) | |
 | Inversionszentrum | — | |
 | Drehinversionsachse 3̄ | (3, ) | — |
 | Drehinversionsachse 4̄ | (2) | — |
 | Drehinversionsachse 6̄ | — | |
 | Zweizählige Achse mit einem Inversionszentrum | 2/m () | — |
 | Schraubenachse 2₁ mit einem Inversionszentrum | 2₁/m () | |
 | Vierzählige Achse mit einem Inversionszentrum | 4/m (, 2, ) | — |
 | Schraubenachse 4₂ mit einem Inversionszentrum | 4₂/m (, 2, ) | |
 | Sechszählige Achse mit einem Inversionszentrum | 6/m (, , 3, 2, ) | — |
 | Schraubenachse 6₃ mit einem Inversionszentrum | 6₃/m (, , 3, 2₁, ) |
Die Fahnen einer Schraubenachse verlängern ihre Seiten. Eine Achse nₖ trägt n/ggT(n, k) davon: 4₂ hat zwei, 6₂ und 6₄ drei, 6₃ zwei, entsprechend den Teilelementen 2, 3₂, 3₁ und 2₁, die sie enthalten. Ihr Sinn kehrt sich zwischen enantiomorphen Achsen um: 3₁ und 3₂, 4₁ und 4₃, 6₁ und 6₅, 6₂ und 6₄. Das Symbol einer vierzähligen Achse wird als Raute oder mit Seiten parallel zu den Zellkanten gezeichnet. Ein Inversionszentrum auf der Achse ergibt das Symbol n/m, mit einem weißen Punkt markiert; auf einer Achse 4₂ oder 6₃ werden die Punkte 4̄ und 6̄ nicht markiert.
Zweizählige Achsen, die in der Zeichenebene liegen
| Symbol | Element | Notation | Eigentranslation |
|---|---|---|---|
 | Zweizählige Drehachse | 2 | — |
 | Schraubenachse 2₁ | 2₁ |
Ebenen senkrecht zur Zeichenebene, Symmetrielinien
| Symbol | Element | Notation | Eigentranslation |
|---|---|---|---|
 | Spiegelebene; Spiegelungslinie in der Ebene | m | — |
 | „Axiale“ Gleitspiegelebene, Gleitung in der Zeichenebene; Gleitspiegellinie in der Ebene | a, b oder c; g | einer Translation entlang der Linie |
 | „Axiale“ Gleitspiegelebene, Gleitung zum Betrachter hin | a, b oder c | einer Translation senkrecht zur Zeichenebene |
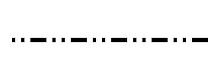 | „Doppel“-Gleitspiegelebene (zentrierte Zellen) | e | zwei Gleitungen: entlang der Linie und senkrecht zur Zeichenebene |
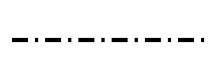 | „Diagonale“ Gleitspiegelebene | n | eine Gleitung mit zwei Komponenten, entlang der Linie und senkrecht dazu |
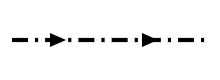 | „Diamant“-Gleitspiegelebene (Ebenenpaar, zentrierte Zellen) | d | entlang der Linie und senkrecht dazu; der Pfeil zeigt die Richtung in der Zeichenebene, für die die senkrechte Komponente positiv ist |
Bei a, b, c und n hängt die Strichart von der Richtung der Gleitung relativ zur Zeichenebene ab, nicht vom Buchstaben: Dieselbe punktierte Linie ist in einer Beschreibung eine c-Ebene, in einer anderen eine n-Ebene (R3̄c in hexagonalen oder rhomboedrischen Achsen).
Ebenen parallel zur Zeichenebene
| Symbol | Element | Notation | Eigentranslation |
|---|---|---|---|
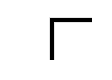 | Spiegelebene | m | — |
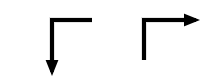 | „Axiale“ Gleitspiegelebene | a, b oder c | einer Translation in Pfeilrichtung |
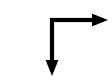 | „Doppel“-Gleitspiegelebene (zentrierte Zellen) | e | in Richtung des einen oder des anderen Pfeils |
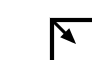 | „Diagonale“ Gleitspiegelebene | n | in Pfeilrichtung |
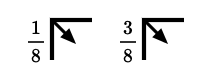 | „Diamant“-Gleitspiegelebene (Ebenenpaar, zentrierte Zellen) | d | in Pfeilrichtung, also ein Viertel einer Diagonale der flächenzentrierten Zelle |
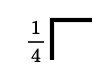 | Eine Spiegelebene in den Höhen und | m | — |
Diese Symbole stehen oben links im Diagramm, ihre Schenkel entlang der Zellkanten. Ein Bruch h bezeichnet das Ebenenpaar in den Höhen h und h + ½; ohne Bruch liegen die Ebenen in den Höhen 0 und ½.
In Laue
Die Projektion der Tables blickt auf die Zelle von der Seite, in die die gewählte Richtung zeigt, wie die Diagramme: Entlang c zeigt a nach unten und b nach rechts, und eine Schraubenachse dreht sich im Sinn der Tables. Lassen Sie den Zeiger einen Moment auf einem Element: Ein Tooltip benennt es und gibt seine Richtung, seine Lage () und seine Eigentranslation an; liegen mehrere Elemente übereinander, listet er sie alle auf.
Wyckoff-Lagen
Was die Theorie sagt
Ein Atom, das irgendwo in die Zelle gesetzt wird, wird von allen Operationen der Gruppe kopiert: Das ist seine Bahn (Orbit). Liegt es aber auf einem Symmetrieelement (einer Spiegelebene, einer Achse, einem Zentrum), lassen manche Operationen es an seinem Platz. Seine Kopien fallen dann zu zweit, zu dritt zusammen, und es hat weniger davon. Die Operationen, die es an seinem Platz lassen, bilden seine Lagesymmetrie.
Die Wyckoff-Lagen ordnen die Punkte der Zelle nach dieser lokalen Symmetrie. Jede hat einen Buchstaben (a, b, c …, von den symmetrischsten zu den am wenigsten symmetrischen), eine Zähligkeit (die Zahl der Kopien in der konventionellen Zelle) und eine Lagesymmetrie. Die Zähligkeit mal der Ordnung der Lagesymmetrie ist für alle Lagen einer Gruppe gleich. Je weniger Kopien, desto symmetrischer die Lage.
Das ist die Sprache der Strukturbeschreibungen: „Na auf 4a, Cl auf 4b“ genügt, um Steinsalz zu beschreiben, weil die Gruppe Fm-3m den Rest erledigt. Eine allgemeine Lage hat drei freie Koordinaten; eine spezielle Lage hat weniger oder keine, und ihre Koordinaten sind dann durch die Symmetrie festgelegt.
Die Formeln
Für eine Lage der Zähligkeit und der Lagesymmetrie , in einer Gruppe mit der Punktgruppe und einer Zelle mit Gitterpunkten (1 für P, 2 für I und C, 4 für F):
Für Steinsalz, in : Na auf 4a, ; eine allgemeine Lage 192l, .
In Laue
Lage hinzufügen erzeugt ein Atom, das nach seinem Element benannt wird (Ca1, O1), wobei sich der Name ändern lässt; man wählt sein Element und seine Koordinaten, mit dem Schieberegler oder durch Eingabe ihres Werts in das Feld am Ende jedes Schiebereglers. Die Koordinaten werden exakt geschrieben, zum Beispiel 1/3 oder 0.4697, und Laue hält sie exakt. Der Inspektor der Lage gibt ihre Wyckoff-Lage (8a, 24d …), ihre Zähligkeit und ihre orientierte Lagesymmetrie an. Auf eine Wyckoff-Lage setzen bietet die Lagen der Gruppe an. Mit dem Verschiebewerkzeug zieht man ein Atom in der 3D-Ansicht: Es rastet auf den speziellen Lagen ein, die es kreuzt, und Auf … bleiben hält es auf seiner Lage, während es an ihr entlanggleitet. Alle seine Kopien folgen ihm. Zwei Atome, die einander näher sind als jede Bindung, werden gemeldet: Meist ist eine Koordinate auf ihrem Startwert geblieben, oder eine Zellkante wurde nicht eingestellt (c einer hexagonalen Gruppe, das gleich a geblieben ist).
Atome und Zusammensetzung
Was die Theorie sagt
Die Basis besteht aus Atomen, und jedes chemische Element hat seine Eigenschaften. Seine Ordnungszahl Z (die Zahl der Protonen) identifiziert es; seine Atommasse bestimmt das Gewicht der Zelle. Seine Elektronenkonfiguration und seine Elektronegativität sagen, wie es Bindungen eingeht. Sein Kovalenzradius gibt die typische Länge seiner Bindungen an, und seine Oxidationsstufen die Ladungen, die es in einer ionischen Verbindung annimmt.
Zählt man die Atome der Zelle, erhält man die Formel des Kristalls und die Zahl Z der Formeleinheiten pro Zelle: vier NaCl in der Zelle von Steinsalz. Die Masse der Zelle geteilt durch ihr Volumen ergibt die Dichte, eine einfache und wertvolle Kontrolle einer Struktur: Eine berechnete Dichte, die weit von der gemessenen abweicht, weist auf einen Fehler hin.
Die Formeln
Die Dichte, mit Einheiten der molaren Masse in einer Zelle des Volumens (: Avogadro-Konstante):
Für Steinsalz ( = 5,640 Å):
In Laue
Im Inspektor einer Lage öffnet die Gitter-Schaltfläche neben dem Feld Element das Periodensystem: die 103 Elemente in ihren gewohnten Farben. Fährt man mit dem Zeiger darüber, erscheint der Steckbrief eines Elements (Ordnungszahl und Atommasse, Elektronenkonfiguration, Elektronegativität, Kovalenzradius, Oxidationsstufen), und ein Klick wählt es aus. Man kann auch das Symbol eintippen; ein unbekanntes Symbol wird gemeldet.
Der Abschnitt Zusammensetzung des Reiters Aufbau gibt die Formel, Z, die molare Masse und die Dichte an. In der 3D-Ansicht folgen die Größe der Atome und die Bindungen den Kovalenzradien. Bindungen, die aus den Zellen hinausführen, sind ausgeblendet; deaktivieren Sie Bindungen ausblenden, die die Zellen verlassen, um sie zu sehen und die vollständige Koordination jedes Atoms abzulesen. Zwei gleichnamige Ionen werden nie verbunden.
Eine Lage kann geteilt sein: In einer Legierung oder einem Mischkristall besetzen mehrere Elemente zufällig dieselben Plätze, jedes mit seinem Anteil — im Beispiel Al₀.₃Ga₀.₇As 70 % Gallium und 30 % Aluminium auf der Kationenlage. Im Inspektor der Lage fügt Diese Lage mit einem weiteren Element teilen ein Element und seinen Anteil hinzu; bei zwei Elementen ändert sich mit dem einen Anteil auch der andere, und Anteile, deren Summe unter 1 bleibt, lassen einen Teil der Lagen leer (Leerstellen). Formel, Dichte und Beugungsbilder berücksichtigen das, CIF-Import und -Export lesen und schreiben die Besetzungen, und die 3D-Ansicht zeichnet diese Atome in gemittelter Farbe und Größe.
Koordinationspolyeder in den Darstellungseinstellungen umgibt jedes Zentralatom mit dem Polyeder seiner Nachbarn, mit durchscheinenden Flächen in seiner Farbe: die SiO₄-Tetraeder des Quarzes, die TiO₆-Oktaeder von Perowskit und Rutil, die CaF₈-Würfel des Fluorits. Das Polyeder folgt seinen Nachbarn über die Zelle hinaus, und die Bindungen in seinem Inneren verschwinden. Standardmäßig sind die Zentren die Atome, die von vier bis acht elektronegativeren Nachbarn umgeben sind; im Menü Zentren wählen Sie andere.
Das Werkzeug Messen (das Lineal, neben Drehen und Atome verschieben) misst zwischen den Atomen der 3D-Ansicht. Klicken Sie zwei Atome für ihren Abstand, drei für den Winkel am zweiten, vier für den Torsionswinkel, mit dem Vorzeichen nach IUPAC. Ab drei Atomen gibt das Feld Messungen auch ihre mittlere Ebene an, mit ihren Indizes (hkl), wenn die Atome wirklich darin liegen, und die Abweichung jedes Atoms. Ein einzelnes Atom zeigt seine nächsten Nachbarn und ihre Abstände. Die gewählten Atome werden in der Ansicht nummeriert und verbunden; ein erneuter Klick auf ein Atom entfernt es, ein Klick auf den Hintergrund löscht alles, und Kopieren liefert die Messungen als Text für eine Tabellenkalkulation.
Der Abschnitt Bindungsvalenzsummen im Reiter Aufbau prüft eine Ionenstruktur auf einen Blick. Jede Bindung zwischen Kation und Anion trägt eine Valenz, exp((R₀ − R)/b), und die Bindungen eines Ions addieren sich zu seiner Oxidationsstufe: 2,97 für das Aluminium des Korunds, 0,98 für das Natrium des Steinsalzes. R₀ und b sind die für das Paar veröffentlichten, und der Abschnitt nennt die Arbeiten: für Oxide Gagné und Hawthorne (2015), wo ihr Vergleich an Tausenden von Strukturen sie besser findet, sonst Brown und Altermatt (1985) oder eine andere Arbeit; fehlt beides, eine Schätzung aus den beiden Elementen (O'Keeffe und Brese 1991). Eine Summe, die um mehr als 0,25 von der Oxidationsstufe abweicht, ist orange: eine zu lange oder zu kurze Bindung, ein falsch gesetztes Atom, ein falsches Element. Der Globaler Instabilitätsindex fasst die Zelle zusammen: unter 0,1 ist die Struktur unverspannt, über 0,2 selten stabil.
Strukturdateien
Was die Theorie sagt
Veröffentlichte Strukturen werden in einigen wenigen Formaten ausgetauscht. CIF (Crystallographic Information File) ist der Standard der Internationalen Union für Kristallographie und der Datenbanken. SHELX (.res, .ins) ist das Format der Verfeinerungsprogramme für Einkristalle, und POSCAR das des Rechenprogramms VASP, das alle Atome ohne ihre Gruppe angibt. Eine Datei rundet die Koordinaten (0.666667 statt 2/3) und gibt die Gruppe nicht immer auf dieselbe Weise an: Sie richtig einzulesen heißt, die Symmetrie wiederzufinden.
In Laue
Das Menü Struktur liest eine CIF-Datei, eine SHELX-Datei oder ein POSCAR. Bei einer CIF-Datei wird die Gruppe an ihren Symmetrieoperationen erkannt, sonst an ihrem Hall-Symbol, sonst an ihrem Hermann–Mauguin-Symbol. Die gerundeten Koordinaten erhalten ihren exakten Wert zurück, und die Atome setzen sich auf ihre speziellen Lagen. Ein POSCAR findet seine Symmetrie wieder. Dasselbe Menü schreibt die Struktur als CIF, SHELX, POSCAR, erweitertes XYZ oder PDB und ihr Netz als CGD, das Systre und die Datenbank RCSR lesen, um eine Topologie zu benennen (dia, pcu …).
Im Reiter Aufbau baut der Abschnitt Superzelle und Schicht den Kristall in P1 neu auf, jedes Atom eine eigene Lage: um einen Defekt, eine Substitution oder Unordnung einzubauen oder ihn in ein Rechenprogramm zu exportieren. Eine Superzelle wiederholt die Zelle n₁ × n₂ × n₃-mal. Eine Schicht schneidet den Kristall parallel zur Ebene (hkl): Sie wählen die Zahl der Schichten, je eine Periode der Ebene, und das Vakuum darüber; a und b liegen in der Ebene, c steht senkrecht darauf, wie Oberflächenrechnungen es erwarten. Widerrufen stellt den ursprünglichen Kristall wieder her.
Parkettierungen: die 17 ebenen Gruppen
Was die Theorie sagt
Eine Tapete, ein Fliesenboden, ein bedruckter Stoff: Sie alle wiederholen ein Motiv in zwei Richtungen der Ebene. Es sind zweidimensionale Kristalle, und dieselbe Theorie gilt für sie, nur einfacher. Man kann das Motiv drehen, an einer Spiegelgeraden spiegeln, verschieben oder diese Bewegungen kombinieren, und die kristallographische Restriktion erlaubt nur Drehungen der Zähligkeit 2, 3, 4 und 6. Daraus ergeben sich genau siebzehn ebene Gruppen, im 19. Jahrhundert bewiesen und, wie man sagt, alle in den Ornamenten der Alhambra vertreten.
Jede Gruppe hat ihren Fundamentalbereich: das kleinste Stück der Ebene, aus dem die Operationen das ganze Muster wiederherstellen. In diesem Bereich zu zeichnen heißt, die ganze Parkettierung zu zeichnen. Die Gruppen werden auf zwei Arten benannt. Das internationale Symbol, etwa p4mm, nennt das Gitter und dann die Elemente entlang der Richtungen. Die Orbifold-Notation von Conway, etwa *442, zählt die Drehzentren und Spiegelgeraden ausgehend von der Topologie des Bereichs.
Zwei Ideen bereichern das Bild. Die zweifarbigen Gruppen (46 in der Ebene) lassen eine Kopie unter bestimmten Operationen die Farbe wechseln, wie in den Grafiken von Escher, in denen ein weißer Fisch schwarz wird. Die Untergruppen entfernen Operationen: Von p4mm zu p4 verschwinden die gespiegelten Kopien, und das Motiv wird nicht mehr gespiegelt.
In Laue: Schritt für Schritt
- Wählen Sie eine Regel. Oben im Feld wählt der Umschalter Parkettierung | Fries | Rosette zwischen den 17 ebenen Gruppen, den 7 Friesen, Mustern, die sich nur in einer Richtung wiederholen, wie eine Bordüre, und den Rosetten, die sich um einen Punkt drehen; das Menü Gruppe darunter bietet die Gruppen der gewählten Art an. Für den Anfang ergibt p4mm ein quadratisches Kaleidoskop, p6m ein sechseckiges, und p4 oder p6 eine Rosette, die sich ohne Spiegel dreht.
- Zeichnen Sie in der grauen Fläche. Das ist der „Fundamentalbereich“, das kleinste Stück des Musters: Alles, was Sie dort zeichnen, wird überall kopiert. Das Werkzeug Zeichnen zeichnet freihändig, in der gewählten Farbe.
- Setzen Sie Motive. Das Werkzeug Motiv setzt eine Form (Kreis, Dreieck, Quadrat, Raute, Fünfeck, Sechseck, Stern, Pfeil), einen Buchstaben, ein Symbol, ein Emoji oder Ihr eigenes Bild. Das Feld Aussehen stellt Größe und Drehung ein. In der Nähe eines Drehzentrums oder einer Spiegelgeraden rastet das Motiv dort ein, und seine Kopien schließen sich zu einer Rosette zusammen.
- Wählen Sie die Farben. Jeder Strich und jedes Motiv hat seine eigene Farbe, und auch die Hintergrundfarbe lässt sich einstellen. Zweifarbig wählt eine der 46 zweifarbigen Gruppen: Die Kopien wechseln die Farbe unter den rot gezeichneten Operationen.
- Betrachten Sie das Ergebnis für sich. Nur Muster blendet Zelle, Gitter und Symbole aus: Es bleibt nur das Muster.
- Drucken oder exportieren Sie. Als Bild für den Bildschirm, als PDF für Papier, oder für Stoff und Tapete mit nahtlosem Rapport (siehe Drucken und Weben).
Eine andere Regel ändert Ihre Zeichnung nicht: Sie wird nur anders wiederholt. Derselbe freihändige Strich ergibt je nach gewählter Gruppe eine Rosette, ein Kaleidoskop oder ein Streumuster.
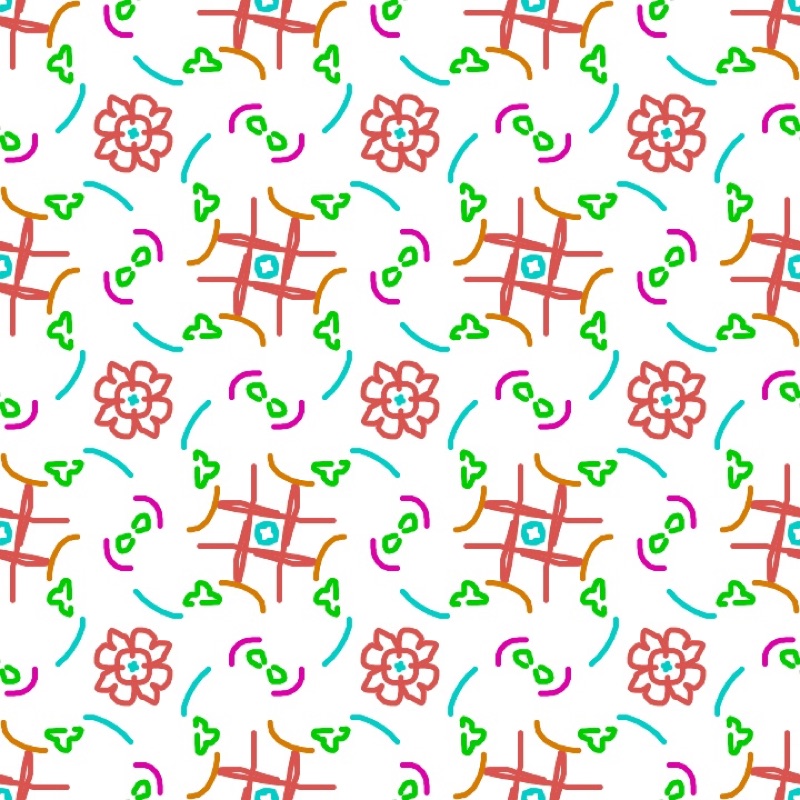
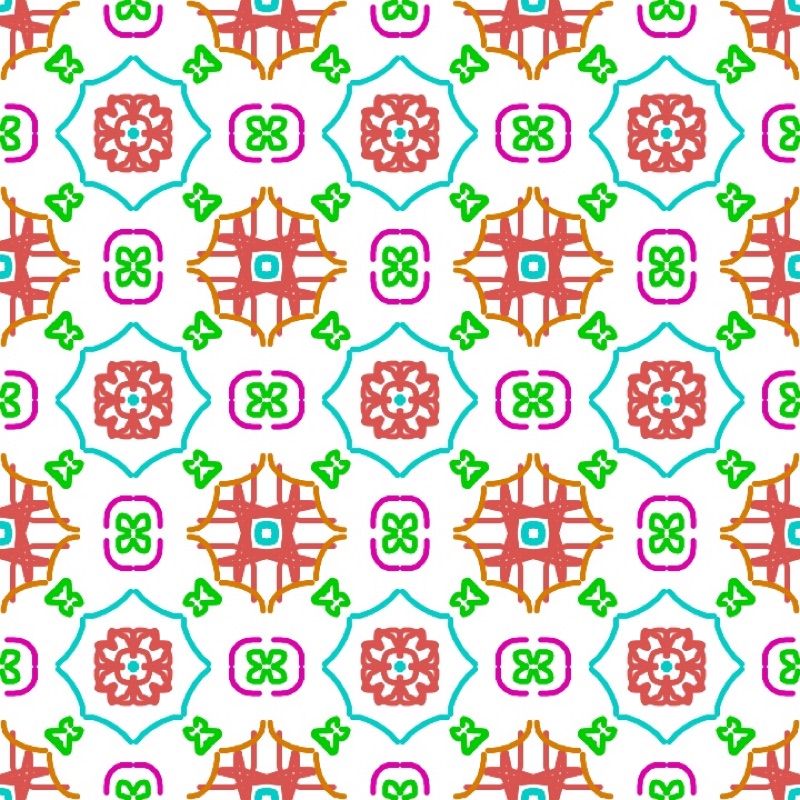
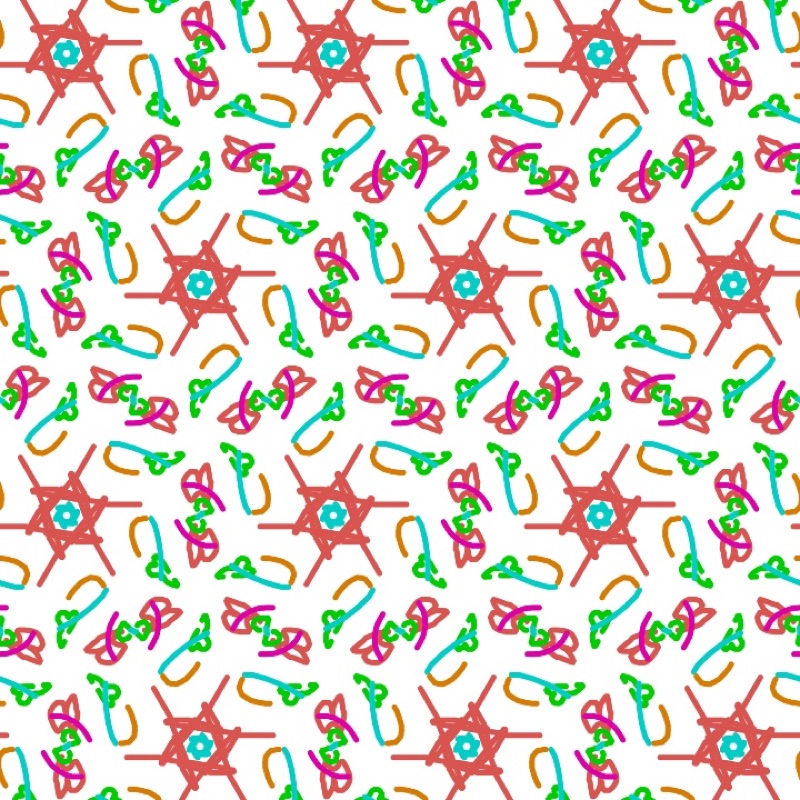
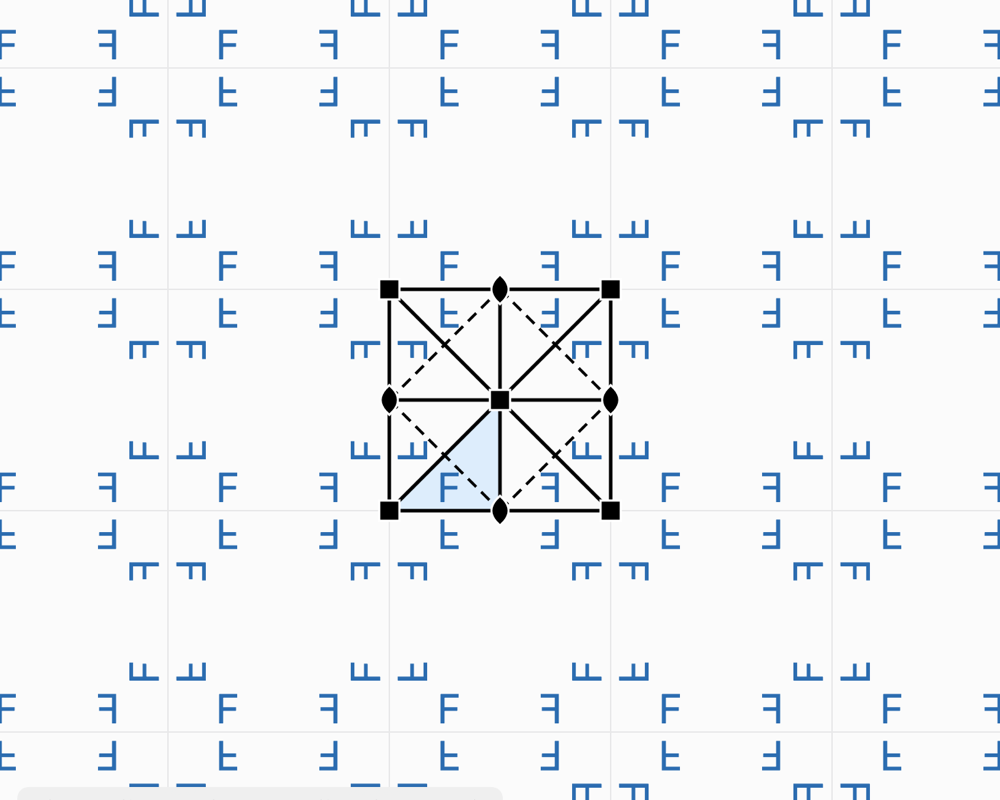
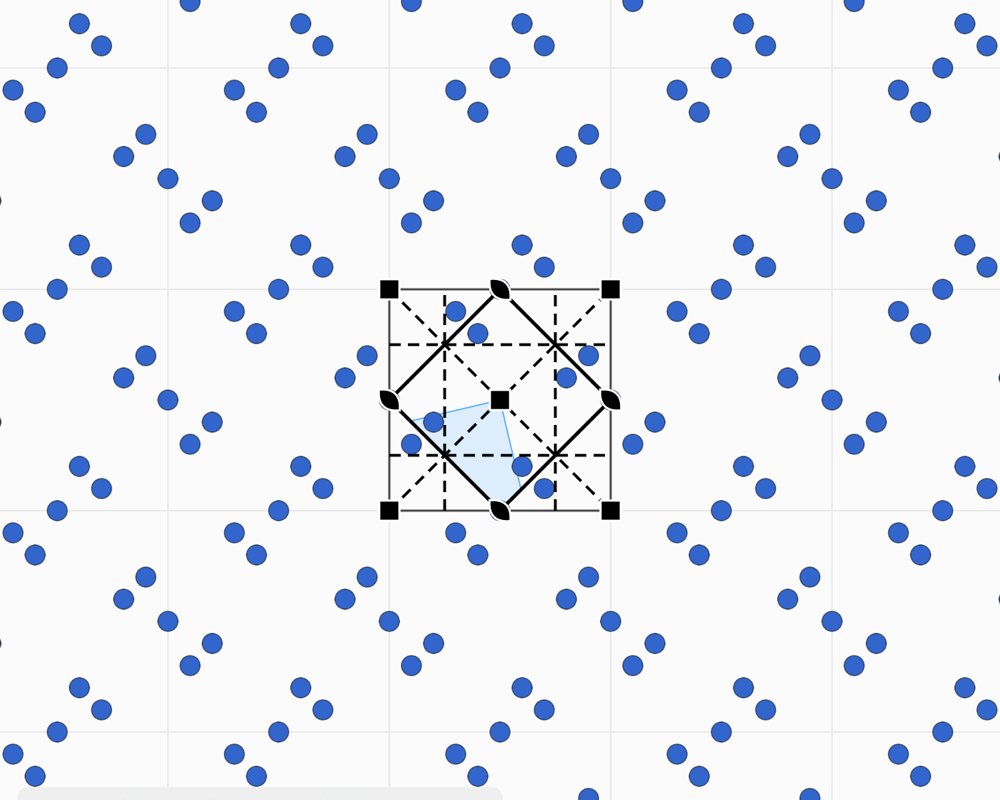
Es gibt vier Werkzeuge. Auswählen verschiebt ein Motiv oder einen Strich samt allen Kopien, Motiv setzt ein Motiv, Zeichnen zeichnet freihändig, und Radieren löscht, was man berührt. Ein asymmetrisches Motiv wie der Buchstabe F zeigt, was jede Operation bewirkt: gedreht von den Drehungen, umgeklappt von den Spiegelungen. Auf einer speziellen Lage fallen die Kopien aufeinander, und ein Motiv mit weniger Symmetrie als seine Lage macht das sichtbar. Die Seitenleiste listet die Operationen der Gruppe auf und bietet ihre Unter- und Obergruppen mit gleicher Zelle an. Unter Darstellung zeigt die Ausdehnung die Ganze Ebene (Standard) oder einen Ausschnitt aus Spalten × Reihen von Zellen, von 1 × 1 bis 12 × 12, gerahmt und am Zellrand beschnitten: nützlich, um eine einzelne Zelle oder einen Block von 2 × 2 an der Tafel zu zeigen.
Die Regel eines Fliesenmusters finden. Legen Sie das Foto eines Bodens, eines Stoffs oder eines Drucks unter das Muster. Stellen Sie Lage, Größe, Drehung und Deckkraft ein und bringen Sie die Zelle mit der Wiederholung im Foto zur Deckung. Probieren Sie dann die Gruppen aus, bis die Symbole auf die Zentren und Spiegelgeraden der Vorlage fallen. Die Erkennungsübungen des Tutors schulen das Auge.
Friese: die 7 Gruppen eines Streifens
Was die Theorie sagt
Ein Fries, eine Bordüre, eine Stickerei oder eine Reihe von Fliesen wiederholt sich nur in einer Richtung. Die möglichen Symmetrien eines Streifens sind weniger zahlreich: nur sieben Gruppen. Conway gab ihnen Namen, die man sich beim Gehen merkt, nach den Spuren, die man hinterlassen würde: der Hüpfer, der Schritt, der Wechselschritt, der Drehsprung … Der Fries p11g etwa ist die Spur von Schritten im Schnee, eine Gleitspiegelung entlang des Streifens.
In Laue
Der Umschalter Parkettierung | Fries | Rosette wechselt zu den Friesen; das Menü Gruppe bietet dann alle sieben an, mit ihrem Symbol, ihrem Orbifold-Symbol und ihrem Namen nach Conway. Der Streifen wird in einer Höhe gezeichnet, die dem Zellparameter b entspricht. Alle Werkzeuge der Parkettierung lassen sich darauf anwenden.
Mandalas und Rosetten
Was die Theorie sagt
Eine Rosette, ein Glasfenster, eine Blüte, ein Mandala wiederholen sich nicht über die ganze Ebene: Ihr Motiv dreht sich um einen Punkt. Leonardo da Vinci hatte bemerkt, dass eine endliche Figur nur zwei Arten von Symmetrie hat:
- Cₙ: nur n Drehungen. Alle Arme drehen sich in dieselbe Richtung, wie ein Windrad.
- Dₙ: n Drehungen und n Spiegelachsen durch den Mittelpunkt, wie bei einem Stern oder einer Fensterrose in einer Kathedrale.
Anders als bei Parkettierungen ist jede Ordnung erlaubt: 5, 8, 12 oder 13. Das ist die kristallographische Restriktion, von der anderen Seite gesehen. Eine einzelne Figur kann eine fünfzählige Symmetrie haben, eine periodische Parkettierung nie. Die Quasikristalle von Penrose wiederum haben in ihrem Zentrum Rosetten der Ordnung 5 oder 10.
In Laue
Der Umschalter Parkettierung | Fries | Rosette („Mandala“, wenn die Verwendung Design ist) öffnet die Werkstatt. Der Zähler Zähligkeit wählt n von 1 bis 24, und der Schalter Spiegel wechselt von Cₙ zu Dₙ. Zeichnen Sie oder setzen Sie ein Motiv in den grauen Sektor, den Fundamentalbereich: Jeder Strich wird um den Mittelpunkt kopiert. Ein Motiv auf einer Spiegelachse oder im Mittelpunkt rastet dort ein und hat weniger Kopien, was die Motivliste angibt (Lagesymmetrie und Zahl der Kopien). Zoom oder das Aufziehen mit zwei Fingern vergrößert die Figur, um Details zu zeichnen. Die Spiegelachsen führen die Hand; Symmetrieelemente blendet sie aus. Zweifarbig lässt die Sektoren abwechseln, und das Bild wird als PNG oder als Vektor-PDF exportiert. Stärke und Stil der Linien (durchgezogen, gestrichelt, gepunktet, Sandpulver mit seinem Fallradius) werden unter der Liste der Linien eingestellt, in den Werkstätten Parkettierung und Rosette.
Beugung
Was die Theorie sagt
Die Abstände zwischen Atomen, in der Größenordnung eines Ångström (10−10 m), sind tausendmal zu klein für sichtbares Licht. Man bestrahlt den Kristall daher mit einer Welle vergleichbarer Wellenlänge: Röntgenstrahlen, Neutronen oder Elektronen. Jedes Atom streut einen kleinen Teil der Welle. Da der Kristall periodisch ist, addieren sich diese Wellen nur in bestimmten Richtungen, wo sie scharfe Flecken bilden, die Reflexe. Anderswo löschen sie sich aus.
- Die Geometrie liefert die Zelle. Man betrachtet den Kristall als Scharen paralleler Ebenen, bezeichnet durch ihre Millerschen Indizes (h k l) und im Abstand d voneinander. Eine Schar reflektiert die Welle, wenn 2 d sin θ = n λ gilt: Das ist die Bragg-Gleichung. Jeder Reflex entspricht einem Punkt des reziproken Gitters, im Abstand 1/d vom Ursprung. Die Richtungen der Reflexe zu messen heißt also, das Gitter zu messen.
- Die Intensitäten liefern die Atome. Die Intensität eines Reflexes hängt von Lage und Art der Atome ab, über den Strukturfaktor F. Jedes Atom trägt eine Welle bei, phasenverschoben je nach seiner Lage; ihre Summe macht den Reflex stark oder schwach.
- Die Auslöschungen liefern die Gruppe. Bestimmte Reflexe sind null, unabhängig von den Atomen. Ein zentriertes Gitter löscht ganze Scharen aus; eine Schraubenachse oder eine Gleitspiegelebene löscht andere aus. Diese systematischen Auslöschungen verraten den Gittertyp und einen Teil der Raumgruppe.
- Die Laue-Klasse. Das Beugungsbild ist immer zentrosymmetrisch (Friedelsches Gesetz). Es zeigt daher die Punktgruppe, ergänzt um ein Inversionszentrum: ihre Laue-Klasse, eine der 11 des Raumes oder der 6 der Ebene.
Die Messung liefert die Intensität jedes Reflexes, aber nicht die Phase seiner Welle. Man braucht jedoch beides, um durch eine Fourier-Synthese zum Bild der Atome zu gelangen. Das ist das Phasenproblem, der Kern der Strukturlösung. Die Patterson-Funktion, die ohne Phasen auskommt, zeigt die Vektoren zwischen den Atomen statt der Atome selbst.
Die Formeln
Das reziproke Gitter und der Netzebenenabstand:
Die Bragg-Gleichung und ihr Äquivalent, die Laue-Bedingung (Ewald-Kugel, ):
Der Strukturfaktor und die Intensität:
Die Elektronendichte und die Patterson-Funktion, die ohne die Phasen auskommt:
In Laue
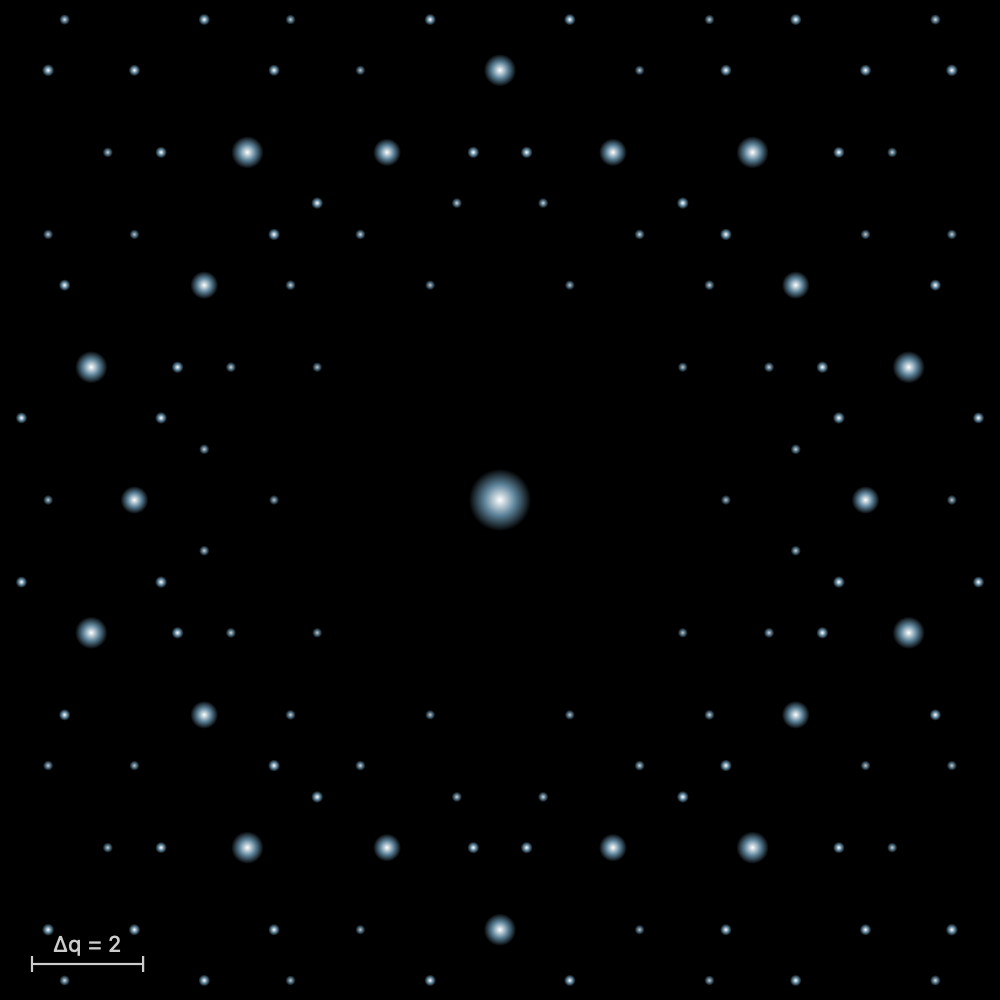
Jede ebene Werkstatt hat ihr Beugungsfeld. Für eine Parkettierung: die Reflexe (h k), ihre Intensität |F|², die systematischen Auslöschungen, durch einen Ring markiert, und die Laue-Klasse. Für einen Quasikristall: die Bragg-Reflexe oder die vollständige Intensitätskarte in logarithmischer Skala.
Die Schaltfläche zum Vergrößern öffnet das Beugungsbild in großer Ansicht. Man zoomt bis ×64 (Aufziehen, Schaltflächen, Doppelklick auf die zu vergrößernde Stelle) und bewegt sich durch Ziehen. Bei jeder Zoomstufe wird der sichtbare Bereich neu berechnet: Schwächere Reflexe erscheinen, die Karte wird feiner, und ab ×3 trägt jeder Reflex seine Indizes. Helligkeit und Kontrast heben die schwachen Reflexe hervor. Das Bild lässt sich als PNG oder Vektor-PDF exportieren, die Reflexe als CSV.
Die Fourier-Synthese geht den umgekehrten Weg: Sie baut das Motiv aus seiner Beugung wieder auf. Mit den wahren Phasen kehrt das Motiv zurück; mit Phasen null oder zufälligen Phasen nicht. Das ist das Phasenproblem, auf einen Blick sichtbar. Die Patterson-Karte zeigt die Vektoren zwischen den Motiven.
Quasikristalle
Was die Theorie sagt
1982 beobachtete Dan Shechtman eine Legierung aus Aluminium und Mangan, die scharfe Reflexe zeigte wie ein Kristall, jedoch mit einer zehnzähligen Symmetrie, die die kristallographische Restriktion verbietet. Es war kein Fehler: Materie kann geordnet sein, ohne periodisch zu sein. Man spricht von Quasikristallen (Nobelpreis für Chemie 2011). Die Penrose-Parkettierungen, von Mathematikern in den 1970er-Jahren entdeckt, sind ihr zweidimensionales Modell: zwei Rauten, die die Ebene bedecken, ohne sich je zu wiederholen.
Das Geheimnis ist eine verborgene Dimension. Ein Quasikristall ist der Schnitt durch einen höherdimensionalen Kristall, unter einem irrationalen Winkel auf unseren Raum projiziert. Die Penrose-Parkettierung stammt so von einem fünfdimensionalen Gitter. Man behält die Punkte dieses Gitters, die nahe an einer Ebene liegen, in einem „Fenster“ des senkrechten Raumes, und projiziert sie. Da das Ausgangsgitter periodisch ist, behält die Beugung scharfe Reflexe; da die Projektion irrational ist, wiederholt sich das Ergebnis nie.
Dieselbe Konstruktion erhält man mit den De-Bruijn-Gittern, mit einer Schar paralleler Geraden pro Richtung und einer Kachel pro Schnittpunkt, oder, für Penrose, durch Inflation: Jede Kachel wird in kleinere Kacheln zerlegt, im Verhältnis des Goldenen Schnitts. Den Schnitt zu verschieben nennt man ein Phason: Hier und da klappen einige Kacheln um, und die Parkettierung bleibt gültig. Dieselben Ideen gelten für eigentümlichere Mengen, etwa die sichtbaren Punkte eines Gitters, also jene, die vom Ursprung aus durch nichts verdeckt werden. Sie sind nirgends periodisch, mit Lücken jeder Größe, und doch besteht ihre Beugung ausschließlich aus scharfen Reflexen.
Diese Parkettierungen haben auch eine künstlerische Geschichte. Die Girih, Ornamente aus verflochtenen Linien der persischen und islamischen Architektur, sind auf verborgenen Kacheln angelegt. Die des Darb-i-Imam-Schreins in Isfahan (1453) folgen fast genau einer Penrose-Parkettierung, fünf Jahrhunderte vor Penrose (Lu und Steinhardt, Science, 2007).
In Laue
Die Werkstatt bietet drei Parkettierungen: Penrose (zehnzählig), Ammann–Beenker (achtzählig) und dodekagonal (zwölfzählig), aufgebaut aus den Gittern oder, für Penrose, durch Inflation (Erzeugt durch). Die Schieberegler Phason verschieben den Schnitt. Der Senkrechte Raum zeigt, wohin jeder Eckpunkt fällt: Fahren Sie mit dem Zeiger über einen Eckpunkt, um ihn dort wiederzufinden. Das Beugungsfeld zeigt die Reflexe oder die Intensitätskarte.
Der Abschnitt Kacheln gibt jeder Kachelsorte eine Farbe und stellt die Kanten ein (null blendet sie aus). Das Menü Dekor legt Linien, die sich von Kachel zu Kachel fortsetzen: die Penrose-Bögen, die ihre Anlegeregeln zeichnen, Bögen zwischen den Kantenmitten, Bänder, die den De-Bruijn-Linien folgen, und Girih-Flechtwerk unter 36°, 54° oder 72° zu den Kanten. Kacheln gestalten … öffnet eine Kachel in großer Ansicht, damit Sie Ihre eigenen Linien darauf zeichnen und Motive setzen können. Alles, was Sie dort tun, wiederholt sich auf jeder Kachel derselben Sorte, mit ihr gedreht, und ein Strich, der auf einem der markierten Punkte einer Kante endet, setzt sich in der Nachbarkachel fort.
Das Menü Motiv bietet auch die sichtbaren Punkte des Quadrat- oder Dreiecksgitters an. Fahren Sie mit dem Zeiger über einen Punkt, um seine Sichtlinie und den Punkt zu sehen, der ihn verdeckt. Der Parameter k liefert die k-freien Punkte, von denen die sichtbaren Punkte der Fall k = 1 sind.
Das Laue-Diagramm
Was die Theorie sagt
1912 hatte Max von Laue die Idee, Röntgenstrahlen durch einen Kristall zu schicken. Walter Friedrich und Paul Knipping führten das Experiment durch, an Kupfersulfat und dann an Zinkblende. Auf der Fotoplatte erschienen regelmäßig angeordnete Flecken. Das Experiment bewies zwei Dinge zugleich: Röntgenstrahlen sind Wellen, und ein Kristall ist ein Gitter aus Atomen. Laue erhielt 1914 den Nobelpreis für Physik.
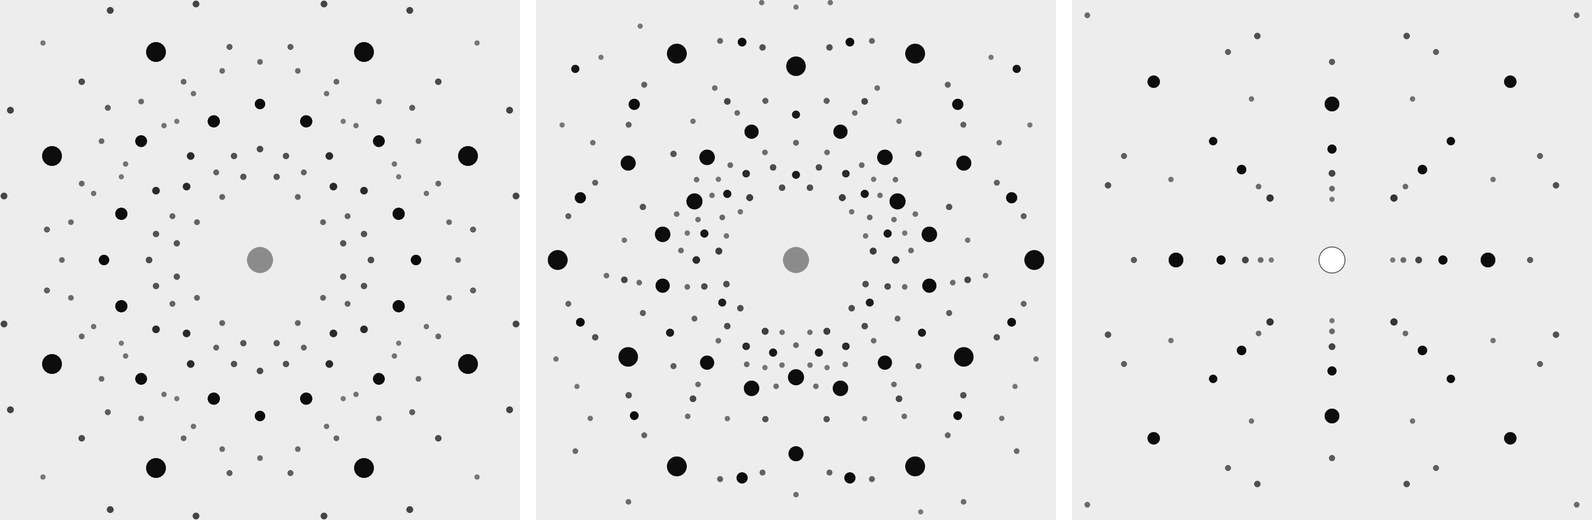
Der Strahl ist weiß: Er enthält alle Wellenlängen eines Bandes, und der Kristall bleibt unbewegt. Jede Netzebenenschar bildet mit dem Strahl einen Winkel θ. Sie wählt aus diesem Spektrum die Wellenlänge, die die Bragg-Gleichung erfüllt, und lenkt sie in eine um 2θ abgelenkte Richtung, wo sie einen Fleck hinterlässt. Die Ebenen einer Zone, die alle zu derselben Achse parallel sind, ergeben Flecken, die in Durchstrahlung auf einer Ellipse liegen, in Rückstrahlung auf einer Hyperbel.
Die Anordnung der Flecken zeigt die Symmetrie des Kristalls, entlang des Strahls gesehen. Eine vierzählige Achse parallel zum Strahl ergibt ein Diagramm, das sich bei jeder Vierteldrehung wiederholt. Die Beugung fügt immer ein Symmetriezentrum hinzu (das ist das Friedelsche Gesetz): Das Diagramm zeigt daher die Laue-Klasse und nicht die Kristallklasse. Das ist die Hauptanwendung des Verfahrens: einen Kristall vor dem Schneiden zu orientieren.
Ein Fleck vereint mehrere Harmonische. Die Ebenen (100), (200) und (300) lenken λ, λ/2 und λ/3 in dieselbe Richtung. Ist der erste Reflex ausgelöscht, so besteht der Fleck durch die folgenden dennoch.
Vom Fleck zu den Ebenen
Man liest das Diagramm auch umgekehrt: Von einem Fleck schließt man auf die Netzebenenschar zurück, die ihn erzeugt hat. Man misst die Lage des Flecks auf dem Film, (x, y), und den Abstand D vom Kristall zum Film. Der gebeugte Strahl geht vom Kristall zum Fleck; er bildet mit dem Primärstrahl den Winkel 2θ, mit tan 2θ = r/D, wobei r der Abstand des Flecks von der Mitte ist. Die Reflexion gehorcht der Spiegelregel: Die Normale der Ebenen ist die Winkelhalbierende des Winkels zwischen dem einfallenden und dem gebeugten Strahl. Sie zeigt also in Richtung û − n̂, der Differenz der Einheitsvektoren des gebeugten Strahls und des Primärstrahls. Ihre Komponenten auf den Achsen a, b und c der Zelle sind proportional zu den Indizes (h k l).
Nehmen wir Steinsalz entlang [001], den Film bei 40 mm und einen Fleck bei (0, 30) mm, wobei oben auf dem Film b liegt. Dann ist û = (0; 30; 40)/50 = (0; 0,6; 0,8), n̂ = (0; 0; 1) und û − n̂ = (0; 0,6; −0,2), proportional zu (0, 3, −1): Das sind die Ebenen (0 3 1̄). Das F-Gitter löscht (0 3 1̄) jedoch aus: Der Fleck stammt von der Harmonischen (0 6 2̄). Die Wellenlänge der einzelnen Flecken kennt man nicht: Das Laue-Diagramm liefert die Richtung der Ebenen, also die Orientierung des Kristalls, nicht aber ihre Abstände. Im Labor überträgt man die Flecken in eine stereographische Projektion, mit dem Leonhardt-Netz in Durchstrahlung oder dem Greninger-Netz in Rückstrahlung, und erkennt die Winkel zwischen den Ebenen wieder.
Die Formeln
Die Bragg-Gleichung wählt die Wellenlänge jeder Netzebenenschar mit dem Abstand , die mit dem Strahl den Winkel bildet:
Auf einem ebenen Film im Abstand vom Kristall liegt der Fleck in Durchstrahlung im Abstand von der Mitte:
Von einem Fleck (x, y), mit dem Film im Abstand , zur Normalen der Ebenen und dann zu ihren Indizes:
In Laue
In der Werkstatt Kristall öffnet Laue-Diagramm (Reiter Beugung) ein Feld über dem Stereogramm. Ein weißer Strahl von 0,25 bis 2,5 Å durchquert den Kristall in Blickrichtung. Der Film ist eben, 100 mm breit und 40 mm vom Kristall entfernt. Die Auswahl Film stellt ihn hinter den Kristall (Durchstrahl, mit einem Strahlfänger in der Mitte) oder vor ihn (Rückstrahl, mit dem Loch, durch das der Strahl tritt). Dreht man den Kristall, wandern die Flecken. Die Schaltflächen von Blick entlang legen eine Achse in den Strahl. Größe und Schwärzung eines Flecks folgen seiner Intensität, die alle Harmonischen des Bandes summiert. Die Vergrößerungstaste des Felds öffnet das Diagramm groß: Dort wählst du die Strahlung (Röntgen mit der Röhrenspannung oder Neutronen), das Wellenlängenband und den Filmabstand; du kannst zoomen, und der Zeiger über einem Reflex zeigt seine Indizes, seine Harmonischen, 2θ und d. Die Reflexe lassen sich als CSV exportieren. Um eine Rechnung von Hand zu prüfen, zeigt der Zeiger über einem Reflex im vergrößerten Diagramm seine Indizes. Die Übungen „Das Laue-Diagramm von Salz“ und „Das Laue-Diagramm von Quarz“ führen diesen Weg Schritt für Schritt vor.
Das Pulverdiagramm
Was die Theorie sagt
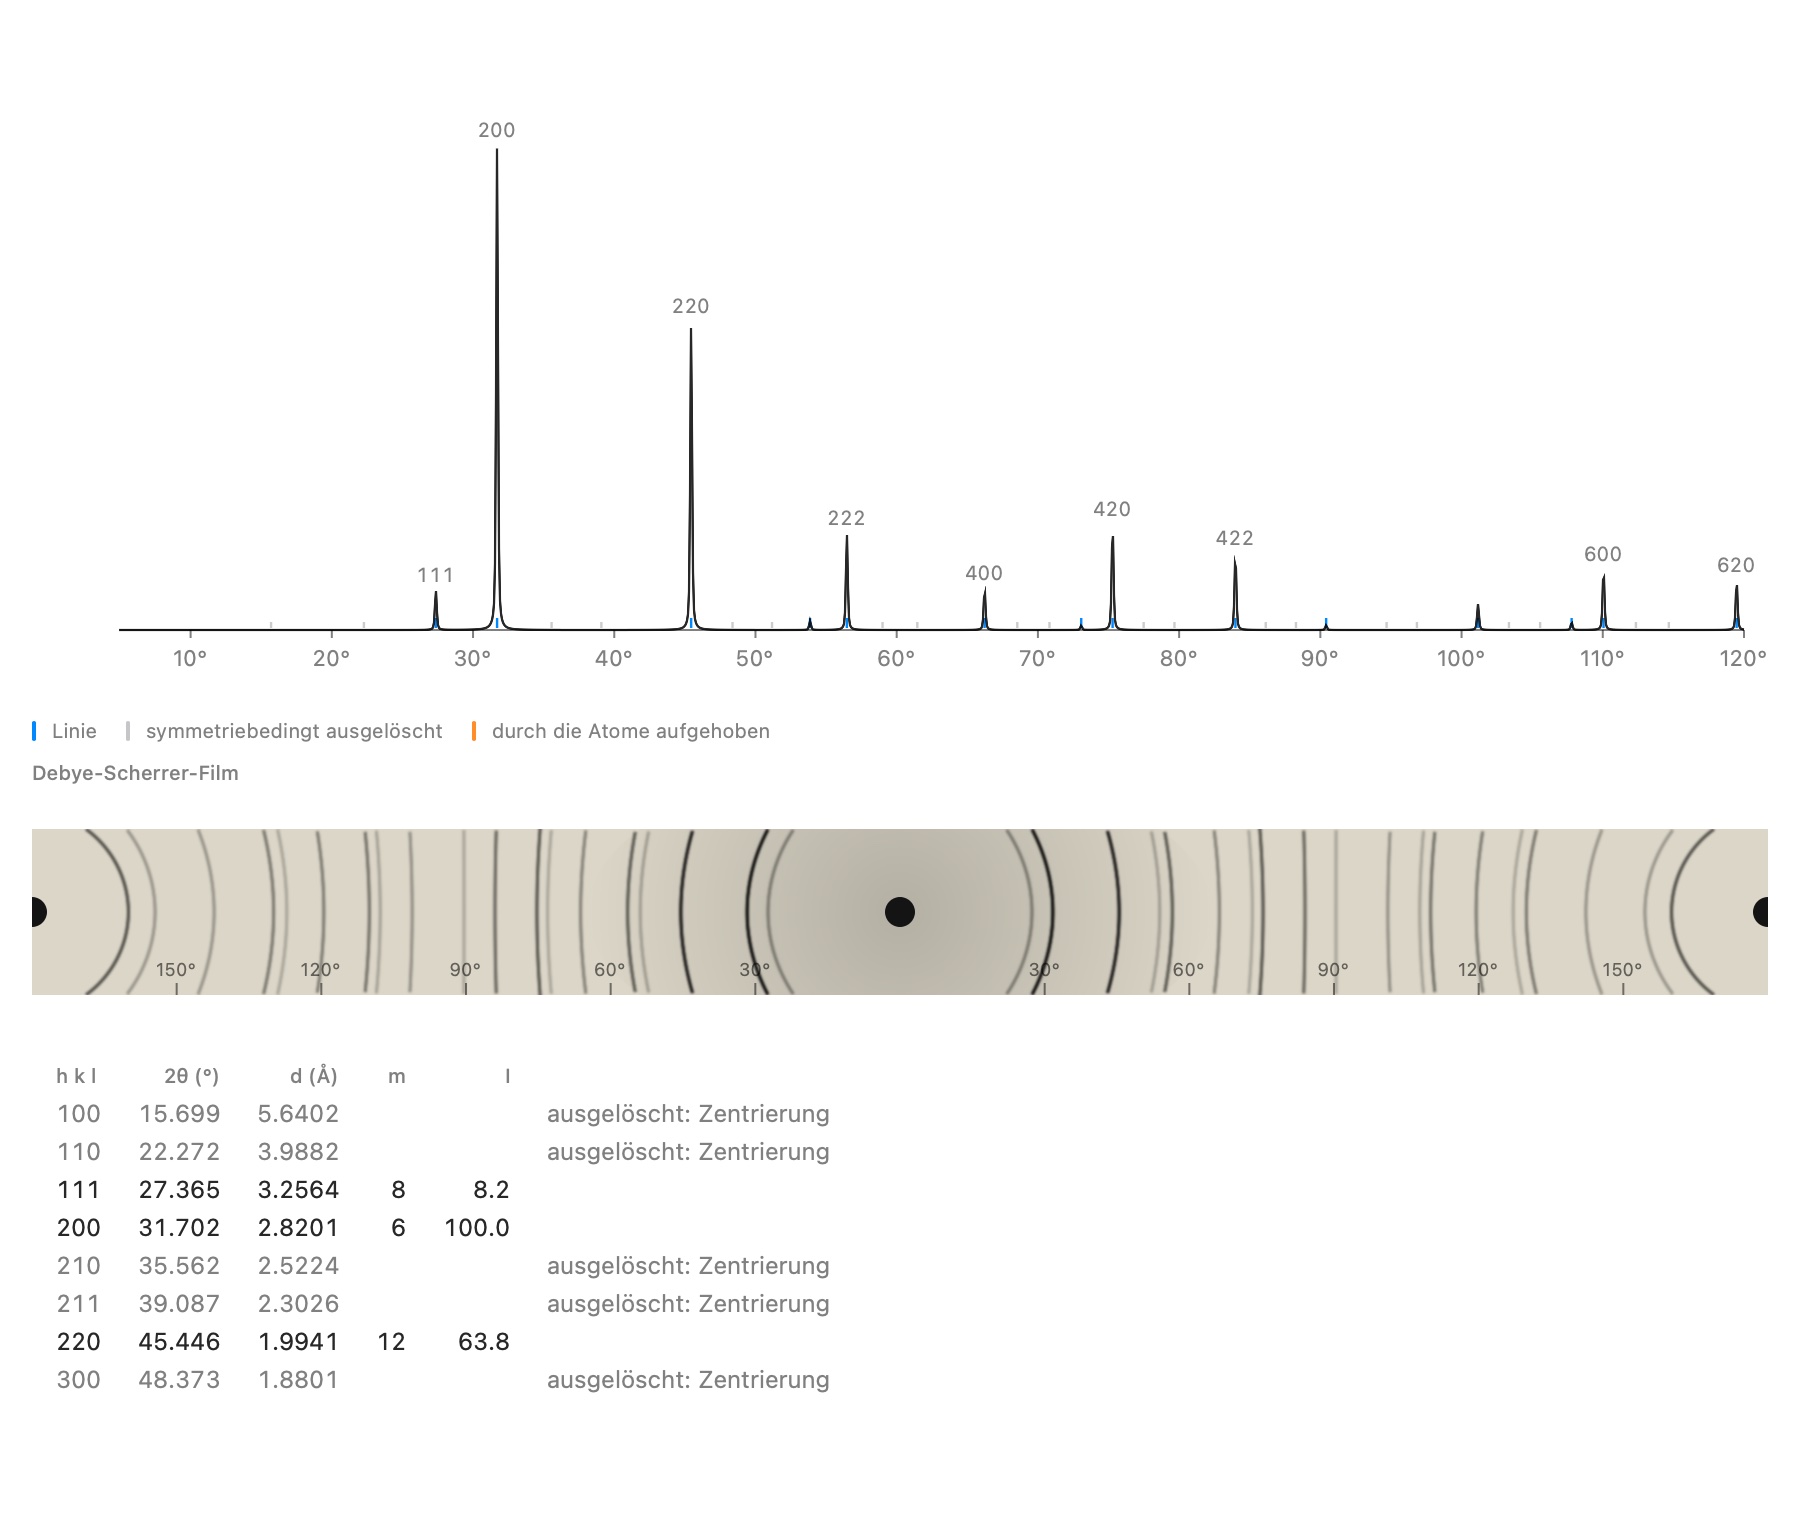
Die meisten Proben sind kein Einkristall, sondern ein Pulver: Tausende kleiner, zufällig orientierter Kristalle. Jede Netzebenenschar findet darin immer einige passend orientierte Kristallite, sodass jeder Reflex zu einem Kegel um den Strahl wird, mit dem halben Öffnungswinkel 2θ. Auf einem um die Probe gewickelten Film, der Debye–Scherrer-Kamera, hinterlässt jeder Kegel ein Bogenpaar. Ein modernes Diffraktometer misst die Intensität in Abhängigkeit von 2θ: Das ist das Pulverdiagramm, der Fingerabdruck einer kristallinen Phase.
Eine Pulverlinie fasst alle Reflexe mit gleichem Abstand d zusammen. Ihre Intensität hängt von mehreren Dingen ab:
- vom Strukturfaktor;
- von der Flächenhäufigkeit, also der Zahl äquivalenter Reflexe (sechs für 200 in einem kubischen Kristall);
- von einem geometrischen Faktor, dem Lorentz-Polarisationsfaktor;
- von der thermischen Bewegung der Atome (dem Faktor B), die die großen Winkel abschwächt.
Eine Linie kann aus zwei sehr verschiedenen Gründen fehlen. Sie kann durch die Symmetrie ausgelöscht sein, unabhängig von den Atomen: durch eine Zentrierung, eine Schraubenachse, eine Gleitspiegelebene. Sie kann aber auch durch die Atome selbst aufgehoben sein, wie die Linie 222 des Diamanten.
Die Formeln
Die Intensität einer Pulverlinie, mit der Flächenhäufigkeit und dem Lorentz-Polarisationsfaktor:
In Laue
In der Werkstatt Kristall legt Pulverdiagramm (Reiter Beugung) das Diagramm des Kristalls unter die Ansicht, neu berechnet bei jeder Verschiebung eines Atoms. Es wird mit den Atomformfaktoren von Waasmaier und Kirfel für Röntgenstrahlen und mit den kohärenten Streulängen für Neutronen berechnet. Vergrößert zeigt es seine Einstellungen (Strahlung, Wellenlänge, Kα₂-Linie, B, Linienbreite, maximales 2θ), die Linientabelle und den Debye–Scherrer-Film. Die Tabelle sagt, warum eine Linie fehlt: ausgelöscht durch die Zentrierung, eine Schraubenachse oder eine Gleitspiegelebene, oder durch die Atome aufgehoben. Mit Gleiche Punkte streut jedes Atom gleich: Es bleiben nur das Gitter und die Lagen, und die ungeraden Linien von Steinsalz verschwinden, da Na und Cl ununterscheidbar geworden sind. Die Linien lassen sich als CSV exportieren, die Kurve als .xy.
Eine echte Pulvermessung: die Verfeinerung
Was die Theorie sagt
Eine echte Messung sieht nie ganz wie die Rechnung aus. Die Reflexe haben eine Breite und eine Form, die vom Gerät und von der Probe abhängen; ein Untergrund kommt hinzu, und der Nullpunkt des Geräts ist leicht verschoben. Mit einer Kupferanode wird jede Linie zudem durch die Kα₂-Linie verdoppelt. Die Rietveld-Methode vergleicht die Messung Punkt für Punkt mit einem berechneten Diagramm und passt die Parameter an, bis die Abweichung so klein wie möglich ist, nach der Methode der kleinsten Quadrate. Man erhält eine genaue Zelle, oft auf 10−4 Å genau, und den Nachweis, dass das Modell die Probe gut beschreibt.
Das Profil einer Linie wird durch eine Pseudo-Voigt-Funktion modelliert, eine Mischung aus einer Gauß- und einer Lorentz-Funktion. Ihre Breite ändert sich mit dem Winkel nach dem Caglioti-Gesetz, und der Untergrund folgt einem Tschebyschow-Polynom. Die Güte wird an zwei Übereinstimmungsfaktoren gemessen: Rwp, der gewichteten Abweichung, und χ², das diese Abweichung mit dem erwarteten Zählrauschen vergleicht. Ein χ² nahe 1 bedeutet, dass das Modell die Messung so gut erklärt, wie es das Rauschen erlaubt.
Die Formeln
Die Linienbreite (Caglioti) und die minimierte Summe, mit den Gewichten :
Die Übereinstimmungsfaktoren ( Punkte, Parameter):
In Laue
Im Pulverbetrachter importiert der Abschnitt Messung eine Datei: zwei oder drei Spalten (2θ, Intensität, Standardabweichung) als .xy, .xye, .dat oder CSV, eine Pulver-CIF-Datei oder eine GSAS-Datei. Die Messung wird über die Rechnung gelegt (die Punkte, die berechnete Kurve in Rot, die Differenz darunter). Man wählt die zu verfeinernden Parameter (Skalierung, Nullpunkt, Probenverschiebung, Untergrund, Breiten, Mischung, Asymmetrie, Zelle) und den 2θ-Bereich, dann startet Verfeinern die Anpassung in zwei Durchgängen, im Hintergrund. Laue zeigt Rwp, χ² und die verfeinerte Zelle an; Zelle übernehmen schreibt sie in das Dokument. Laue wurde so an einer echten Messung des NIST-Standards LaB₆ validiert: Die zertifizierte Zelle wird dort auf 3 × 10⁻⁴ Å genau wiedergefunden.
Ein unbekanntes Pulver: die Indizierung
Was die Theorie sagt
Weiß man nicht, was man gemessen hat, muss man zuerst die Zelle finden: Das ist die Indizierung, die jeder Linie Indizes (h k l) zuordnet. Für eine kubische Zelle ist das fast ein Spiel. Die Werte 1/d² der Linien stehen im Verhältnis der ganzen Zahlen h² + k² + l², und die Folge der vorhandenen Zahlen verrät sogar das Gitter. Bei niedrigerer Symmetrie muss man zwei oder drei Parameter zugleich suchen, und die Zahl möglicher Lösungen wächst schnell. Die Güte einer Lösung misst man mit der Gütezahl M₂₀ nach de Wolff: groß, wenn die Linien genau treffen und wenige berechnete Linien unbeobachtet bleiben. Ist die Zelle gefunden, zeigen die fehlenden Linien die verträglichen Raumgruppen an.
Die Formeln
Für eine kubische Zelle, und die Gütezahl nach de Wolff (, berechnete Linien bis zur 20. beobachteten Linie, die mittlere Abweichung):
In Laue
Der Abschnitt Indizierung des Betrachters findet die Reflexe der Messung (mit orangen Dreiecken markiert). Dann sucht er die kubischen, tetragonalen, hexagonalen und orthorhombischen Zellen, die sie erklären, nach M₂₀ geordnet. Monokline und trikline Zellen werden nicht gesucht. Für die gewählte Zelle schlägt Laue die verträglichen Familien von Raumgruppen vor, die einschränkendsten zuerst. Diese Zelle und Gruppe übernehmen schreibt sie in das Dokument, und die Verfeinerung kann beginnen.
Die Bandstrukturen
Was die Theorie sagt
In einem isolierten Atom stehen einem Elektron nur einige wenige Energieniveaus offen. In einem Kristall rücken ungeheuer viele gleiche Atome zusammen: Jedes Niveau verbreitert sich zu einem Band, das so viele Zustände enthält, wie es Zellen gibt. Ein Elektron im Kristall ist eine Welle, die das ganze Gitter durchläuft. Sein Zustand wird durch einen Wellenvektor k gekennzeichnet, und seine Energie hängt von k ab. Da sich das Gitter wiederholt, genügt es, k in einer einzigen Zelle des reziproken Gitters zu verändern: der Brillouin-Zone.
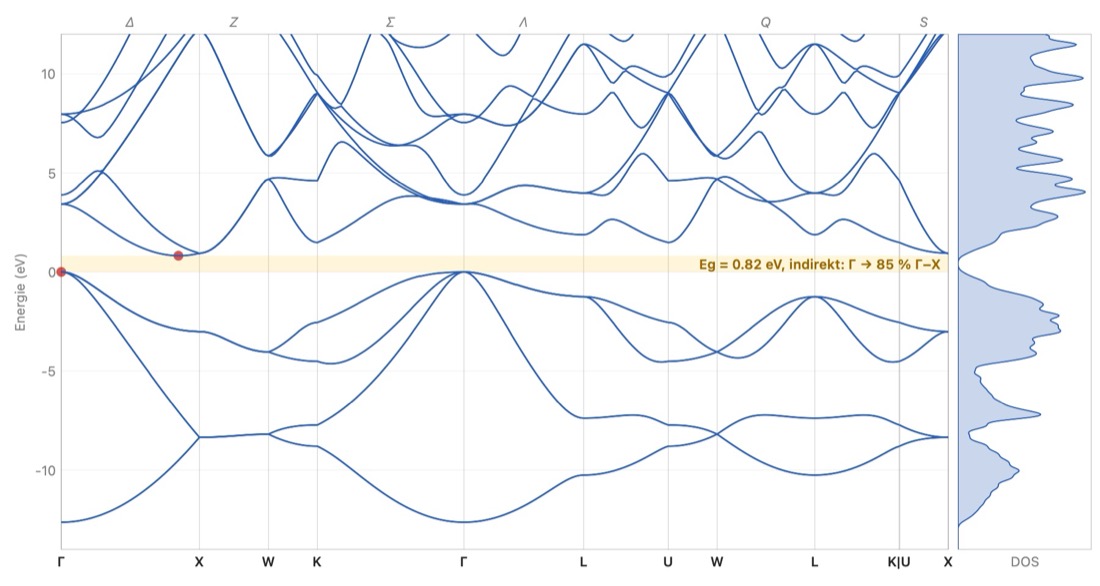
Man zeichnet die Bänder entlang eines Pfades, der die Punkte hoher Symmetrie der Zone verbindet. Diese Punkte haben übliche Namen: Γ im Zentrum, X in der Mitte einer quadratischen Fläche, L im Zentrum einer sechseckigen Fläche. Auch die Linien, die sie verbinden, haben Namen: Δ von Γ nach X, Λ von Γ nach L, Σ von Γ nach K.
Jedes Band nimmt zwei Elektronen pro Zelle auf, eines mit jedem Spin. Man füllt die Bänder von unten nach oben mit den Valenzelektronen:
- Ist das letzte volle Band vom nächsten durch einen leeren Bereich getrennt, die Bandlücke oder verbotene Zone Eg, so ist der Kristall ein Isolator (mehrere eV, wie Salz) oder ein Halbleiter (um 1 eV, wie Silizium);
- ist ein Band nur teilweise gefüllt, bewegen sich die Elektronen mühelos: Es ist ein Metall. Die Grenze zwischen besetzten und leeren Zuständen heißt Fermi-Niveau.
Die Bandlücke entscheidet, welches Licht absorbiert wird. Ein Photon, dessen Energie Eg übersteigt, kann ein Elektron aus dem Valenzband ins Leitungsband heben; ein energieärmeres Photon durchquert den Kristall. Die Bandlücke ist direkt, wenn das Maximum des Valenzbands und das Minimum des Leitungsbands beim selben k liegen, wie bei Galliumarsenid, in Γ. Der Kristall absorbiert und emittiert dann Licht gut: Man baut daraus LEDs und Laser. Andernfalls ist die Bandlücke indirekt, wie bei Silizium, von Γ zur Linie Δ: Es braucht zusätzlich eine Schwingung des Gitters, ein Phonon, und der Kristall sendet fast kein Licht aus.
Die Formeln
Die Energie eines freien Elektrons und die Wellenlänge, oberhalb derer ein Kristall mit der Bandlücke nicht mehr absorbiert:
In Laue
In der Werkstatt Kristall legt Bandstruktur (Reiter Eigenschaften) ein kleines Banddiagramm neben die Ansicht, mit dem Wert der Bandlücke oder dem Vermerk Metall. Vergrößert zeigt es die Brillouin-Zone räumlich mit ihren benannten Punkten, die Bänder entlang des üblichen Pfades und die Zustandsdichte. Für einen Halbleiter oder Isolator liefert der Reiter Absorption die dielektrische Funktion, den Brechungsindex, den Absorptionskoeffizienten, den Reflexionsgrad und die Tauc-Auftragung. Drei Methoden stehen zur Wahl:
- das empirische Pseudopotential, an optische Messungen angepasst, für vierzehn Halbleiter mit Diamant- oder Zinkblendestruktur (Si, Ge, GaAs, InP, ZnS…): die genaueste;
- das Tight-Binding-Modell, für jeden Kristall mit Atomen: ein erster Blick, Metall oder nicht, und die Form der Bänder;
- das leere Gitter, freie Elektronen, in die Zone zurückgefaltet, um zu verstehen, woher die Bänder kommen.
Die berechneten Bandlücken weichen oft etwas von den gemessenen ab. Die Schaltfläche Gemessene Bandlücke hebt die Leitungsbänder bis zum gemessenen Wert an: Das ist die „Schere“. Die Bänder, die Zustandsdichte und das Spektrum werden als CSV exportiert, die Grafiken als Bild. Die Beispiele Silizium und Galliumarsenid öffnen sich direkt mit ihren Bändern.
Die Schere, einfach erklärt: Kein Bandmodell trifft die Breite der Bandlücke (Rechnungen der Forschung mit DFT finden sie 30 bis 50 % zu klein, die Tight-Binding-Methode manchmal zu groß), aber die Form der Bänder stimmt. Die Schere schneidet das Diagramm in der Mitte der Bandlücke und verschiebt alle leeren Bänder als Block nach oben oder unten, bis zur gemessenen Bandlücke; sonst ändert sich nichts. Was das festlegt: die Energie, ab der der Kristall absorbiert, also seine Farbe und Durchsichtigkeit, und seinen Brechungsindex, der sinkt, wenn sich die Lücke öffnet. Der Regler Korrektur der Bandlücke (Schere) reicht von −3 bis +3 eV; Gemessene Bandlücke stellt ihn ein, wenn der Wert bekannt ist (die Halbleiter des Pseudopotentials und rund zwanzig gängige Kristalle in Tight-Binding: Diamant, Steinsalz, Korund, Quarz, Calcit, Rutil…). Das Spektrum folgt sofort.
Eine Legierung aus zwei Halbleitern der Tabelle — Si₁₋ₓGeₓ, In₁₋ₓGaₓAs, GaAs₁₋ₓPₓ… — wird als virtueller Kristall berechnet: Ihre Formfaktoren sind der Mittelwert derer der beiden Verbindungen, gewichtet mit den Anteilen auf dem gemeinsamen Platz. Im Tab Aufbau verschiebt der Abschnitt Legierung x von der einen zur anderen, wobei die Zelle der Vegardschen Regel folgt. Man sieht dort die Bandlücke von GaAs₁₋ₓPₓ von direkt zu indirekt wechseln (bei etwa x = 0,36; gemessen 0,45) und in Si₁₋ₓGeₓ das Leitungsbandtal des Germaniums das des Siliziums ablösen (bei etwa x = 0,93; gemessen 0,85). Der virtuelle Kristall lässt die Unordnung weg: Ihm fehlt der größte Teil der Durchbiegung der Bandlücke (In₀.₅₃Ga₀.₄₇As: 0,91 eV berechnet, 0,75 eV gemessen), und er liefert nur eine Familie von Phononen, wo eine echte Legierung zwei hat.
Ein Kristall, der nicht kubisch ist, hat nicht in jeder Richtung denselben Brechungsindex: Calcit verdoppelt Bilder, weil Licht, das senkrecht zu seiner c-Achse polarisiert ist, den ordentlichen Index nₒ = 1,658 sieht, und Licht, das längs der Achse polarisiert ist, den außerordentlichen Index nₑ = 1,486. Das Menü Polarisation im Tab Absorption zeigt das Spektrum für E ⊥ c (ordentlich), E ∥ c (außerordentlich) oder das Mittel der Polarisationen (drei Achsen bei einem zweiachsigen Kristall). Die Tabelle Brechungsindex bei 589 nm stellt die Zeile Gemessen neben zwei Modelle: Punktdipole, bei denen jedes Ion vom Feld aller anderen verformt wird, und Bänder, mit der Korrektur der Bandlücke, bei denen sich die Elektronen durch den ganzen Kristall bewegen. Laue markiert als Empfohlen das Modell, das für diese Art Kristall der Messung am nächsten kam: Punktdipole für einen Ionenkristall mit großer Bandlücke (innerhalb von 4 % bei Calcit, Quarz, Korund, Steinsalz …), die Bänder unter 5 eV (Halbleiter, Rutil); die Bänder geben dafür das richtige Vorzeichen der Doppelbrechung nₑ − nₒ bei allen fünf getesteten einachsigen Kristallen.
Die Dispersion — der Index, der sich mit der Farbe ändert — zeigt die Kurve Brechungsindex n, Extinktion κ: Für die Kristalle, deren Dispersion gemessen wurde (Calcit, Quarz, Korund, Rutil, Fluorit, Steinsalz, CsCl, Zinkblende, Diamant, SrTiO₃, Silizium, GaAs), liegt die Kurve Gemessen gestrichelt darüber, für die gewählte Polarisation. Die Indextabelle erhält die Spalte V_d, die Abbe-Zahl: Je kleiner sie ist, desto stärker fächert der Kristall weißes Licht zum Regenbogen auf (Diamant 55, Rutil 10, daher sein „Feuer“). Eine letzte Zeile gibt die einterm-Sellmeier-Formel des empfohlenen Modells, bereit zum Einfügen in ein Optikdesign-Programm; der Export Optisches Spektrum (CSV)… enthält auch den gemessenen Index. Das Modell trifft die Abbe-Zahl für 11 von 14 Strahlen auf 20 % genau: Für die Auslegung einer Optik nehmen Sie lieber die gemessene Kurve.
In einem Metall durchquert das Fermi-Niveau Bänder: Die besetzten Zustände füllen einen Teil der Brillouin-Zone, und die Fermi-Fläche trennt sie von den leeren Zuständen. Sie entscheidet über die Leitfähigkeit, die spezifische Wärme der Elektronen und die Antwort auf ein Magnetfeld. Im Betrachter zeichnet Fermi-Fläche sie für ein Metall im Tight-Binding-Modell oder für freie Elektronen (leeres Gitter) in die Zone, eine Farbe pro Band, und darunter ihren Schnitt mit der Ebene, die durch Γ quer durch die Ansicht verläuft: Dreht man die Zone, dreht sich der Schnitt mit. Die freien Elektronen des Kupfers ergeben eine Kugel, die ganz in der Zone liegt; im Tight-Binding-Modell wölbt sie sich zu Hälsen aus, die die acht sechseckigen Flächen in den Punkten L berühren, wie es die Messungen von Pippard (1957) gezeigt haben. Beim Aluminium mit seinen drei Elektronen reicht die freie Kugel in die zweite und dritte Zone hinein: Das ist die Konstruktion von Harrison.
Die Schwingungen des Kristalls: die Phononen
Was die Theorie sagt
Die Atome eines Kristalls stehen nicht still: Sie schwingen um ihre Lage, von ihren Bindungen gehalten wie von Federn. Eine Schwingung breitet sich als Welle durch den ganzen Kristall aus, mit dem Wellenvektor q; ihr Quant heißt Phonon. Wie bei den Elektronen genügt es, q in der Brillouin-Zone zu verändern, und man zeichnet die Frequenz entlang desselben Pfades wie die Bänder.
Ein Kristall, dessen primitive Zelle N Atome enthält, hat 3N Zweige:
- drei akustische Zweige, die in Γ bei null beginnen: Die ganze Zelle bewegt sich als Block, und bei großen Wellenlängen sind es die Schallwellen, eine longitudinale und zwei transversale;
- 3N − 3 optische Zweige, bei denen die Atome derselben Zelle gegeneinander schwingen. In einem Ionenkristall tragen sie einen Dipol und absorbieren Infrarot.
In einem Ionenkristall erzeugt eine longitudinal-optische Schwingung zusätzlich ein elektrisches Feld, das sie versteift: Ihre Frequenz (LO) liegt über der der transversalen Schwingungen (TO). Der Abstand hängt von den Ladungen der Ionen und von der Abschirmung durch die Elektronen ab.
Steife Bindungen und leichte Atome schwingen schnell: Diamant erreicht 40 THz, Steinsalz kommt nicht über 8 THz. Die Phononen bestimmen die spezifische Wärme und die Wärmeleitung, und Silizium braucht sie, um seine indirekte Bandlücke zu überwinden.
Die Formeln
Eine Kette von Atomen der Masse , verbunden durch Federn der Steifigkeit , im Abstand :
In Laue
Im Betrachter der Bandstruktur zeichnet der Reiter Phononen die Zweige entlang desselben Pfades, mit der Zustandsdichte der Schwingungen, in THz, cm⁻¹ oder meV. Für die tetraedrischen Halbleiter, die Martin untersucht hat (Si, Ge, GaAs, InP…), sind die Federn die des Keating-Modells, an die elastischen Konstanten angepasst. In einem Ionenkristall (Steinsalz, Fluorit, Perowskite…) ziehen sich die Ionen über ihre Ladungen an und stoßen sich ab: Laue fügt diese Coulomb-Kräfte hinzu, und nahe Γ steigt der longitudinal-optische Zweig über die transversalen, wie es die Infrarotmessungen zeigen. Für die übrigen Kristalle setzt Laue universelle Federn zwischen Nachbarn, je nach Art der Bindung (kovalent oder metallisch), und hält die Schichten des Graphits zusammen. Das ist ein erster Blick auf die Zweige, deren Steifigkeit sich einstellen lässt, um sie mit einer Messung zu vergleichen. Ein unter null gezeichneter Zweig zeigt eine Struktur an, die sich lieber verformen würde: Strontiumtitanat, bei Raumtemperatur kubisch, verformt sich so unterhalb von 105 K.
Das Licht und der Kristall: Infrarot, Raman, Doppelbrechung
Was die Theorie sagt
Sichtbares Licht hat eine Wellenlänge, die tausendmal größer ist als die Zelle: Es sieht die Schwingungen nur im Zentrum der Brillouin-Zone, in Γ. Es gibt zwei Wege, sie zu sehen:
- Infrarot wird von einer Mode absorbiert, die einen elektrischen Dipol schwingen lässt, wenn sich Ionen entgegengesetzter Ladung gegeneinander bewegen;
- die Raman-Streuung verändert die Farbe eines Lasers ein wenig, wenn eine Mode die Elektronenwolke verformt, also die Polarisierbarkeit.
Die Symmetrie entscheidet, welche Moden aktiv sind. In einem Kristall mit Symmetriezentrum ist eine Mode nie zugleich im Infrarot und im Raman-Spektrum aktiv: das ist das Alternativverbot. Die optische Mode des Siliziums sieht man nur im Raman-Spektrum (520 cm⁻¹), die des Steinsalzes nur im Infrarot. Zwischen der transversalen Frequenz TO und der longitudinalen LO reflektiert ein Ionenkristall fast das gesamte Licht: das ist die Bande der Reststrahlen, mit denen man früher das ferne Infrarot isolierte.
Die Symmetrie bestimmt auch die Ausbreitung des sichtbaren Lichts. Ein kubischer Kristall hat in allen Richtungen denselben Brechungsindex. Ein tetragonaler, trigonaler oder hexagonaler Kristall ist einachsig: Licht, das sich entlang c ausbreitet, wird nicht aufgespalten, jeder andere Strahl teilt sich in zwei, den ordentlichen und den außerordentlichen. Die übrigen Kristalle sind zweiachsig. Calcit mit seinen flachen, parallelen CO₃-Gruppen ist das eindrucksvollste Beispiel: Ein Strich, durch ein Rhomboeder betrachtet, erscheint doppelt.
Die Formeln
Die dielektrische Funktion eines Ionenkristalls im Infraroten und die Beziehung von Lyddane, Sachs und Teller:
Die Farbe eines Edelsteins stammt meist von einer Spur: einem Farbzentrum in einem sonst vollkommenen Kristall. Im Rubin ersetzt ein Cr³⁺-Ion etwa jedes hundertste Aluminium; das elektrische Feld seiner sechs Sauerstoffatome spaltet seine d-Niveaus auf, und es absorbiert Gelbgrün und Violett: Übrig bleibt Rot. Dasselbe Chrom im Beryll, wo dieses Feld schwächer ist, absorbiert Rot: Das ist der Smaragd. Ein Elektron, das in einer Chlorleerstelle gefangen ist, ein F-Zentrum, färbt Steinsalz gelb.
In Laue
Im Reiter Eigenschaften der Werkstatt Kristall fügt der Abschnitt Farbzentren ein Übergangsmetallion anstelle eines Kations (Cr³⁺, Ti³⁺, V³⁺, V²⁺, Fe²⁺, Co²⁺, Cu²⁺), ein F-Zentrum auf einer Anionenlage oder eine bekannte Bande hinzu (blauer Saphir, Aquamarin, rosa Diamant, Varietäten des Quarzes). Laue leitet daraus die Absorptionsbanden, das durchgelassene Spektrum und die Farbe im Tageslicht ab; die optische Dichte regelt die Dicke des Steins. Der Defekt ist in der 3D-Ansicht zu sehen: das Ion an seinem Platz, in der Farbe seines Elements und gestrichelt umrandet, oder die unbesetzte Leerstelle mit ihrem Elektron. Die Beispiele Rubin, Smaragd, Blauer Saphir und Steinsalz mit F-Zentren öffnen sich bereits so eingerichtet.
Wurden die Banden in polarisiertem Licht gemessen (Rubin, blauer Saphir), zeigen zwei Farbfelder die beiden Farben des Kristalls: Licht, das senkrecht zur optischen Achse (E ⊥ c) und entlang der Achse (E ∥ c) polarisiert ist. Das ist der Dichroismus, den ein Dichroskop zeigt: der Rubin purpurrot und orangerot, der Saphir violettblau und blaugrün. Wo der Wirkungsquerschnitt des Ions gemessen wurde (im Korund), gibt Laue auch die Konzentration in Atomen pro Million (ppma) an, die diese optische Dichte hervorbringt.
Für den Rubin zeigt der Abschnitt auch den Zeeman-Effekt der R-Linien, der Linien des Rubinlasers: In einem Magnetfeld entlang der c-Achse spalten das Grundniveau und die Niveaus, von denen die Linien ausgehen, auf, und jede Linie teilt sich in Komponenten, die mit wachsendem Feld fächerförmig auseinanderlaufen, um etwa 8 cm⁻¹ bei 10 Tesla. Die durchgezogenen Striche (σ) sieht man in senkrecht zu c polarisiertem Licht, die gestrichelten (π) in Licht, das entlang c polarisiert ist; ihre Dicke folgt ihrer Intensität. An diesen Fächern hat man die Niveaus des Chroms im Rubin erkannt.
Im Betrachter der Bandstruktur zeigt der Reiter Infrarot und Raman die Moden in Γ, ihre Entartung und wodurch sie sichtbar sind (Infrarot, Raman oder Stumm), das Reflexionsvermögen im Infrarot (für E ⊥ c und E ‖ c bei einem einachsigen Kristall), die optische Klasse und die Brechungsindizes im Sichtbaren, berechnet nach der Methode von W. L. Bragg (1924). Der Tutor fragt, wie viele optische Achsen ein Kristall hat.
Die Temperatur: die Atome schwingen
Was die Theorie sagt
Ein Kristall steht nie still. Jedes Atom schwingt um seine Lage, von seinen Bindungen wie von Federn gehalten. Diese Schwingungen zerfallen in Phononen, die Wellen aus dem Abschnitt Phononen; bei der Temperatur T ist jede umso stärker angeregt, je kleiner ihre Energie hν gegenüber k_BT ist. Selbst bei 0 K bleibt eine Bewegung: die Nullpunktsbewegung, von der Quantenmechanik erzwungen.
Aus diesen Schwingungen folgen mehrere messbare Größen. Die spezifische Wärme C_v: bei hoher Temperatur speichert jedes Atom 3 k_B (Regel von Dulong und Petit, 24,9 J/(mol·K) pro Mol Atome); bei tiefer Temperatur frieren die Moden eine nach der anderen ein, und C_v fällt wie T³ (Debye). Die Debye-Temperatur θ_D fasst die Steifigkeit des Kristalls in einer Zahl zusammen: 343 K für Kupfer, 645 K für Silicium, über 2000 K für Diamant. Die mittlere quadratische Auslenkung ⟨u²⟩ jedes Atoms schwächt die Beugung unter großen Winkeln: das ist der Debye–Waller-Faktor, exp(−B sin²θ/λ²), mit B = 8π²⟨u²⟩/3. Nach dem Lindemann-Kriterium schließlich schmilzt ein Festkörper, wenn √⟨u²⟩ 10 bis 15 % des Abstands zwischen Nachbarn erreicht.
Die Formeln
In Laue
Im Reiter Simulationen der Werkstatt Kristall gibt der Abschnitt Temperatur dem Kristall eine Temperatur. Wärmebewegung setzt sie auf 293 K; der Regler und das Feld in Kelvin stellen sie ein, von 0 bis 1500 K. Sie wird mit dem Dokument gespeichert.
Laue berechnet daraus, ausgehend von den Federn der Phononen, die Debye-Temperatur (diejenige, die bei dieser Temperatur dieselbe spezifische Wärme ergibt, und ihren Wert bei hoher Temperatur), die spezifische Wärme C_v, den B-Faktor jedes Elements und das Lindemann-Verhältnis, orange, wenn es 10 % übersteigt. Zwei Kurven verfolgen C_v und B von 0 bis 1500 K, die gewählte Temperatur durch einen Strich markiert.
Diese Temperatur gilt überall. Das Pulverdiagramm und das Laue-Diagramm nehmen dann das aus den Schwingungen berechnete B jedes Elements statt eines einzigen B: beim Erwärmen verlöschen die Linien unter großen Winkeln. Auch das Monte-Carlo der Spins (Abschnitt Magnetismus) läuft bei dieser Temperatur.
Schwingende Atome in der 3D-Ansicht setzt den Kristall in Bewegung: jedes Atom bewegt sich so, wie es die Phononen bei dieser Temperatur verlangen, als Summe von Wellen mit zufällig gezogenen Phasen. Die Bewegung ist etwa eine Billion Mal verlangsamt; die Frequenzen behalten ihre Verhältnisse, die optischen Moden laufen schneller als die akustischen Wellen. Beim Erwärmen wächst die Bewegung; bei 0 K bleibt die Nullpunktsbewegung. Amplitude zeigt die Bewegung, wie sie ist, oder drei- oder zehnmal größer, um sie aus der Ferne zu sehen.
Auslenkungsellipsoide zeichnet jedes Atom wie ORTEP: das Ellipsoid, in dem es sich einen Teil der Zeit aufhält, standardmäßig 50 % wie in Veröffentlichungen; die Wahrscheinlichkeit vergrößert oder verkleinert alle gemeinsam, ihre Formen bleiben. Seine Achsen sind die des Tensors der mittleren quadratischen Auslenkung des Atoms, gemittelt über die Symmetrie seiner Lage: eine Kugel auf einer kubischen Lage, ein Ellipsoid, wo die Bindungen dem Atom in einer Richtung mehr Freiheit lassen, wie bei den Sauerstoffatomen des Quarzes.
Dieselben Federn liefern die elastischen Konstanten des Kristalls, gewonnen aus der Schallgeschwindigkeit in vierzig Richtungen, und seinen Kompressionsmodul B. Zusammen mit der spezifischen Wärme ergeben sie die Wärmeausdehnung über die Grüneisen-Beziehung, α = γ C_v / (3 B V). Der Grüneisen-Parameter γ gibt an, wie stark die Schwingungen steifer werden, wenn sich der Kristall zusammenzieht; harmonische Federn kennen ihn nicht, und Sie geben ihn im Feld Grüneisen γ ein, wie die Kopplungen des Magnetismus. Er beträgt standardmäßig 2, wie bei den meisten Metallen und Ionenkristallen; Silicium hat etwa 0,5. Laue zeigt α und die Zelle bei dieser Temperatur, ausgehend von 293 K, wo man eine Zelle gewöhnlich misst; das Pulverdiagramm und das Laue-Diagramm übernehmen diese Zelle, und ihre Linien wandern beim Erwärmen.
Die Federn sind die der Phononen: ein erster Blick, keine Messung. Kupfer ergibt θ_D = 321 K und B = 0,48 Ų bei 300 K (gemessen: 343 K und 0,55 Ų), Fluorit B = 0,44 Ų für Calcium und 0,76 Ų für Fluor (0,47 und 0,68); Silicium, dessen transversale Moden das Keating-Modell versteift, kommt etwas zu steif heraus. Seine elastischen Konstanten dagegen kommen genau heraus: Martin hat die Federn an sie angepasst. Die von Kupfer und Eisen sind zu klein (B = 101 und 100 GPa, gegenüber 137 und 170 gemessen): Zentralfedern zwischen nächsten Nachbarn können es nicht besser, und die Ausdehnung, die sie liefern, ist entsprechend zu groß.
Magnetismus: die Spins und die Wärmebewegung
Was die Theorie sagt
Manche Ionen tragen einen Spin: Ihre d-Elektronen sind nicht alle gepaart. Mn²⁺ hat fünf, alle parallel (S = 5/2, Hundsche Regeln), Ni²⁺ zwei (S = 1). Jeder Spin ist ein kleiner Magnet. Zwischen Nachbarn drängt der Austausch J sie dazu, sich parallel (J positiv, Ferromagnetismus) oder entgegengesetzt (J negativ, Antiferromagnetismus) auszurichten. Die Wärmebewegung dagegen bringt sie in Unordnung. Oberhalb einer kritischen Temperatur, T_C bei einem Ferromagneten oder T_N (Néel) bei einem Antiferromagneten, gewinnt sie: Der Kristall ist paramagnetisch. Darunter stellt sich eine Ordnung ein, die beim Abkühlen wächst.
Das einfachste Modell ist das Molekularfeld von Weiss (1907): Jeder Spin sieht von seinen Nachbarn nur ihren Mittelwert, wie ein Magnetfeld. Es liefert die Ordnungstemperatur, die darunter wachsende Magnetisierung, die Suszeptibilität χ, die darüber dem Curie–Weiss-Gesetz folgt, und den Sprung der spezifischen Wärme am Übergang. Es vernachlässigt die Fluktuationen, die die Ordnung hinauszögern: Es überschätzt die kritische Temperatur immer, oft um ein Drittel oder die Hälfte.
Die Formeln
In Laue
Im Reiter Simulationen der Werkstatt Kristall setzt der Abschnitt Magnetismus ein Moment auf Lagen: Spins der Ionen (Hundsche Regeln) schlägt S für jedes 3d-Übergangsmetallion nach seiner Ladung vor, und für die ferromagnetischen Metalle (Fe, Co, Ni) einen effektiven Spin, der aus dem gemessenen Moment abgeleitet ist. Jede Lage zeigt nach oben oder nach unten; der Propagationsvektor k (0, ½ oder 1 auf jeder Achse) gibt an, wie sich das Vorzeichen von einer Zelle zur nächsten ändert. Die Pfeile der Spins erscheinen in der 3D-Ansicht.
Laue ordnet die magnetischen Nachbarn in Schalen (J₁, J₂…, mit ihrem Abstand und ihrer Anzahl); Sie geben J für jede in meV an. Die Kopplungen werden gemessen, meist durch inelastische Neutronenstreuung; hier werden sie nicht berechnet. Laue zeigt die Ordnungstemperatur des Molekularfelds, θ nach Curie–Weiss und das effektive Moment. Es meldet auch, ob eine andere Ordnung derselben Zelle zuerst auftreten würde. Temperaturkurven zeichnet die Ordnung und die Magnetisierung, die Suszeptibilität (parallel, senkrecht und am Pulver) und ihren Kehrwert, der die Achse bei θ schneidet, sowie die spezifische Wärme.
Die Beispiele MnO, NiO und MnF₂ (Antiferromagnete) und α-Eisen (ein Ferromagnet) kommen mit veröffentlichten Kopplungen und der gemessenen Temperatur.
Das Molekularfeld ignoriert die Fluktuationen; Monte-Carlo zeigt sie. Wärmebewegung (Monte-Carlo) lässt die Spins der 3D-Ansicht bei der Temperatur des Kristalls zittern, die im Abschnitt Temperatur eingestellt wird: weit unterhalb von T_N schwingen die Pfeile um die Ordnung; nahe am Übergang geraten Bereiche in Unordnung; darüber zeigen sie in alle Richtungen. Darunter wird die Nettomagnetisierung der Probe live angezeigt, in μ_B pro Atom und als Anteil der Sättigung, zusammen mit der Ordnung; ein kleines Diagramm setzt bei jeder Temperatur, bei der der Temperaturregler anhält, einen Punkt auf die Kurven des Molekularfelds: wer ihn langsam durch den Übergang schiebt, zeichnet selbst den Abfall der Magnetisierung von Eisen nach oder die Ordnung eines Antiferromagneten, dessen Magnetisierung null bleibt. Die simulierte Probe folgt der Ansicht: so viele magnetische Zellen je Kante wie gezeigte Zellen; ist die Ansicht gefüllt, drei Kristallzellen je Kante, oder die ganze Ansicht mit dem Modul Phasenübergänge. Sie ist an ihren Rändern periodisch. Sie ist mindestens so groß, wie es die Reichweite der Kopplungen verlangt, damit ein Spin auf der anderen Seite des Randes nicht seiner eigenen Kopie begegnet: sieben Zellen für Eisen, dessen Kopplungen über zehn Schalen von Nachbarn reichen. Im Fenster der Kurven erwärmt die Schaltfläche Monte-Carlo Tausende von Spins aus der Ordnung heraus und setzt die Punkte neben die Kurven des Molekularfelds. Die Ordnungstemperatur von Monte-Carlo ist niedriger und liegt näher an der Messung: MnF₂ ordnet sich bei etwa 70 K, gegenüber 87 K im Molekularfeld und 67 K gemessen.
Eine magnetische Ordnung hat ihre eigene Symmetrie: die Operationen der Raumgruppe, die jedes Moment auf sich selbst abbilden, oder auf das entgegengesetzte Moment, wenn man sie mit der Zeitumkehr 1′ verbindet, die alle Momente umdreht. Sie bilden eine magnetische Gruppe, eine der 1651 Shubnikov-Gruppen. Der Abschnitt Magnetismus benennt sie in den beiden Notationen der Tabellen, BNS und OG (MnF₂: P4₂′/mnm′; MnO: Cc2/c, deren Translation c/2 der verdoppelten Zelle die Momente umkehrt), und gibt an, in welchen Richtungen jede Lage ihr Moment tragen kann. Im Fenster der Kurven zeigt das Neutronen-Pulverdiagramm, was die Neutronen sehen, die für die Momente empfindlich sind: farbig die magnetischen Linien, bei einem Antiferromagneten zwischen denen des Kristalls — das (½ ½ ½) von MnO, mit dem Shull und Smart 1949 den Antiferromagnetismus entdeckten.
In einem geordneten Magneten breitet sich eine kleine Auslenkung eines Spins als Welle zu seinen Nachbarn aus: Das ist eine Spinwelle, und ihr Quant ist das Magnon, so wie das Phonon das Quant einer Schwingung ist. Im Fenster der Kurven zeichnet Laue ihre Energie entlang des Pfades durch die Brillouin-Zone, aus denselben Kopplungen J. In einem Ferromagneten geht sie von null aus wie k² (Eisen), in einem Antiferromagneten wie k (MnF₂, MnO). Die Anisotropie D, die die Momente auf ihrer Achse festhält, öffnet eine Lücke am unteren Ende der Magnonen. Genau diese Kurven misst die inelastische Neutronenstreuung, und aus ihnen stammen die Kopplungen der Beispiele.
Die Anisotropie zeigt sich auch im Feld. Im Fenster der Kurven zeichnet Laue die Magnetisierung M als Funktion des Feldes B bei tiefer Temperatur (5 % der Ordnungstemperatur), mit dem Feld entlang der Momente und quer dazu. Quer dazu neigen sich die Momente allmählich zum Feld hin, und M wächst linear. Entlang der Momente bleibt M zunächst nahezu null; beim Spin-Flop-Feld klappen die Momente dann schlagartig senkrecht zum Feld um, und M springt auf die vorige Gerade. Ohne Anisotropie geschieht dieses Umklappen schon beim kleinsten Feld; je größer D, desto später kommt es. Mit D = 0,02 meV klappt MnF₂ bei etwa 9,5 T um, gegenüber 9,27 T gemessen.
Die magnetische Gruppe sagt auch, was der Kristall kann. Ein Nettomoment ist nur erlaubt, wenn eine Richtung unter allen ihren Operationen fest bleibt: So ist es bei einem Ferromagneten und bei leicht verkanteten Antiferromagneten, den schwachen Ferromagneten. Der lineare magnetoelektrische Effekt, ein elektrisches Feld, das den Kristall magnetisiert, verlangt, dass die Gruppe zugleich die Inversion und die Zeitumkehr bricht. Der Abschnitt Magnetismus gibt an, ob das eine und das andere erlaubt ist, und nennt die Form des magnetoelektrischen Tensors α. Das Beispiel Chromoxid Cr₂O₃, ein antiferromagnetischer Verwandter des Rubins, ist der Lehrbuchfall: Seine Gruppe R-3′c′ enthält weder die Inversion noch die Zeitumkehr, wohl aber ihr Produkt; α hat dort zwei Komponenten, a in der Ebene und b entlang c. Dzyaloshinskii sagte den Effekt 1959 allein aus diesem Symmetrieargument voraus, und Astrov maß ihn im Jahr darauf.
Phasenübergänge: gebrochene Symmetrie, Ordnung und Unordnung
Was die Theorie sagt
Beim Abkühlen ändern viele Kristalle ihre Struktur, ohne zu schmelzen. Bariumtitanat BaTiO₃, oberhalb von 393 K kubisch, wird tetragonal: Seine Titanionen verschieben sich alle zur selben Seite, und der Kristall polarisiert sich, er ist ferroelektrisch. In SrTiO₃ drehen sich unterhalb von 105 K die TiO₆-Oktaeder ein wenig, abwechselnd von einer Zelle zur nächsten. Im β-Messing CuZn besetzen Kupfer und Zink oberhalb von 741 K zufällig die Lagen eines kubisch-raumzentrierten Gitters; darunter nimmt das Kupfer die Ecken und das Zink die Zentren ein. Jedes Mal behält die Tieftemperaturphase nur einen Teil der Symmetrien der Hochtemperaturphase: Ihre Raumgruppe H ist eine Untergruppe der Gruppe G der Hochtemperaturphase. Ein Übergang lässt sich daher Schritt für Schritt in der Liste der maximalen Untergruppen von G lesen, jener, zwischen denen und G keine andere Untergruppe liegt.
Eine Untergruppe verliert entweder Drehungen oder Translationen. Behält sie alle Translationen und verliert Drehungen, ist sie translationengleiche (t): Die Zelle bleibt dieselbe, und der Kristall zerfällt in Orientierungsdomänen, die Zwillinge, so viele, wie die Punktgruppe Operationen verloren hat. Behält sie die Drehungen und verliert Translationen, ist sie klassengleiche (k): Die Zelle wird größer, und der Kristall zerfällt in Antiphasendomänen, gegeneinander um eine verlorene Translation verschoben. Der Index gibt an, wie viele Operationen verloren gehen: 2 für den Übergang von CuZn von Im-3m nach Pm-3m, der die Zentrierungstranslation verliert.
Landau (1937) beschreibt den Übergang durch einen Ordnungsparameter η, null in der Hochtemperaturphase und von null verschieden in der Tieftemperaturphase: die Polarisation von BaTiO₃, der Drehwinkel der Oktaeder von SrTiO₃, der Besetzungsunterschied der beiden Lagen von CuZn. Die freie Energie wird nach Potenzen von η entwickelt, mit nur den Termen, die die Symmetrie der Hochtemperaturphase erlaubt. Ist ein kubischer Term erlaubt, ist der Übergang erster Ordnung: η springt, wie in Cu₃Au. Andernfalls kann er kontinuierlich sein. Eine Verzerrung zerlegt sich in Symmetriemoden, jede zu einer irreduziblen Darstellung der hohen Gruppe gehörig; diejenige, die den Ordnungsparameter trägt, sagt, welche Instabilität den Übergang getrieben hat. Cochran (1960) verknüpfte ihn mit den Schwingungen: Nähert man sich dem Übergang, fällt die Frequenz eines Phonons, der weichen Mode, gegen null, und ihre eingefrorene Auslenkung ist die Tieftemperaturphase.
In einer Legierung kommt die Ordnung aus der Energie von Nachbarpaaren. Bragg und Williams (1934) gaben dafür das Molekularfeld an: Jede Lage sieht die mittlere Zusammensetzung ihrer Nachbarn. Wie beim Magnetismus vernachlässigt es die Fluktuationen und überschätzt die Ordnungstemperatur; Monte-Carlo berücksichtigt sie. Die spezifische Wärme und die Suszeptibilität der Ordnung erreichen am Übergang ihr Maximum, und die Binder-Kumulante geht von 2/3, im geordneten Zustand, auf 0. Dasselbe Modell beschreibt die Ionen, die in die Elektrode einer Batterie eintreten: Die Spannung der Zelle ist ihr chemisches Potential, und sie macht eine Stufe, wo sich die Ionen ordnen.
Die Formeln
In Laue
Dieses Kapitel beschreibt das Modul Phasenübergänge, das mit dem Abonnement freigeschaltet wird. In der Werkstatt Kristall, Reiter Simulationen, gibt der Abschnitt Phasenübergänge die maximalen Untergruppen der Gruppe des Kristalls an: Symbol, Nummer, t oder k und Index. Ein Klick beschreibt die gewählte Untergruppe: ihre Zelle, ihren Ursprung, ihre Konjugierten und die Domänen, die sich beim Abkühlen bilden, Orientierungen × Translationen. Angeboten werden die k-Untergruppen vom Index 2 bis 4, also jene, die die Zelle höchstens vervierfachen. Absteigen überführt den Kristall in die Untergruppe, in deren Standardaufstellung: neue Zelle, neuer Ursprung, und jede Lage, die sich aufspaltet, erhält eine Nummer (Ti, dann Ti_1 und Ti_2). Das lässt sich widerrufen, der zurückgelegte Weg bleibt über der Liste angezeigt, und Zurück geht einen Schritt zurück.
Nach dem Abstieg verschieben Sie die Atome oder tippen die Positionen einer gemessenen Struktur ein: Laue misst die Verzerrung gegenüber der höchsten Gruppe, in Å für jede Lage. Der Regler Angezeigt verändert sie in der 3D-Ansicht, von 0 % (die Struktur der Hochtemperaturphase) bis 200 % (die Verzerrung vergrößert). Die Verzerrung zerlegt sich in Symmetriemoden, jede mit ihrem Wellenvektor (Γ, X, M, R…), ihrer Darstellung und ihrer Amplitude. Laue benennt dann den Ordnungsparameter: seine Darstellung, seine Dimension, die kubischen und quartischen Invarianten und ob der Übergang kontinuierlich sein (Landau-Bedingung) und kommensurabel bleiben kann (Lifshitz-Bedingung). Es berechnet auch die Phononen der Hochtemperaturphase, nach Darstellungen geordnet, und sagt, ob die Mode des Ordnungsparameters die weiche Mode ist. Mit seinen Federn findet BaTiO₃ tatsächlich seine instabile polare Mode; bei SrTiO₃ verfehlt das Modell die Instabilität der Oktaeder, und Laue sagt es.
Landau–Devonshire öffnet das Modell von BaTiO₃ und PbTiO₃ mit den veröffentlichten Koeffizienten: die Polarisation und die Permittivität als Funktion der Temperatur, die drei Übergänge von BaTiO₃ (392, 283 und 202 K), die Frequenz der weichen Mode über die Lyddane–Sachs–Teller-Beziehung und die Hystereseschleife bei der gewählten Temperatur.
Für Ordnung–Unordnung teilen Sie eine Lage des Kristalls zwischen zwei Elementen (Inspektor der Lage, Diese Lage mit einem weiteren Element teilen) und steigen dann in eine Untergruppe ab, in der sich diese Lage aufspaltet: α-Eisen mit Cu 50 % und Zn 50 %, nach Pm-3m (β-Messing); Kupfer mit Cu 75 % und Au 25 %, nach Pm-3m vom Index 4 (Cu₃Au). Der Abschnitt zeigt dann die Ordnung η an, und Ordnung–Unordnung… öffnet das Fenster der Legierung. Geben Sie die Übergangstemperatur an (für CuZn, Cu₃Au, CuAu, FeCo und CuPd wird der gemessene Wert vorgeschlagen): Laue leitet daraus die Ordnungsenergie V ab, zeichnet η nach Bragg–Williams und nach Monte-Carlo und, mit Monte-Carlo, die spezifische Wärme, die Suszeptibilität und die Binder-Kumulante. Das Monte-Carlo von CuZn ordnet sich bei etwa dem 0,8-Fachen der Molekularfeldtemperatur, wie es das Ising-Modell vorhersagt. Hohe Auflösung lässt acht statt zwei Ketten laufen, mit doppelt so vielen Punkten, für glattere Kurven. Der Regler T und Diese Ordnung in den Kristall übernehmen geben jeder Lage die Besetzung des Molekularfelds: Die Überstrukturlinien erscheinen im Pulverdiagramm, deutlich bei Cu₃Au, schwach mit Röntgenstrahlen bei CuZn, dessen zwei Atome fast dieselbe Elektronenzahl haben.
Das Beispiel LiCoO₂ öffnet die Einlagerungsspannung: Trägt ein Kristall ein bewegliches Ion (Li, Na, Mg…), bietet der Abschnitt Einlagerungsspannung… an. Jede Lage ist voll oder leer, mit einer Abstoßung V₁ zwischen ersten und V₂ zwischen zweiten Nachbarn; ein Monte-Carlo, bei dem die Ionen ein- und austreten, liefert die Spannung als Funktion des Füllgrads x, ihre Ableitung dx/dμ und die Ordnung in Reihen. Mit den Standardwerten schmelzen die Lithiumreihen bei x = ½ um 330 K, wie gemessen, mit einer Spannungsstufe von etwa 0,1 V. Das Fenster sagt auch, was dieses einfache Modell nicht enthält.
Schließlich bringt das Modul die große Probe des magnetischen Monte-Carlo: die ganze Ansicht mit Spins gefüllt (siehe Magnetismus).
Vergleich mit Datenbanken
Was die Praxis sagt
Ein Modell ist nur so viel wert wie sein Vergleich mit der Messung. Für viele Kristalle sind die anerkannten Werte in offenen Datenbanken veröffentlicht: gemessene Dichten und Brechungsindizes, Bandlücken und Dielektrizitätskonstanten, berechnet mit der Dichtefunktionaltheorie (DFT). Diese Rechnungen sind wertvoll, aber nicht unfehlbar: Ihre Bandlücken sind oft um 30 bis 50 % zu klein. Man muss also immer wissen, ob eine Zahl gemessen oder berechnet wurde.
In Laue
Im Reiter Aufbau der Werkstatt Kristall öffnet der Abschnitt Referenzwerte ein Fenster, das nur auf Ihre Anfrage hin Wikidata (gemessene Dichten und Brechungsindizes), refractiveindex.info (gemessene Brechungsindizes), AFLOW (berechnete Bandlücken und Dichten) und, mit einem kostenlosen Schlüssel, Materials Project (berechnete Bandlücken, Dichten, ε∞, ε(0) und Brechungsindizes) abfragt. Laue sendet nur die Formel und die Nummer der Raumgruppe. Jeder Wert wird mit seiner Art (Messung oder Berechnung), seiner Quelle und einem Link neben dem Wert von Laue angezeigt.
Der Tutor
Was die Didaktik sagt
Symmetrie lernt man, indem man mit ihr hantiert und sich dabei irrt. Eine nützliche Übung prüft die Antwort und sagt, warum sie falsch ist. Sie gibt Hinweise, ohne alles zu verraten, und zeigt dann die Lösung, wenn man feststeckt.
In Laue
Die Abteilung Übungen (Tutor) hat eine Auswahl des Publikums (Design, Unterricht, Wissenschaft) und ordnet die Übungen nach Themen: erste Schritte, ebene Gruppen, Friese, Quasikristalle, Gitter und Dichten, Raumgruppen und Klassen, Wyckoff-Lagen, Aufbau von Strukturen, Beugung und Auslöschungen, Pulverdiagramme, Bandstrukturen.
Ein Dokument aus der Abteilung Übungen (Tutor) öffnet sich mit dem Tutor-Feld: eine Anweisung pro Schritt, eine Schaltfläche Prüfen und Hinweise, einer nach dem anderen. Die Engine übernimmt die Prüfung: Jede äquivalente Lage ist richtig. Eine falsche Antwort wird erklärt, zum Beispiel „Na1 liegt auf 8c (Lagesymmetrie -43m), nicht auf 4a“, oder bei einer Gruppe, was die vorgeschlagene Gruppe mehr oder weniger hat als das Muster. Nach einer richtigen Antwort erklärt die Lösung, warum; sind die Hinweise aufgebraucht, zeigt Lösung anzeigen sie an und lässt Sie weitermachen. Manche Übungen blenden die Gruppe oder die Symmetrieelemente aus, denn sie zu finden ist Ihre Aufgabe.
Drucken und Weben
Was die Theorie sagt
Ein Muster für den Druck muss sich nahtlos anschließen: Der rechte Rand eines Rapports muss den linken Rand des nächsten exakt fortsetzen. Bei einem rechteckigen Gitter ist das der gerade Rapport. Bei einem zentrierten oder hexagonalen Gitter verschiebt sich der natürliche Rapport von einer Reihe zur nächsten: Der Halbversatz rückt jede Spalte um einen halben Rapport nach unten, und der Ziegelversatz verschiebt jede Reihe. Die Schärfe hängt von der Auflösung ab: 300 Punkte pro Zoll für den üblichen Druck, mehr für feine Textilien.
In Laue
Druck oder Stoff … exportiert nur das Motiv, ohne Zelle und Symbole, in einer physischen Größe: Man stellt die Kantenlänge der Zelle in Zentimetern ein. Die Formate sind PDF und SVG als Vektorgrafik, scharf in jeder Größe, sowie PNG und TIFF mit 150, 300 oder 600 dpi, wobei die Auflösung in der Datei vermerkt ist. Der Hintergrund kann transparent sein. Die Größe ist eine Seite (A4 bis A2, Letter, Tabloid), ein freies Maß oder ein nahtloser Rapport, gerade, im Halbversatz oder im Ziegelversatz. Für eine Druckerei erhält das PDF 3 mm Beschnitt, Schnittmarken und das Profil sRGB. Für den Siebdruck liefern die Farbauszüge einen Film pro Farbe, zusammengefasst in einem ZIP. Das SVG kann eine Ebene pro Farbe haben. Das DXF, in Millimetern, dient dem Laserschneiden und dem Plotter. Die Exportieren-Menüs liefern auch die Palette des Motivs, für Adobe (ASE), GIMP und Inkscape (GPL) oder Procreate. Ein Mandala hat einen eigenen Druckdialog, in seinem Durchmesser in Zentimetern.
Einen Kristall in 3D drucken
Was die Theorie sagt
Ein Modell, das man in der Hand hält, versteht man anders als ein Bild: Man zählt die Nachbarn eines Atoms mit der Fingerspitze. Ein 3D-Drucker trägt das Material Schicht für Schicht auf, von unten nach oben. Er verlangt drei Dinge:
- ein geschlossenes Objekt, also ein Volumen ohne Loch;
- eine reale Größe, in Millimetern;
- ein Objekt, das hält: Eine feine Spitze bricht, ein isoliertes Atom fällt herunter, und ein Teil, das um mehr als etwa 45° überhängt, braucht eine Stütze. Die Programme, die den Druck vorbereiten (PrusaSlicer, Bambu Studio, Cura, OrcaSlicer), fügen diese Stützen selbst hinzu, als Baumstützen, passend zu Drucker und Material.
Zwei Dateiformate dominieren. STL wird überall gelesen, hat aber weder Farbe noch Einheit. 3MF, das aktuelle Format der Programme, die den Druck vorbereiten, bewahrt die Millimeter, die Farben und mehrere Teile in einem einzigen Objekt. Ein Drucker mit mehreren Materialien kann dann jedem Element sein eigenes Filament geben.
In Laue
In der Werkstatt Kristall öffnet 3D-Druck … den Druckdialog. Dort wählt man:
- das Format, 3MF oder STL;
- die Zahl der Zellen entlang a, b und c (standardmäßig eine Zelle);
- die Längste Seite (mm) des Objekts;
- den Bindungsdurchmesser (mm): standardmäßig 2,5 mm, mit einer Warnung unter 2 mm.
Bindungen, die aus dem Objekt hinausführen, werden nie gedruckt. Atome, die keine Bindung hält, werden entfernt, außer man aktiviert Atome ohne Bindung behalten. Laue fügt keine Stützen hinzu: Man überlässt sie dem Druckprogramm, dessen Baumstützen gut zu einem Kugel-Stab-Modell passen.
Die Vorschau zeigt das Objekt so, wie es gedruckt wird, auf der Druckplatte liegend, mit der Zahl der Atome und der Teile. Zerfällt das Objekt in mehrere Teile, genügt es oft, Zellen hinzuzufügen, um sie zu verbinden. Exportieren … sichert die Datei.
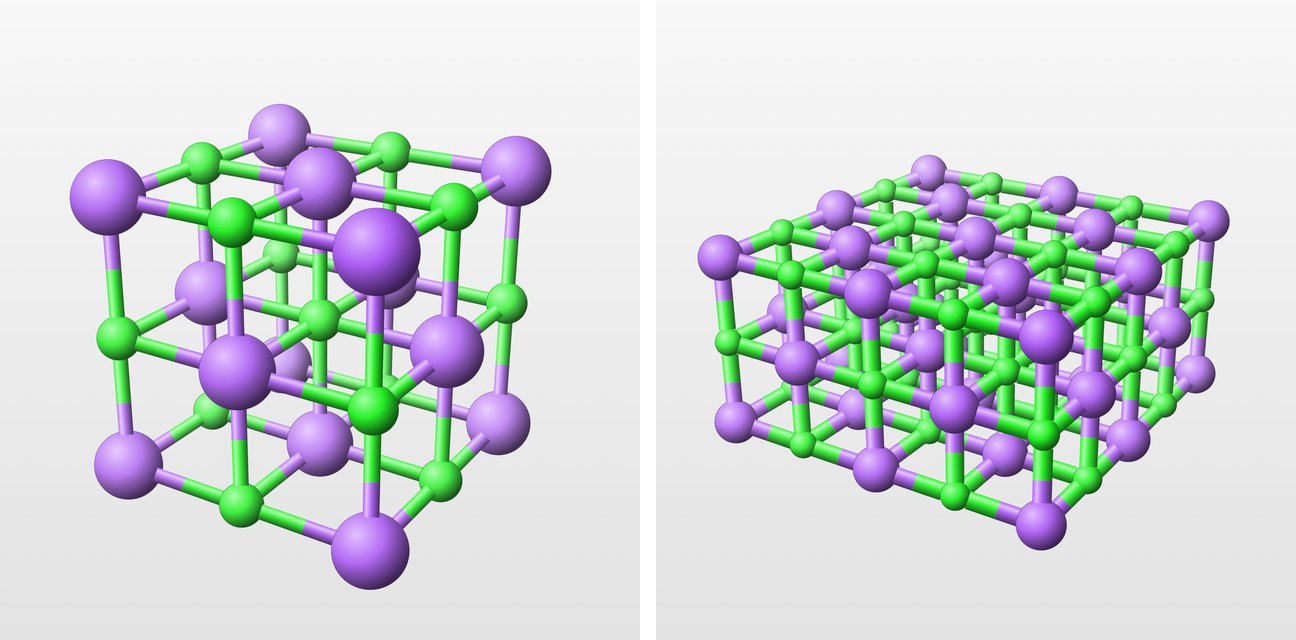
Präsentieren und Exportieren
In Laue
In der Werkstatt Kristall hält Ansicht speichern die Ausrichtung, den Zoom und die Darstellung fest; gespeicherte Ansichten reisen im Dokument mit. Präsentieren blendet die Seitenleisten aus und zeigt die Ansichten nacheinander, mit den Pfeiltasten. Bild exportieren sichert die Ansicht als PNG, für eine Folie, oder als Vektor-PDF, für einen Artikel oder ein Skript, in der in den Einstellungen festgelegten Auflösung. Dasselbe Menü sichert ein Drehvideo (MP4): acht Sekunden, in denen sich der Kristall einmal um sich selbst dreht, um die Zellachse, die der Senkrechten am nächsten liegt.