 Laue
Przewodnik — Nauczanie
Ten przewodnik jest podręcznikiem. Każdy rozdział zaczyna się od teorii: co chcemy opisać, dlaczego opisujemy to właśnie tak i co trzeba wiedzieć, by zrozumieć, co pokazuje aplikacja. Potem przechodzi do praktyki: gdzie to znaleźć w Laue i jak z tego korzystać. Rozdziały można czytać po kolei, jak krótki kurs, albo od razu sięgnąć po ten, który jest potrzebny. Ramki „Na zajęciach” proponują ćwiczenie i wskazują typowe trudności uczniów i studentów.
Zanim zaczniesz: dokumenty, przykłady i ustawienia
W Laue
Laue pracuje na dokumentach trzech rodzajów, z których każdy otwiera się we własnej pracowni: kryształ (w trzech wymiarach), wzór na płaszczyźnie (parkietaż, fryz lub mandala) i kwazikryształ. Menu Nowy na pasku narzędzi tworzy każdy z nich. Jeśli okno jest jeszcze puste, nowy dokument zajmuje jego miejsce; w przeciwnym razie otwiera się w nowym oknie. To zachowanie można zmienić w ustawieniach.
Dokument zapisuje się w formacie .laue, czytelnym pliku tekstowym, takim samym na Macu, na iPadzie i na PC, którego opis jest opublikowany. Każdą zmianę można cofnąć i przywrócić przyciskami na pasku narzędzi, a ich podpowiedź mówi, co zostanie cofnięte.
Przycisk Przykłady otwiera bibliotekę z dwiema półkami: Przykłady (trzynaście kryształów, parkietaże, mandale, kwazikryształy) i Ćwiczenia (Tutor). Lista po lewej pokazuje tytuły w jednym spojrzeniu; kliknięcie wyświetla opis po prawej, a Otwórz otwiera go jako kopię, w języku interfejsu. Niczego nie można zepsuć.
Ustawienia (menu Laue › Ustawienia na Macu, koło zębate na iPadzie) zaczynają się od Zastosowanie, o które aplikacja pyta przy pierwszym uruchomieniu. Projektowanie nazywa symetrie słowami i pokazuje sam wzór, Nauczanie pokazuje symbole i elementy symetrii, a Nauka podaje symbole międzynarodowe i dyfrakcję. Żadna funkcja nie znika: zmienia się tylko to, co widać najpierw. Ustawienia określają też, co tworzy nowy dokument, wygląd widoku 3D przy otwarciu, zapis współrzędnych (dziesiętny lub ułamkowy), rozdzielczość eksportowanych obrazów, wartości początkowe dyfraktogramu proszkowego oraz foldery otwierania i zapisu.
Pracownia Kryształ: pasek boczny
W Laue
Po lewej stronie widoku 3D kryształu pasek boczny dzieli ustawienia na pięć kart, wybieranych ikonami u góry; nazwa otwartej karty wyświetla się pod nimi, a każde okno pamięta własną.
- Budowa: czym jest kryształ — grupa przestrzenna, komórka, położenia atomów wraz z położeniami Wyckoffa, skład, wartości referencyjne z sieci i sprawdzanie ćwiczenia. Wybranie atomu, na liście lub w widoku, przenosi z powrotem na tę kartę, do jego inspektora.
- Dyfrakcja: stereogram klasy krystalograficznej, dyfraktogram proszkowy i lauegram.
- Właściwości: struktura pasmowa wraz z fononami i właściwościami optycznymi oraz centra barwne.
- Symulacje: magnetyzm, od pola średniego po ruchy cieplne.
- Widok: co jest pokazywane i jak — komórki, wypełnienie widoku, wielkość atomów, wiązania, wielościany, perspektywa, powiększenie, elementy symetrii, patrzenie wzdłuż osi, orientacja z dokładnością do stopnia (kąt biegunowy θ i azymut φ kierunku zwróconego ku tobie w układzie odniesienia kryształu oraz obrót ψ wokół niego, ustawiane suwakiem albo wpisywane) i widoki prezentacyjne.
Ćwiczenie, w którym trzeba samodzielnie znaleźć dyfrakcję, ukrywa ją: karta Dyfrakcja zachowuje wtedy tylko stereogram.
Sieć i komórka
Co mówi teoria
Kryształ to układ atomów, który powtarza się identycznie we wszystkich trzech kierunkach przestrzeni. Aby go opisać bez wyliczania miliardów atomów, rozkłada się go na dwie idee.
- Sieć to zbiór translacji, które nie zmieniają kryształu. Są to punkty, bez atomów: wszystkie miejsca, w których znajdujemy dokładnie to samo otoczenie.
- Motyw (baza) to to, co umieszcza się w każdym punkcie sieci: atom, cząsteczka, grupa atomów.
Trzy wektory a, b, c generują sieć, a równoległościan, który na nich zbudujemy, to komórka. Jej sześć parametrów (długości a, b, c i kąty α, β, γ) oraz współrzędne atomów w komórce, wyrażone w ułamkach tych wektorów, wystarczą, by odtworzyć cały kryształ. Na tym polega wielka oszczędność krystalografii.
Trzy wektory generujące tę samą sieć można wybrać na nieskończenie wiele sposobów. Wybiera się jeden według dwóch kryteriów, które czasem ciągną w przeciwne strony:
- komórka prymitywna zawiera tylko jeden węzeł sieci: jest najmniejsza z możliwych;
- komórka konwencjonalna odzwierciedla symetrię, za cenę tego, że bywa większa. Komórka soli kamiennej to sześcian zawierający cztery węzły (sieć „regularna ściennie centrowana”); jej komórką prymitywną byłby romboedr o kątach 60°, który ukrywa symetrię regularną.
International Tables, a więc i Laue, używają komórki konwencjonalnej. Czternaście sposobów rozmieszczenia węzłów w przestrzeni to sieci Bravais: prymitywna (P), przestrzennie centrowana (I), ściennie centrowana (F), centrowana na jednej ścianie (A, B lub C) i romboedryczna (R), w siedmiu układach krystalograficznych. Układ nakłada warunki na komórkę: a = b = c i wszystkie kąty proste dla sześcianu, a = b i γ = 120° dla sieci heksagonalnej i tak dalej.
Wzory
Węzeł sieci oraz dowolny punkt we współrzędnych ułamkowych:
Tensor metryczny zawiera sześć parametrów komórki; daje odległości, kąty i objętość:
W Laue
W pracowni Kryształ, na karcie Budowa, sekcja Komórka pokazuje tylko te parametry, które układ krystalograficzny pozostawia swobodne: samo a dla grupy regularnej, a i c dla grupy tetragonalnej lub heksagonalnej, wszystkie sześć dla grupy trójskośnej. Zmiana grupy dostosowuje komórkę. Pod polami Laue przypomina pełne sześć parametrów. Na karcie Widok opcja Komórki pokazuje 1, 2 lub 3 komórki w każdym kierunku, a Wypełnij widok pokazuje makroskopowy kryształ wokół jednej komórki, narysowanej pośrodku: sieć sięga aż do krawędzi widoku, a liczba komórek przestaje mieć znaczenie; przy oddalaniu widoku dużej struktury Wygaszaj z odległością stapia dalekie atomy z tłem.
Symetria i grupy punktowe
Co mówi teoria
Operacja symetrii to przekształcenie, które nie zmienia obiektu: obrót, odbicie zwierciadlane, inwersja względem punktu albo ich złożenie. Zbiór operacji danego obiektu tworzy grupę: złożenie dwóch symetrii daje znowu symetrię, a każdą można odwrócić.
Okresowość nakłada silne ograniczenie, ograniczenie krystalograficzne: sieć może mieć tylko osie obrotu krotności 1, 2, 3, 4 lub 6. Powód jest prosty. Obrót, który przeprowadza sieć na siebie, wyrażony w bazie sieci ma współczynniki całkowite; jego ślad również jest więc liczbą całkowitą. Tymczasem ślad obrotu o kąt 2π/n wynosi 1 + 2 cos(2π/n), co jest liczbą całkowitą tylko dla n = 1, 2, 3, 4 lub 6. Nie ma kryształu o osi pięciokrotnej ani posadzki z foremnych pięciokątów.
Obroty, odbicia i inwersje, które pozostawiają punkt nieruchomy, tworzą grupę punktową. Opisuje ona kryształ oglądany z daleka, bez widocznych atomów: kształt jego ścian i anizotropię jego właściwości. Wskutek ograniczenia jest ich tylko 32, rozdzielonych między 7 układów krystalograficznych, od trójskośnego do regularnego. Zgodnie z zasadą Neumanna każda właściwość fizyczna kryształu ma co najmniej symetrię jego grupy punktowej. Kryształ regularny jest więc optycznie izotropowy, a piezoelektryczność wymaga braku środka symetrii.
Grupę punktową rysuje się w rzucie stereograficznym. Otaczamy kryształ sferą, zaznaczamy na niej miejsca, w których przebijają ją osie i płaszczyzny zwierciadlane, a następnie rzutujemy na płaszczyznę równikową. Dowolny kierunek pojawia się tam wraz ze wszystkimi swoimi kopiami: 48 dla grupy regularnej m-3m, czyli tyle równoważnych orientacji.
Wzory
Ograniczenie krystalograficzne: w bazie sieci obrót jest macierzą liczb całkowitych, więc jego ślad także.
W Laue
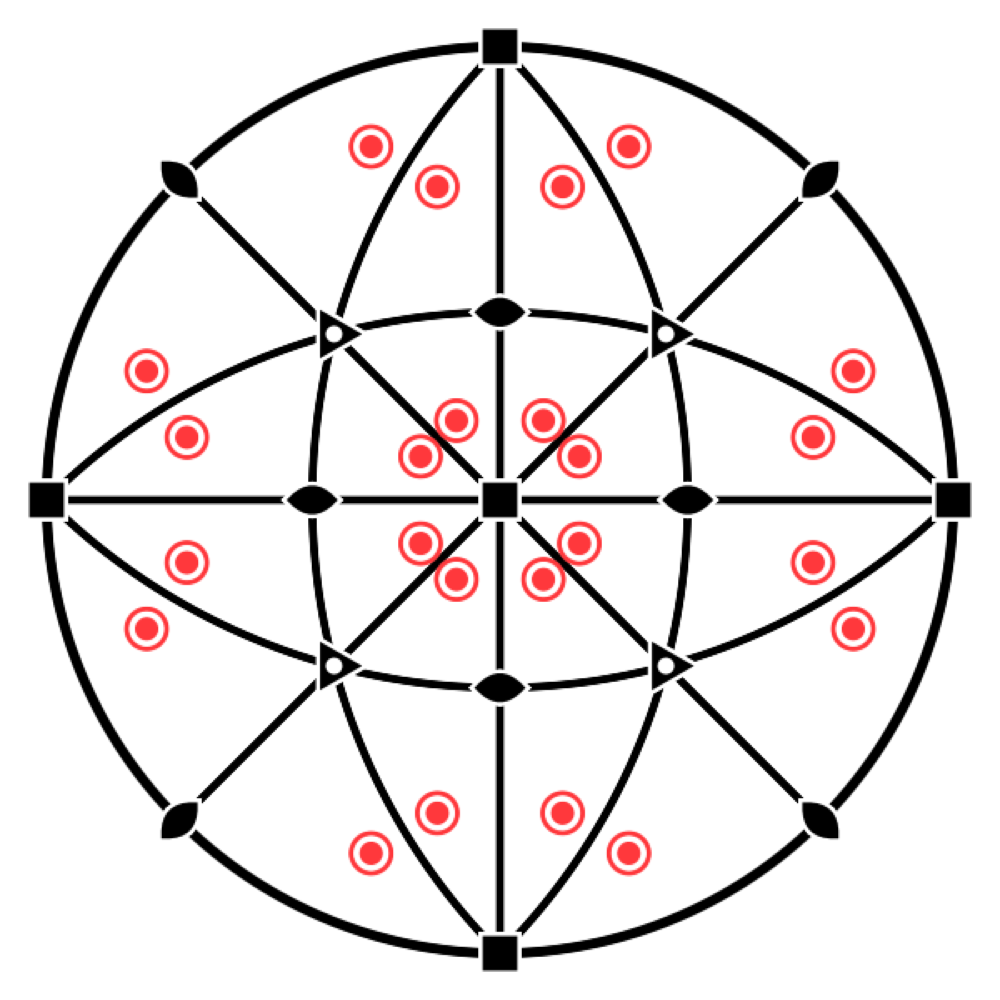
W pracowni Kryształ przełącznik Stereogram umieszcza pod widokiem stereogram grupy punktowej, z jej elementami i położeniami równoważnymi. Gdy wybrane jest położenie, stereogram pokazuje jego własną symetrię, symetrię położenia. To najszybszy sposób, by zobaczyć, dlaczego atom w diamencie ma symetrię -43m, a nie m-3m: brakuje mu środka inwersji.
Grupy przestrzenne
Co mówi teoria
Grupa przestrzenna łączy sieć i grupę punktową i opisuje pełną symetrię układu atomów. Dodaje operacje, które nie mają odpowiednika punktowego, ponieważ łączą obrót lub odbicie z ułamkiem translacji:
- oś śrubowa nₖ obraca o 360°/n, a następnie przesuwa o k/n okresu, jak schody kręcone (2₁, 3₁, 4₂, 6₅…);
- płaszczyzna poślizgu odbija, a następnie przesuwa o połowę translacji, jak ślady kroków na śniegu (a, b, c, n, d, e).
Każdą operację zapisuje się jako {R | t}: część liniowa R, po której następuje translacja t (notacja Seitza). Grup przestrzennych jest 230. Symbol Hermanna–Mauguina nazywa je tak: najpierw litera sieci (P, I, F…), potem elementy symetrii wzdłuż kierunków głównych. Tak więc Fm-3m to grupa soli kamiennej, a P2₁/c grupa wielu kryształów molekularnych. Zależnie od wyboru osi i początku układu tę samą grupę zapisuje się na kilka sposobów: Tables wymieniają 530 „ustawień”, a symbol Halla opisuje każde z nich jednoznacznie.
Wzory
Operacja w notacji Seitza:
Na przykład oś 4₂ wzdłuż c: ćwierć obrotu, a potem pół kroku wzdłuż osi.
W Laue
Pole grupy przyjmuje numer (227), skrócony lub pełny symbol Hermanna–Mauguina (Fd-3m, P2_1/c), ustawienie (227:1) lub symbol Halla (Hall: -P 2ybc). Laue rozpoznaje wszystkie 530 ustawień z Tables, a lista obok pola proponuje je wszystkie.
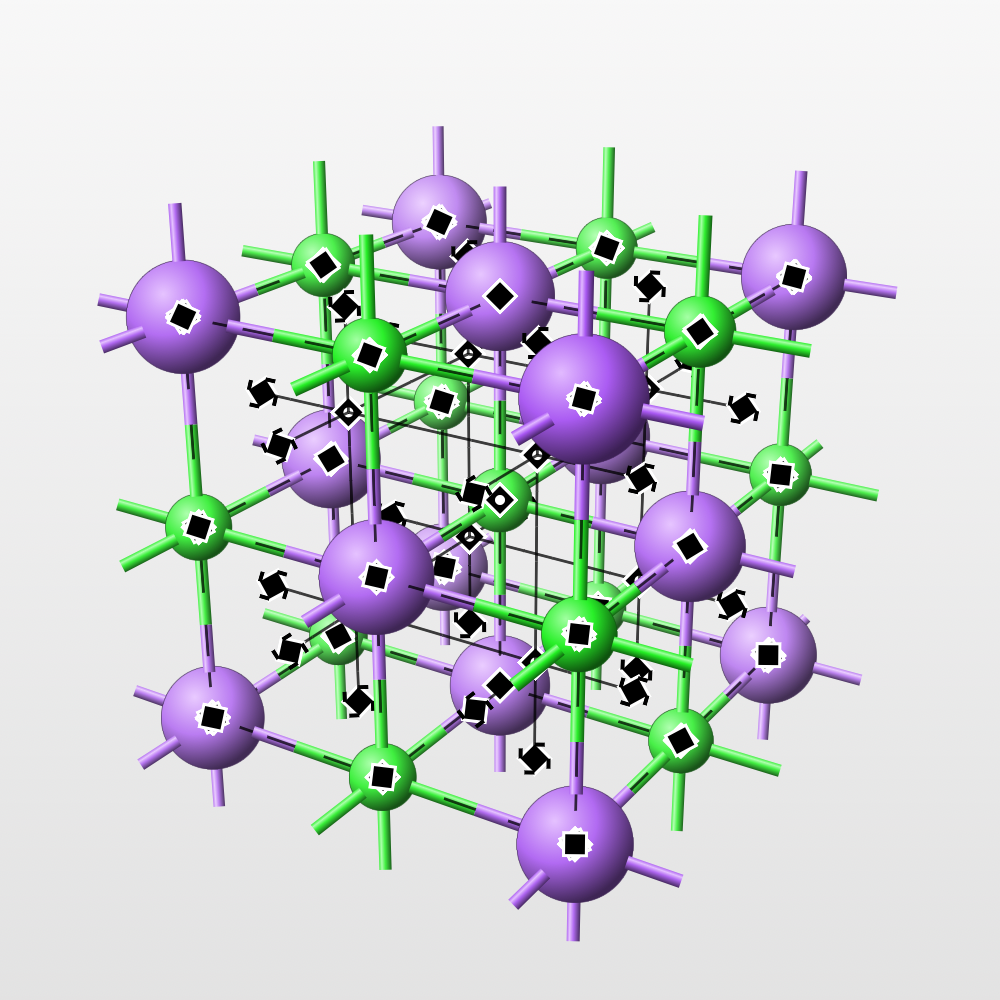
Elementy symetrii są rysowane w widoku 3D symbolami z Tables: osie obrotu i osie śrubowe, osie inwersyjne, płaszczyzny zwierciadlane i płaszczyzny poślizgu, środki inwersji. W sekcji Elementy symetrii wybiera się, które z nich pokazać. Ponieważ komórka regularna ma dziesiątki osi, wiersz Krotności pozwala pokazać osie tylko jednej krotności naraz (2, 3, 4 lub 6). Elementy chowają się za atomami jak wszystko inne.
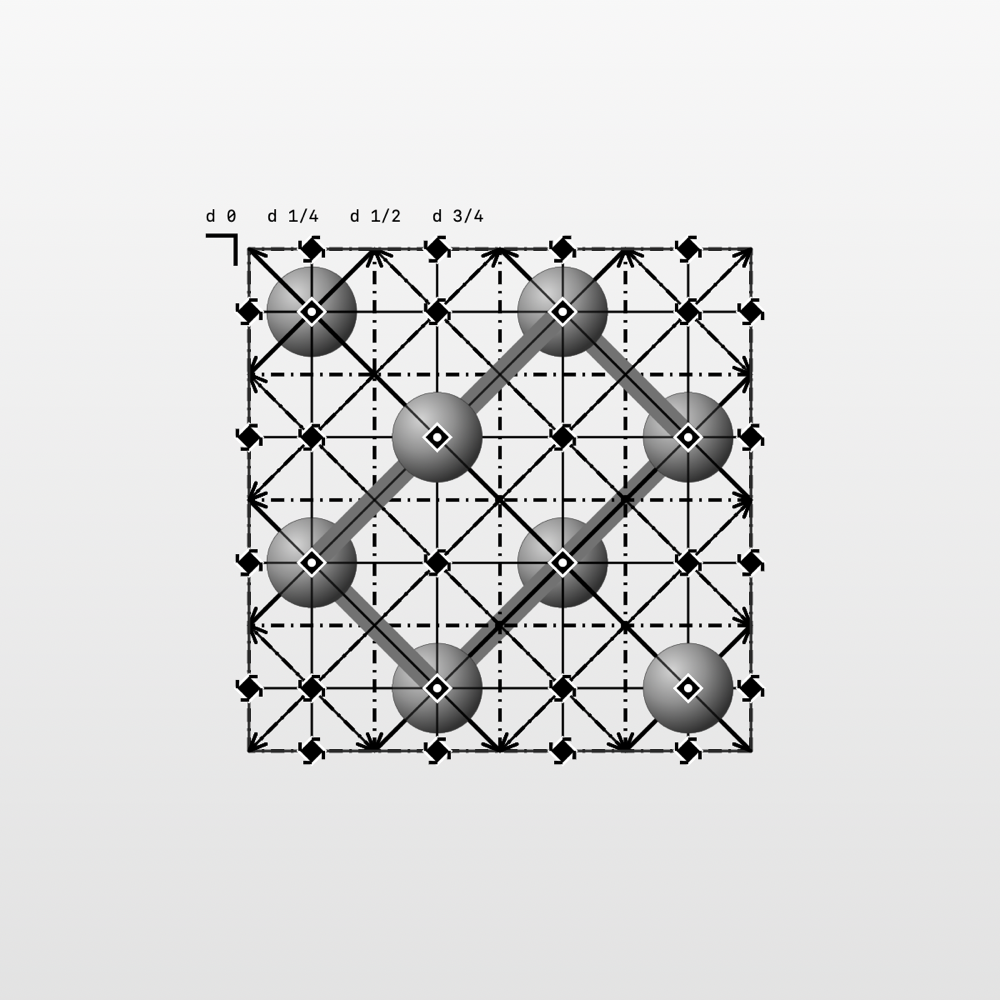
Patrz wzdłuż kieruje widok wzdłuż kierunku sieci lub elementu symetrii. Rzut z Tables odtwarza diagramy z tomu A International Tables, wraz z wysokościami płaszczyzn. Przeciągnij, aby obrócić, zsuń palce, aby powiększyć, i wybierz widok ortograficzny lub perspektywiczny.
Symbole z Tables
Co mówią Tables
Diagramy w tomie A International Tables przedstawiają każdy element symetrii symbolem graficznym (część 1.4 wydania z 2006 roku, rozdział 2.1 wydania z 2016 roku: symbole są te same). Laue rysuje te symbole w widoku 3D, w rzucie z Tables, na stereogramach i w parkietażach; rysunki w tych tabelach pochodzą z tej samej biblioteki co aplikacja. Notacja jest taka jak w Tables, z elementami częściowymi w nawiasach; translacja własna jest podana jako ułamek najkrótszej translacji sieci wzdłuż osi lub kierunku poślizgu.
Osie prostopadłe do rysunku, punkty symetrii
| Symbol | Element | Notacja | Translacja własna |
|---|---|---|---|
 | Oś obrotu rzędu 2; punkt obrotu rzędu 2 w płaszczyźnie | 2 | — |
 | Oś śrubowa 2₁ | 2₁ | |
 | Oś obrotu rzędu 3; punkt obrotu rzędu 3 w płaszczyźnie | 3 | — |
 | Oś śrubowa 3₁ | 3₁ | |
 | Oś śrubowa 3₂ | 3₂ | |
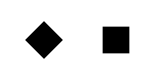 | Oś obrotu rzędu 4; punkt obrotu rzędu 4 w płaszczyźnie | 4 (2) | — |
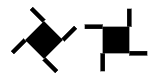 | Oś śrubowa 4₁ | 4₁ (2₁) | |
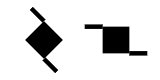 | Oś śrubowa 4₂ | 4₂ (2) | |
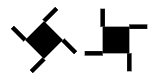 | Oś śrubowa 4₃ | 4₃ (2₁) | |
 | Oś obrotu rzędu 6; punkt obrotu rzędu 6 w płaszczyźnie | 6 (3, 2) | — |
 | Oś śrubowa 6₁ | 6₁ (3₁, 2₁) | |
 | Oś śrubowa 6₂ | 6₂ (3₂, 2) | |
 | Oś śrubowa 6₃ | 6₃ (3, 2₁) | |
 | Oś śrubowa 6₄ | 6₄ (3₁, 2) | |
 | Oś śrubowa 6₅ | 6₅ (3₂, 2₁) | |
 | Środek inwersji | — | |
 | Oś inwersyjna 3̄ | (3, ) | — |
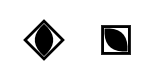 | Oś inwersyjna 4̄ | (2) | — |
 | Oś inwersyjna 6̄ | — | |
 | Oś rzędu 2 ze środkiem inwersji | 2/m () | — |
 | Oś śrubowa 2₁ ze środkiem inwersji | 2₁/m () | |
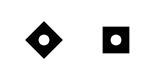 | Oś rzędu 4 ze środkiem inwersji | 4/m (, 2, ) | — |
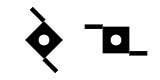 | Oś śrubowa 4₂ ze środkiem inwersji | 4₂/m (, 2, ) | |
 | Oś rzędu 6 ze środkiem inwersji | 6/m (, , 3, 2, ) | — |
 | Oś śrubowa 6₃ ze środkiem inwersji | 6₃/m (, , 3, 2₁, ) |
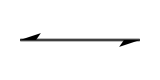
Ogonki osi śrubowej przedłużają jej boki. Oś nₖ ma ich n/NWD(n, k): 4₂ dwa, 6₂ i 6₄ trzy, 6₃ dwa, na wzór zawartych w nich elementów częściowych 2, 3₂, 3₁ i 2₁. Ich kierunek odwraca się między osiami enancjomorficznymi: 3₁ i 3₂, 4₁ i 4₃, 6₁ i 6₅, 6₂ i 6₄. Symbol osi rzędu 4 rysuje się jako romb albo z bokami równoległymi do krawędzi komórki. Środek inwersji leżący na osi daje symbol n/m, oznaczony białą kropką; na osi 4₂ lub 6₃ punkty 4̄ i 6̄ nie są oznaczane.
Osie rzędu 2 leżące w płaszczyźnie rysunku
| Symbol | Element | Notacja | Translacja własna |
|---|---|---|---|
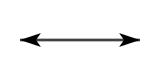 | Oś obrotu rzędu 2 | 2 | — |
 | Oś śrubowa 2₁ | 2₁ |
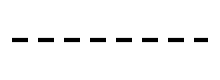
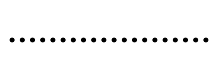
Płaszczyzny prostopadłe do rysunku, linie symetrii
| Symbol | Element | Notacja | Translacja własna |
|---|---|---|---|
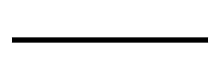 | Płaszczyzna zwierciadlana; linia odbicia w płaszczyźnie | m | — |
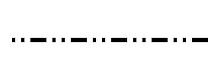
 | Płaszczyzna ślizgowa „osiowa”, poślizg w płaszczyźnie rysunku; linia ślizgowa w płaszczyźnie | a, b lub c; g | translacji wzdłuż linii |
 | Płaszczyzna ślizgowa „osiowa”, poślizg w stronę obserwatora | a, b lub c | translacji prostopadłej do rysunku |
 | Płaszczyzna ślizgowa „podwójna” (komórki centrowane) | e | dwa poślizgi: wzdłuż linii i prostopadle do rysunku |
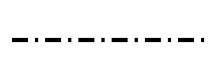 | Płaszczyzna ślizgowa „diagonalna” | n | jeden poślizg o dwóch składowych, wzdłuż linii i prostopadle |
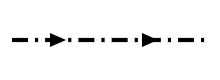 | Płaszczyzna ślizgowa „diamentowa” (para płaszczyzn, komórki centrowane) | d | wzdłuż linii i prostopadle; strzałka pokazuje kierunek na rysunku, dla którego składowa prostopadła jest dodatnia |
Dla a, b, c i n rodzaj linii zależy od kierunku poślizgu względem rysunku, a nie od litery: ta sama linia kropkowana jest płaszczyzną c w jednym opisie, a płaszczyzną n w innym (R3̄c w osiach heksagonalnych lub romboedrycznych).
Płaszczyzny równoległe do rysunku
| Symbol | Element | Notacja | Translacja własna |
|---|---|---|---|
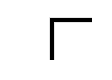 | Płaszczyzna zwierciadlana | m | — |
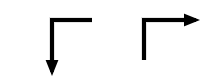 | Płaszczyzna ślizgowa „osiowa” | a, b lub c | translacji w kierunku strzałki |
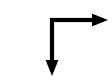 | Płaszczyzna ślizgowa „podwójna” (komórki centrowane) | e | w kierunku jednej lub drugiej strzałki |
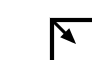 | Płaszczyzna ślizgowa „diagonalna” | n | w kierunku strzałki |
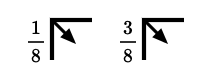 | Płaszczyzna ślizgowa „diamentowa” (para płaszczyzn, komórki centrowane) | d | w kierunku strzałki, czyli ćwierć przekątnej komórki centrowanej na ścianach |
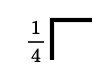 | Płaszczyzna zwierciadlana na wysokościach i | m | — |
Symbole te umieszcza się w lewym górnym rogu diagramu, z ramionami wzdłuż krawędzi komórki. Ułamek h oznacza parę płaszczyzn na wysokościach h i h + ½; bez ułamka płaszczyzny leżą na wysokościach 0 i ½.
W Laue
Rzut z Tables patrzy na komórkę od strony, w którą wskazuje wybrany kierunek, tak jak diagramy: wzdłuż c oś a biegnie w dół, a b w prawo, a oś śrubowa skręca w tym samym kierunku co w Tables. Przytrzymaj chwilę wskaźnik nad elementem: dymek podaje jego nazwę, kierunek, położenie () i translację własną; jeśli kilka elementów się nakłada, wymienia je wszystkie.
Położenia Wyckoffa
Co mówi teoria
Atom umieszczony w dowolnym miejscu komórki zostaje skopiowany przez wszystkie operacje grupy: to jego orbita. Jeśli jednak leży na elemencie symetrii (płaszczyźnie zwierciadlanej, osi, środku), niektóre operacje pozostawiają go na miejscu. Jego kopie pokrywają się wtedy po dwie, po trzy, i jest ich mniej. Operacje, które pozostawiają go na miejscu, tworzą jego symetrię położenia.
Położenia Wyckoffa klasyfikują punkty komórki według tej lokalnej symetrii. Każde ma literę (a, b, c…, od najbardziej do najmniej symetrycznych), krotność (liczbę kopii w komórce konwencjonalnej) i symetrię położenia. Iloczyn krotności i rzędu symetrii położenia jest taki sam dla wszystkich położeń danej grupy. Im mniej kopii, tym wyższa symetria.
To język opisów struktur: „Na w 4a, Cl w 4b” wystarcza, by opisać sól kamienną, bo resztę robi grupa Fm-3m. Położenie ogólne ma trzy swobodne współrzędne; położenie szczególne ma ich mniej albo wcale, a jego współrzędne są wtedy ustalone przez symetrię.
Wzory
Dla położenia o krotności i symetrii położenia , w grupie o grupie punktowej i komórce zawierającej węzłów (1 dla P, 2 dla I i C, 4 dla F):
Dla soli kamiennej, w : Na w 4a, ; położenie ogólne 192l, .
W Laue
Dodaj położenie tworzy atom, nazwany od jego pierwiastka (Ca1, O1), przy czym nazwę można zmienić; wybiera się jego pierwiastek i współrzędne, suwakiem albo wpisując ich wartość w polu na końcu każdego suwaka. Współrzędne zapisuje się dokładnie, na przykład 1/3 lub 0.4697, i Laue zachowuje je dokładne. Inspektor położenia podaje jego położenie Wyckoffa (8a, 24d…), krotność i zorientowaną symetrię położenia. Umieść w położeniu Wyckoffa proponuje położenia danej grupy. Narzędziem przesuwania przeciąga się atom w widoku 3D: przyciąga się on do położeń szczególnych, przez które przechodzi, a Zostań w utrzymuje go w danym położeniu, gdy przesuwa się wzdłuż niego. Wszystkie jego kopie podążają za nim. Dwa atomy położone bliżej siebie niż jakiekolwiek wiązanie są sygnalizowane: najczęściej to współrzędna pozostawiona na wartości początkowej albo nieustawiona krawędź komórki (c grupy heksagonalnej pozostawione równe a).
Atomy i skład
Co mówi teoria
Motyw składa się z atomów, a każdy pierwiastek chemiczny ma swoje cechy. Jego liczba atomowa Z (liczba protonów) go identyfikuje; jego masa atomowa decyduje o masie komórki. Jego konfiguracja elektronowa i elektroujemność mówią, jak tworzy wiązania. Jego promień kowalencyjny daje typową długość jego wiązań, a jego stopnie utlenienia – ładunki, jakie przyjmuje w związku jonowym.
Licząc atomy w komórce, otrzymuje się wzór kryształu i liczbę Z jednostek wzorowych w komórce: cztery NaCl w komórce soli kamiennej. Masa komórki podzielona przez jej objętość daje gęstość, prosty i cenny sprawdzian struktury: gęstość obliczona daleka od zmierzonej sygnalizuje błąd.
Wzory
Gęstość przy jednostkach o masie molowej w komórce o objętości (: liczba Avogadra):
Dla soli kamiennej ( = 5,640 Å):
W Laue
W inspektorze położenia przycisk z siatką obok pola Pierwiastek otwiera układ okresowy: 103 pierwiastki w ich zwyczajowych kolorach. Po najechaniu kursorem widać kartę pierwiastka (liczba i masa atomowa, konfiguracja elektronowa, elektroujemność, promień kowalencyjny, stopnie utlenienia), a kliknięcie go wybiera. Można też wpisać symbol; nieznany symbol zostaje zasygnalizowany.
Sekcja Skład na karcie Budowa podaje wzór, Z, masę molową i gęstość. W widoku 3D wielkość atomów i wiązania wynikają z promieni kowalencyjnych. Wiązania wychodzące poza komórki są ukryte; odznacz Ukryj wiązania wychodzące poza komórki, aby je zobaczyć i odczytać pełną koordynację każdego atomu. Dwa jony tego samego znaku nigdy nie są połączone.
Położenie może być współdzielone: w stopie lub roztworze stałym kilka pierwiastków zajmuje losowo te same pozycje, każdy ze swoim udziałem — w przykładzie Al₀.₃Ga₀.₇As 70 % galu i 30 % glinu w położeniu kationu. W inspektorze położenia Współdziel to położenie z innym pierwiastkiem dodaje pierwiastek i jego udział; przy dwóch pierwiastkach zmiana jednego udziału zmienia drugi, a udziały, których suma pozostaje poniżej 1, zostawiają część położeń pustą (wakancje). Wzór, gęstość i dyfraktogramy uwzględniają to, import i eksport CIF odczytują i zapisują obsadzenia, a widok 3D rysuje te atomy w uśrednionym kolorze i rozmiarze.
Wielościany koordynacyjne, w ustawieniach wyświetlania, otaczają każdy atom centralny wielościanem jego sąsiadów o półprzezroczystych ścianach w jego kolorze: tetraedry SiO₄ kwarcu, oktaedry TiO₆ perowskitu i rutylu, sześciany CaF₈ fluorytu. Wielościan podąża za sąsiadami poza komórkę, a wiązania wewnątrz niego znikają. Domyślnie centrami są atomy otoczone przez od czterech do ośmiu sąsiadów bardziej elektroujemnych od nich; menu Centra pozwala wybrać inne.
Narzędzie Mierz (linijka, obok Obróć i Przesuń atomy) mierzy między atomami widoku 3D. Kliknij dwa atomy, by poznać ich odległość, trzy, by poznać kąt przy drugim, cztery, by poznać kąt torsyjny ze znakiem według IUPAC. Od trzech atomów panel Pomiary podaje też ich płaszczyznę średnią, z jej wskaźnikami (hkl), gdy atomy naprawdę w niej leżą, oraz odchylenie każdego. Jeden atom podaje swoich najbliższych sąsiadów i ich odległości. Wybrane atomy są ponumerowane i połączone w widoku; ponowne kliknięcie atomu usuwa go, kliknięcie tła czyści wszystko, a Kopiuj daje pomiary jako tekst do arkusza.
Sekcja Sumy wartościowości wiązań w karcie Budowa sprawdza strukturę jonową jednym spojrzeniem. Każde wiązanie między kationem a anionem niesie wartościowość exp((R₀ − R)/b), a wiązania jonu sumują się do jego stopnia utlenienia: 2,97 dla glinu w korundzie, 0,98 dla sodu w soli kamiennej. R₀ i b to wartości opublikowane dla pary, a sekcja podaje artykuły: dla tlenków Gagné i Hawthorne (2015), gdy ich porównanie na tysiącach struktur uznaje je za lepsze, w przeciwnym razie Brown i Altermatt (1985) lub inny artykuł; w ich braku oszacowanie z obu pierwiastków (O'Keeffe i Brese 1991). Suma odbiegająca od stopnia utlenienia o więcej niż 0,25 jest pomarańczowa: wiązanie za długie lub za krótkie, źle umieszczony atom, zły pierwiastek. Globalny wskaźnik niestabilności podsumowuje komórkę: poniżej 0,1 struktura jest bez naprężeń, powyżej 0,2 rzadko trwała.
Pliki struktur
Co mówi teoria
Opublikowane struktury wymienia się w kilku formatach. CIF (Crystallographic Information File) to standard Międzynarodowej Unii Krystalograficznej i baz danych. SHELX (.res, .ins) to format programów do udokładniania struktur z monokryształów, a POSCAR to format programu obliczeniowego VASP, który podaje wszystkie atomy bez ich grupy. Plik zaokrągla współrzędne (0.666667 zamiast 2/3) i nie zawsze podaje grupę w ten sam sposób: jego poprawne odczytanie wymaga odtworzenia symetrii.
W Laue
Menu Struktura wczytuje plik CIF, plik SHELX lub POSCAR. W przypadku CIF grupa jest rozpoznawana po operacjach symetrii, a jeśli ich brak – po symbolu Halla, a w ostateczności po symbolu Hermanna–Mauguina. Zaokrąglone współrzędne odzyskują dokładną wartość, a atomy trafiają na swoje położenia szczególne. POSCAR odzyskuje swoją symetrię. To samo menu zapisuje strukturę jako CIF, SHELX, POSCAR, rozszerzony XYZ lub PDB, a jej sieć jako CGD – format, który czytają Systre i baza RCSR, by nazwać topologię (dia, pcu…).
W karcie Budowa sekcja Superkomórka i płytka odtwarza kryształ w P1, każdy atom osobną pozycją: by wprowadzić defekt, podstawienie lub nieporządek albo wyeksportować go do programu obliczeniowego. Superkomórka powtarza komórkę n₁ × n₂ × n₃ razy. Płytka tnie kryształ równolegle do płaszczyzny (hkl): wybiera się liczbę warstw, każda to jeden okres płaszczyzny, oraz próżnię powyżej; a i b leżą w płaszczyźnie, a c jest do niej prostopadła, jak tego oczekują obliczenia powierzchni. Cofnij przywraca wyjściowy kryształ.
Parkietaże: 17 grup płaskich
Co mówi teoria
Tapeta, posadzka z płytek, drukowana tkanina: wszystkie powtarzają motyw w dwóch kierunkach płaszczyzny. To kryształy dwuwymiarowe i stosuje się do nich ta sama teoria, tylko prostsza. Motyw można obrócić, odbić w lustrze, przesunąć albo połączyć te ruchy, a ograniczenie krystalograficzne dopuszcza tylko obroty o krotności 2, 3, 4 i 6. Wynikiem jest dokładnie siedemnaście grup płaskich, wyprowadzonych w XIX wieku i, jak się mówi, obecnych wszystkich w zdobieniach Alhambry.
Każda grupa ma swój obszar podstawowy: najmniejszą część płaszczyzny, z której operacje odtwarzają cały wzór. Rysować w tym obszarze to rysować cały parkietaż. Grupy nazywa się na dwa sposoby. Symbol międzynarodowy, na przykład p4mm, podaje sieć, a potem elementy wzdłuż kierunków. Notacja orbifoldowa Conwaya, na przykład *442, liczy środki obrotu i lustra na podstawie topologii obszaru.
Dwie idee wzbogacają ten obraz. Grupy dwubarwne (46 na płaszczyźnie) zmieniają kolor kopii pod działaniem niektórych operacji, jak w grafikach Eschera, w których biała ryba staje się czarna. Podgrupy usuwają operacje: przy przejściu od p4mm do p4 znikają kopie lustrzane i motyw przestaje być odbijany.
W Laue: krok po kroku
- Wybierz regułę. U góry panelu przełącznik Parkietaż | Fryz | Rozeta wybiera między 17 grupami płaskimi, 7 fryzami, czyli wzorami powtarzającymi się tylko w jednym kierunku, jak bordiura, i rozetami, które obracają się wokół punktu; menu Grupa poniżej proponuje grupy wybranego rodzaju. Na początek: p4mm daje kwadratowy kalejdoskop, p6m sześciokątny kalejdoskop, a p4 lub p6 rozetę, która obraca się bez luster.
- Rysuj w szarym obszarze. To „obszar podstawowy”, najmniejsza część wzoru: wszystko, co w nim narysujesz, zostaje skopiowane wszędzie. Narzędzie Rysuj rysuje odręcznie wybranym kolorem.
- Umieszczaj motywy. Narzędzie Motyw umieszcza kształt (koło, trójkąt, kwadrat, romb, pięciokąt, sześciokąt, gwiazdę, strzałkę), literę, symbol, emoji albo twój własny obraz. Panel Wygląd ustawia jego rozmiar i obrót. W pobliżu środka obrotu lub lustra motyw się do niego przyciąga, a jego kopie łączą się w rozetę.
- Wybierz kolory. Każda linia i każdy motyw mają własny kolor, a kolor tła także można ustawić. Dwa kolory wybiera jedną z 46 grup dwubarwnych: kopie zmieniają kolor pod działaniem operacji narysowanych na czerwono.
- Obejrzyj sam wynik. Tylko wzór ukrywa komórkę, sieć i symbole: zostaje sam wzór.
- Wydrukuj lub wyeksportuj. Jako obraz na ekran, jako PDF na papier albo na tkaninę i tapetę z raportem bez szwów (zob. Druk i tkanina).
Zmiana reguły nie zmienia twojego rysunku: po prostu powtarza się on inaczej. Ta sama odręczna kreska staje się rozetą, kalejdoskopem albo rozsianym wzorem, zależnie od wybranej grupy.
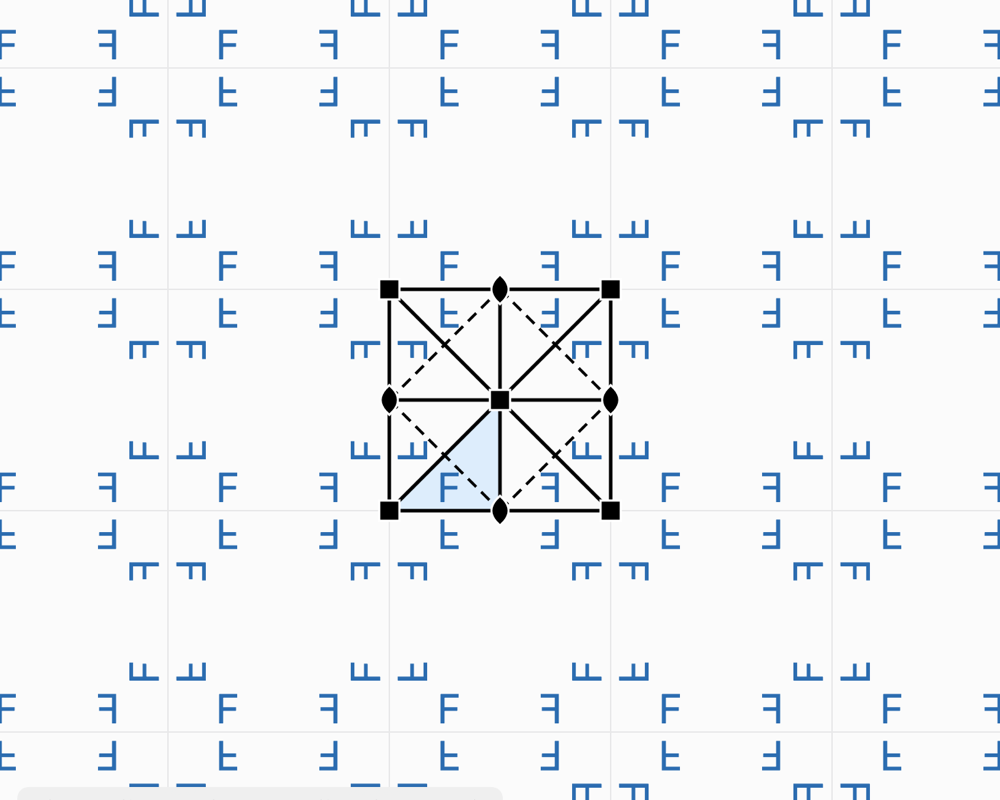
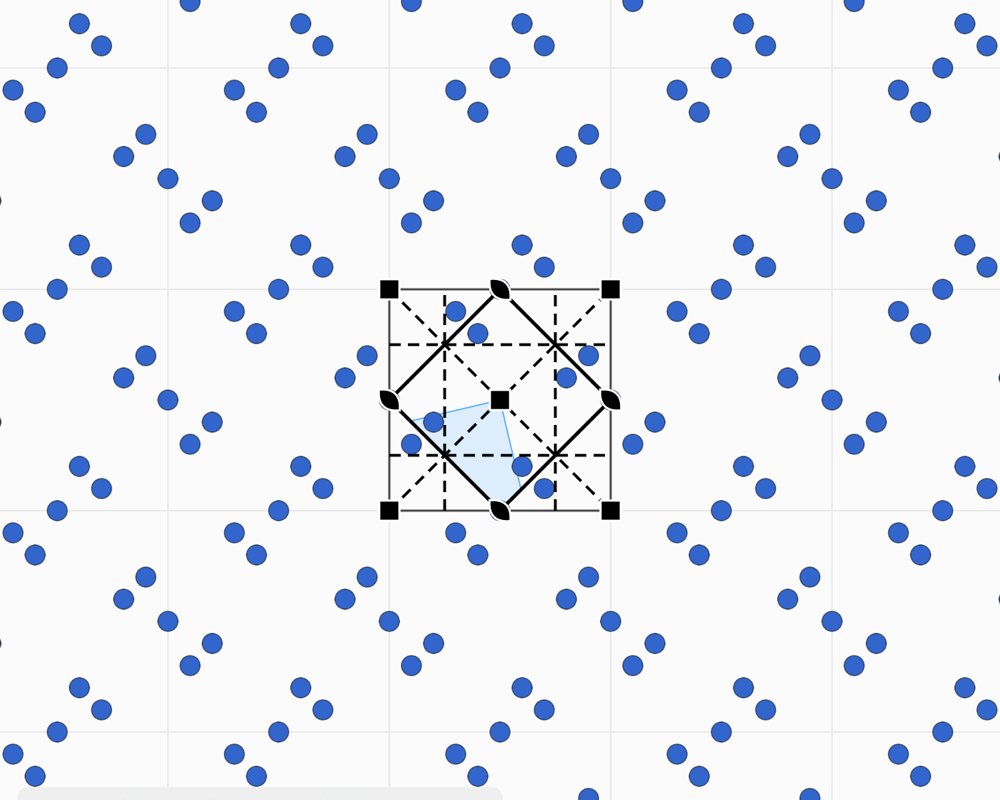
Narzędzia są cztery. Zaznacz przesuwa motyw lub linię wraz ze wszystkimi kopiami, Motyw umieszcza motyw, Rysuj rysuje odręcznie, a Gumka wymazuje to, czego dotknie. Motyw asymetryczny, taki jak litera F, pokazuje, co robi każda operacja: obroty go obracają, lustra odwracają. W położeniu szczególnym kopie nakładają się na siebie, a motyw o niższej symetrii niż jego położenie pozwala to dostrzec. Panel boczny wymienia operacje grupy i proponuje jej podgrupy i nadgrupy o tej samej komórce. W sekcji Wyświetlanie opcja Zakres pokazuje Cała płaszczyzna (domyślnie) albo Fragment złożony z kolumn × rzędów komórek, od 1 × 1 do 12 × 12, wykadrowany i przycięty na krawędziach komórek: przydatne, by pokazać pojedynczą komórkę albo blok 2 × 2 na tablicy.
Jak odczytać regułę posadzki. Połóż pod wzorem zdjęcie posadzki, tkaniny lub nadruku. Ustaw jego położenie, rozmiar, obrót i krycie i dopasuj komórkę do powtórzenia na zdjęciu. Potem próbuj kolejnych grup, aż symbole trafią na środki obrotu i lustra wzoru. Ćwiczenia tutora z rozpoznawania grup wyrabiają oko.
Fryzy: 7 grup pasa
Co mówi teoria
Fryz, bordiura, haft czy rząd płytek powtarzają się tylko w jednym kierunku. Możliwych symetrii pasa jest mniej: tylko siedem grup. Conway nadał im nazwy, które łatwo zapamiętać, idąc, od śladów, jakie by się zostawiło: skok, krok, krok dostawny, skok z obrotem… Fryz p11g to na przykład ślad kroków na śniegu, poślizg wzdłuż pasa.
W Laue
Przełącznik Parkietaż | Fryz | Rozeta przechodzi do fryzów; menu Grupa proponuje wtedy wszystkie siedem, z ich symbolem, nazwą orbifoldową i nazwą Conwaya. Pas jest rysowany na wysokość równą parametrowi b komórki. Działają w nim wszystkie narzędzia parkietażu.
Mandale i rozety
Co mówi teoria
Rozeta, witraż, kwiat czy mandala nie powtarzają się na całej płaszczyźnie: ich motyw obraca się wokół punktu. Leonardo da Vinci zauważył, że figura skończona ma tylko dwa rodzaje symetrii:
- Cₙ: tylko n obrotów. Wszystkie ramiona kręcą się w tę samą stronę, jak wiatraczek.
- Dₙ: n obrotów i n luster przechodzących przez środek, jak w gwieździe albo w rozecie katedry.
W odróżnieniu od parkietaży dozwolona jest każda krotność: 5, 8, 12 czy 13. To ograniczenie krystalograficzne oglądane z drugiej strony. Pojedyncza figura może mieć symetrię pięciokrotną, okresowy parkietaż nigdy. Za to kwazikryształy Penrose’a mają w środku rozety o krotności 5 lub 10.
W Laue
Przełącznik Parkietaż | Fryz | Rozeta („Mandala”, gdy zastosowaniem jest Projektowanie) otwiera pracownię. Licznik Krotność ustala n, od 1 do 24, a przełącznik Lustra zmienia Cₙ w Dₙ. Rysuj lub umieść motyw w szarym wycinku, obszarze podstawowym: każda kreska zostaje skopiowana wokół środka. Motyw położony na lustrze lub w środku przyciąga się do niego i ma mniej kopii, co pokazuje lista motywów (symetria położenia i liczba kopii). Powiększenie albo zsunięcie palców powiększa figurę, by rysować szczegóły. Lustra prowadzą rękę; Elementy symetrii je ukrywa. Dwa kolory przeplata wycinki, a obraz eksportuje się do PNG albo wektorowego PDF. Grubość i styl linii (ciągła, kreskowana, kropkowana, proszek z piasku z jego promieniem opadania) ustawia się pod listą linii, w pracowniach Parkietaż i Rozeta.
Dyfrakcja
Co mówi teoria
Odległości między atomami, rzędu angstremów (10−10 m), są tysiąc razy za małe dla światła widzialnego. Kryształ oświetla się więc falą o porównywalnej długości: promieniami rentgenowskimi, neutronami lub elektronami. Każdy atom rozprasza niewielką część fali. Ponieważ kryształ jest okresowy, rozproszone fale sumują się tylko w pewnych kierunkach, w których tworzą ostre plamki, refleksy. W pozostałych kierunkach się wygaszają.
- Geometria daje komórkę. Kryształ traktuje się jako rodziny płaszczyzn równoległych, oznaczanych wskaźnikami Millera (h k l) i oddalonych o d. Rodzina odbija falę, gdy 2 d sin θ = n λ: to prawo Bragga. Każdy refleks odpowiada węzłowi sieci odwrotnej w odległości 1/d od początku układu. Mierzyć kierunki refleksów to więc mierzyć sieć.
- Natężenia dają atomy. Natężenie refleksu zależy od położenia i rodzaju atomów poprzez czynnik struktury F. Każdy atom wnosi falę przesuniętą w fazie zależnie od swego położenia; ich suma czyni refleks silnym lub słabym.
- Wygaszenia dają grupę. Niektóre refleksy są zerowe niezależnie od atomów. Sieć centrowana wygasza całe rodziny; oś śrubowa lub płaszczyzna poślizgu wygasza inne. Te wygaszenia systematyczne ujawniają typ sieci i część grupy przestrzennej.
- Klasa Lauego. Obraz dyfrakcyjny jest zawsze centrosymetryczny (prawo Friedla). Pokazuje więc grupę punktową uzupełnioną o środek symetrii: jej klasę Lauego, jedną z 11 w przestrzeni lub 6 na płaszczyźnie.
Pomiar daje natężenie każdego refleksu, ale nie fazę jego fali. Tymczasem do odtworzenia obrazu atomów za pomocą syntezy Fouriera potrzebne jest jedno i drugie. To problem fazowy, sedno rozwiązywania struktur. Funkcja Pattersona, która obywa się bez faz, pokazuje wektory między atomami zamiast samych atomów.
Wzory
Sieć odwrotna i odległość międzypłaszczyznowa:
Prawo Bragga i jego odpowiednik, warunek Lauego (sfera Ewalda, ):
Czynnik struktury i natężenie:
Gęstość elektronowa i funkcja Pattersona, która obywa się bez faz :
W Laue
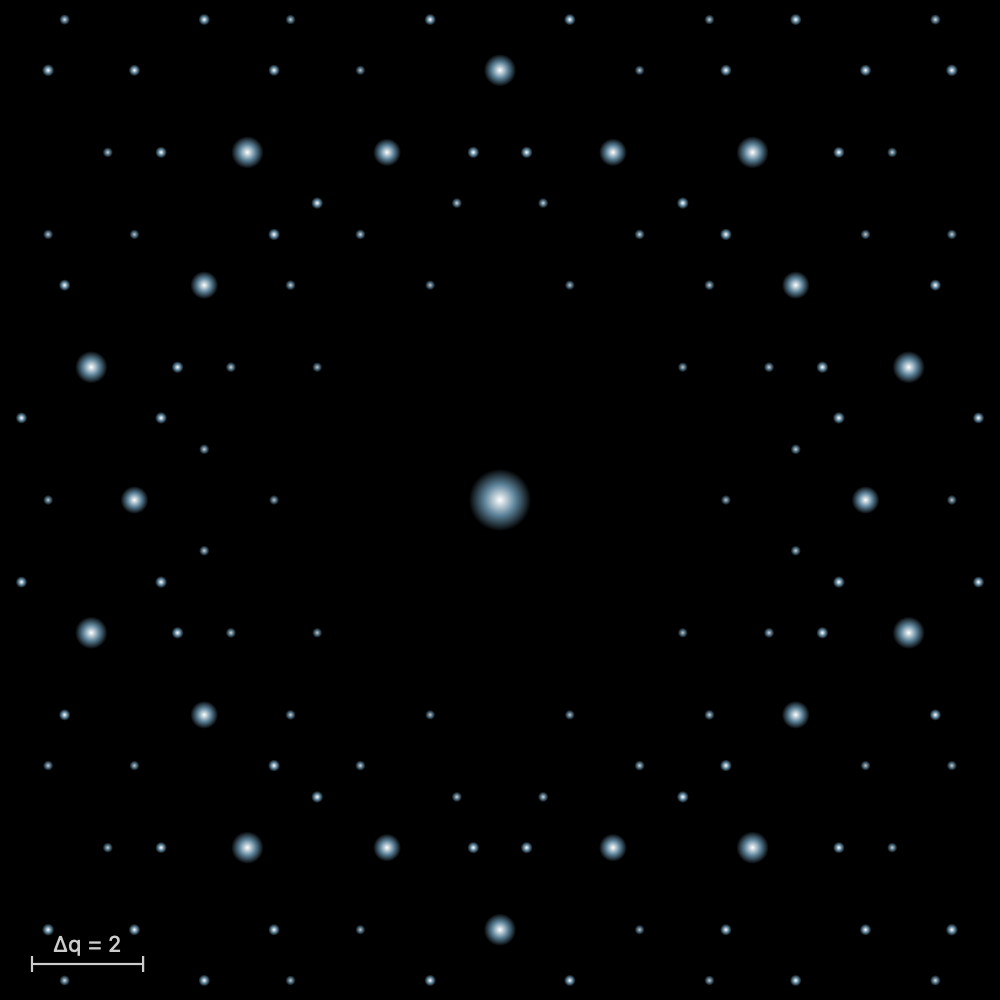
Każda pracownia płaska ma swój panel dyfrakcji. Dla parkietażu: refleksy (h k), ich natężenie |F|², wygaszenia systematyczne oznaczone pierścieniem i klasa Lauego. Dla kwazikryształu: piki Bragga albo pełna mapa natężenia w skali logarytmicznej.
Przycisk powiększenia otwiera obraz w dużym widoku. Można go przybliżać aż do ×64 (zsunięcie palców, przyciski, dwukrotne kliknięcie w punkt do powiększenia) i przesuwać przeciąganiem. Przy każdym przybliżeniu widoczny obszar jest obliczany na nowo: pojawiają się słabsze piki, mapa staje się ostrzejsza, a powyżej ×3 każdy refleks ma swoje wskaźniki. Jasność i Kontrast wydobywają słabe piki. Obraz eksportuje się jako PNG lub wektorowy PDF, a refleksy jako CSV.
Synteza Fouriera idzie w przeciwną stronę: odtwarza motyw z jego dyfrakcji. Z prawdziwymi fazami motyw powraca; z fazami zerowymi lub losowymi – nie. To problem fazowy, widoczny na pierwszy rzut oka. Mapa Pattersona pokazuje wektory między motywami.
Kwazikryształy
Co mówi teoria
W 1982 roku Dan Shechtman zaobserwował stop glinu i manganu, który dawał ostre piki dyfrakcyjne, jak kryształ, ale z symetrią dziesięciokrotną, zakazaną przez ograniczenie krystalograficzne. Nie był to błąd: materia może być uporządkowana, nie będąc okresową. Mówimy o kwazikryształach (Nagroda Nobla z chemii 2011). Parkietaże Penrose’a, odkryte przez matematyków w latach 70. XX wieku, są ich modelem dwuwymiarowym: dwa romby pokrywające płaszczyznę bez żadnego powtórzenia.
Tajemnicą jest ukryty wymiar. Kwazikryształ to przekrój kryształu wyższego wymiaru, rzutowany na naszą przestrzeń pod niewymiernym kątem. Parkietaż Penrose’a pochodzi w ten sposób z sieci pięciowymiarowej. Zachowuje się te punkty sieci, które leżą blisko płaszczyzny, w „oknie” przestrzeni prostopadłej, i rzutuje się je. Ponieważ sieć wyjściowa jest okresowa, dyfrakcja zachowuje ostre piki; ponieważ rzut jest niewymierny, wynik nigdy się nie powtarza.
Tę samą konstrukcję otrzymuje się za pomocą siatek de Bruijna, z jedną rodziną prostych równoległych na kierunek i jedną płytką na przecięcie, albo, dla Penrose’a, przez inflację: każda płytka dzieli się na mniejsze płytki w stosunku złotego podziału. Przesunięcie przekroju nazywa się fazonem: tu i ówdzie kilka płytek się przestawia, a parkietaż pozostaje poprawny. Te same idee stosują się do bardziej osobliwych zbiorów, takich jak punkty widoczne sieci, czyli te, których nic nie zasłania od strony początku układu. Nigdy nie są okresowe, mają dziury każdej wielkości, a mimo to ich dyfrakcja składa się wyłącznie z ostrych pików.
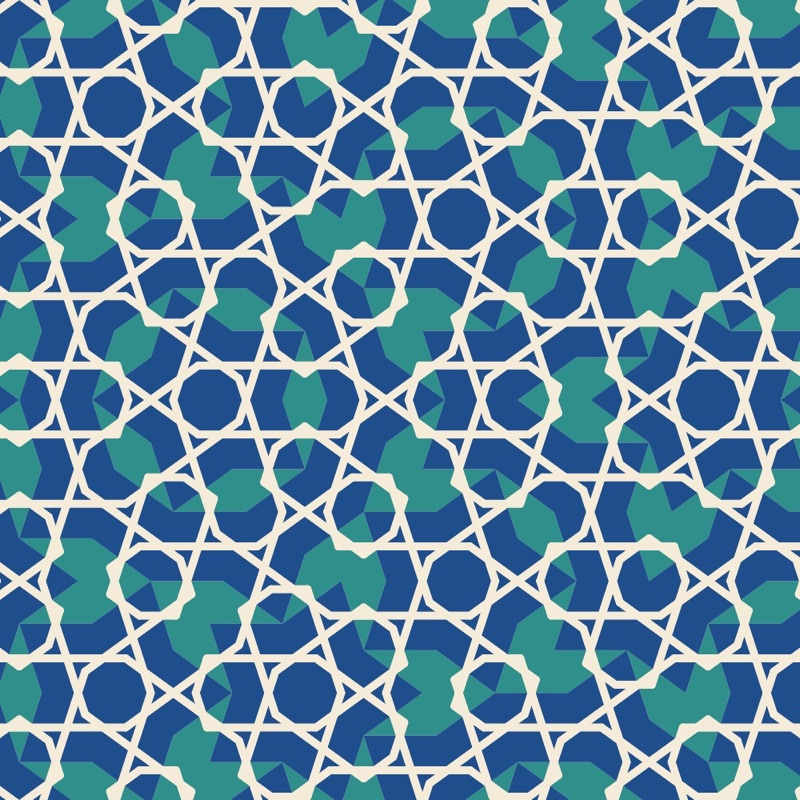
Te parkietaże mają też historię artystyczną. Girih, ornamenty z przeplatających się linii w architekturze perskiej i islamskiej, są wykreślane na ukrytych płytkach. Te z sanktuarium Darb-i Imam w Isfahanie (1453) niemal dokładnie odwzorowują parkietaż Penrose’a, pięć wieków przed Penrose’em (Lu i Steinhardt, Science, 2007).
W Laue
Pracownia proponuje trzy parkietaże: Penrose’a (krotność 10), Ammanna–Beenkera (krotność 8) i dwunastokątny (krotność 12), budowane z siatek albo, dla Penrose’a, przez inflację (Zbudowany metodą). Suwaki Fazon przesuwają przekrój. Przestrzeń prostopadła pokazuje, gdzie trafia każdy wierzchołek: najedź kursorem na wierzchołek, aby go tam odnaleźć. Panel dyfrakcji pokazuje piki albo mapę natężenia.
Sekcja Płytki nadaje kolor każdemu rodzajowi płytki i ustawia krawędzie (zero je ukrywa). Menu Dekoracja nakłada linie przechodzące z płytki na płytkę: łuki Penrose’a, które rysują jego reguły dopasowania, łuki między środkami krawędzi, wstęgi biegnące wzdłuż linii de Bruijna oraz plecionki girih pod kątem 36°, 54° lub 72° do krawędzi. Projektuj płytki… otwiera płytkę w dużym powiększeniu, by narysować na niej własne linie i umieścić motywy. Wszystko, co tam zrobisz, powtarza się na każdej płytce tego samego rodzaju, obrócone razem z nią, a linia kończąca się w jednym z zaznaczonych punktów krawędzi przechodzi na sąsiednią płytkę.
Menu Motyw proponuje też punkty widoczne sieci kwadratowej lub trójkątnej. Najedź kursorem na punkt, aby zobaczyć jego linię widzenia i punkt, który go zasłania. Ustawienie k daje punkty k-wolne, wśród których punkty widoczne są przypadkiem k = 1.
Lauegram
Co mówi teoria
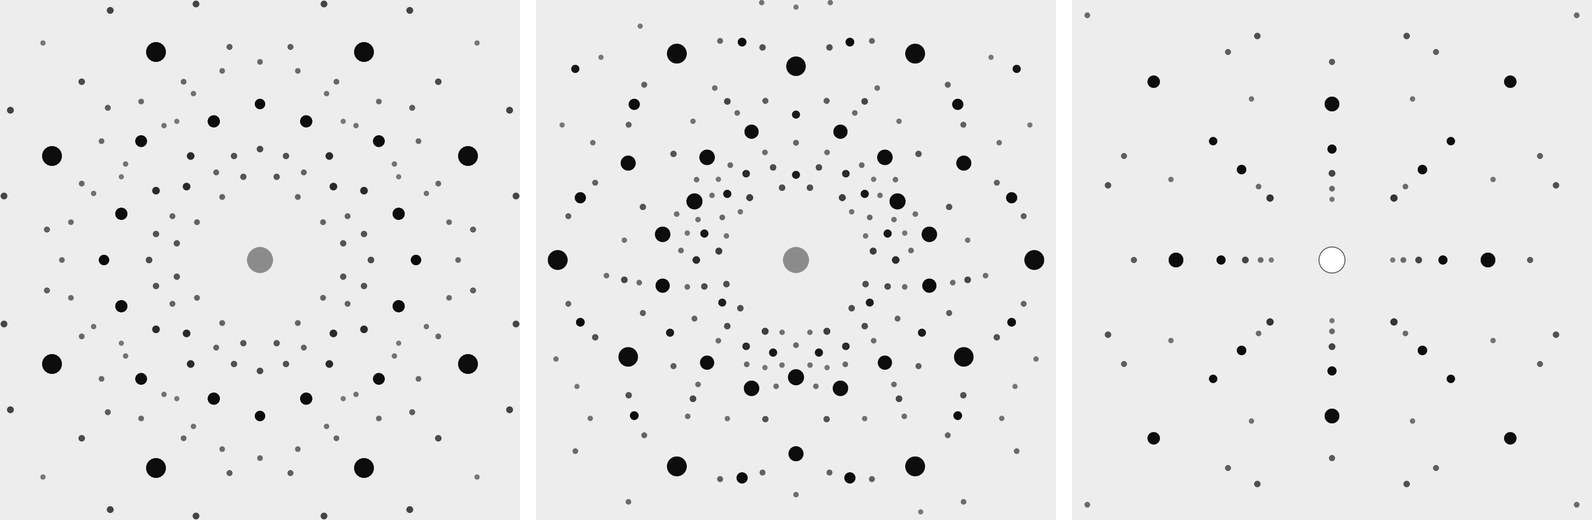
W 1912 roku Max von Laue wpadł na pomysł, by przepuścić promienie rentgenowskie przez kryształ. Walter Friedrich i Paul Knipping przeprowadzili doświadczenie, najpierw na siarczanie miedzi, potem na blendzie cynkowej. Na kliszy fotograficznej pojawiły się regularnie rozmieszczone plamki. Doświadczenie dowiodło dwóch rzeczy naraz: promienie rentgenowskie są falami, a kryształ jest siecią atomów. Laue otrzymał Nagrodę Nobla z fizyki w 1914 roku.
Wiązka jest biała: zawiera wszystkie długości fali z pewnego pasma, a kryształ pozostaje nieruchomy. Każda rodzina płaszczyzn sieciowych tworzy z wiązką kąt θ. Wybiera ona z tego widma długość fali, która spełnia prawo Bragga, i odbija ją w kierunku odchylonym o 2θ, gdzie zostawia plamkę. Płaszczyzny jednej strefy, równoległe do tej samej osi, dają plamki ułożone na elipsie w geometrii transmisyjnej, a na hiperboli w geometrii odbiciowej.
Układ plamek pokazuje symetrię kryształu widzianą wzdłuż wiązki. Oś czterokrotna równoległa do wiązki daje lauegram, który powtarza się co ćwierć obrotu. Dyfrakcja zawsze dodaje środek symetrii (to prawo Friedla): lauegram pokazuje więc klasę Lauego, a nie klasę krystalograficzną. To główne zastosowanie metody: zorientowanie kryształu przed jego cięciem.
Jedna plamka łączy kilka harmonicznych. Płaszczyzny (100), (200) i (300) odbijają λ, λ/2 i λ/3 w tym samym kierunku. Gdy pierwszy refleks jest wygaszony, plamka nadal istnieje dzięki następnym.
Od plamki do płaszczyzn
Lauegram można też czytać w odwrotnym kierunku: od plamki dochodzi się do rodziny płaszczyzn, która ją wytworzyła. Mierzy się położenie plamki na kliszy, (x, y), oraz odległość D kryształu od kliszy. Promień ugięty biegnie od kryształu do plamki; tworzy z wiązką kąt 2θ, przy czym tg 2θ = r/D, gdzie r to odległość plamki od środka. Odbicie podlega regule zwierciadła: normalna płaszczyzn jest dwusieczną kąta między wiązką padającą a promieniem ugiętym. Jest więc skierowana wzdłuż û − n̂, różnicy wektorów jednostkowych promienia i wiązki. Jej składowe na osiach a, b i c komórki są proporcjonalne do wskaźników (h k l).
Weźmy sól kamienną wzdłuż [001], kliszę w odległości 40 mm i plamkę w (0, 30) mm, przy czym górą kliszy jest b. Wtedy û = (0; 30; 40)/50 = (0; 0,6; 0,8), n̂ = (0; 0; 1), a û − n̂ = (0; 0,6; −0,2), co jest proporcjonalne do (0, 3, −1): to płaszczyzny (0 3 1̄). Sieć F wygasza jednak (0 3 1̄): plamka pochodzi od jej harmonicznej (0 6 2̄). Długość fali poszczególnych plamek nie jest znana: lauegram daje kierunek płaszczyzn, czyli orientację kryształu, a nie odległości między nimi. W laboratorium nanosi się plamki na rzut stereograficzny, za pomocą siatki Leonhardta w geometrii transmisyjnej lub siatki Greningera w geometrii odbiciowej, i rozpoznaje kąty między płaszczyznami.
Wzory
Prawo Bragga wybiera długość fali dla każdej rodziny płaszczyzn o odległości międzypłaszczyznowej , tworzącej z wiązką kąt :
Na płaskiej kliszy w odległości od kryształu, w geometrii transmisyjnej, plamka leży w odległości od środka:
Od plamki (x, y), przy kliszy w odległości , do normalnej płaszczyzn, a potem do ich wskaźników:
W Laue
W pracowni Kryształ Lauegram (na karcie Dyfrakcja) otwiera panel nad stereogramem. Biała wiązka od 0,25 do 2,5 Å przechodzi przez kryształ w kierunku widoku. Klisza jest płaska, o boku 100 mm, w odległości 40 mm od kryształu. Wybór Klisza umieszcza ją za kryształem (Transmisyjny, z łapaczem wiązki w środku) lub przed nim (Odbiciowy, z otworem, przez który przechodzi wiązka). Gdy obracasz kryształ, plamki się przesuwają. Przyciski Patrz wzdłuż ustawiają wybraną oś w wiązce. Wielkość i zaczernienie plamki odpowiadają jej natężeniu, które sumuje wszystkie harmoniczne z pasma. Przycisk powiększenia panelu otwiera lauegram w dużym oknie: wybiera się tam promieniowanie (promienie X z napięciem lampy albo neutrony), pasmo długości fali i odległość kliszy; można powiększać, a wskazanie plamki pokazuje jej wskaźniki, harmoniczne, 2θ i d. Plamki eksportuje się do CSV. Aby sprawdzić obliczenie wykonane ręcznie, wskaż plamkę w powiększonym lauegramie: pojawią się jej wskaźniki. Ćwiczenia „Lauegram soli” i „Lauegram kwarcu” prowadzą tą drogą krok po kroku.
Dyfraktogram proszkowy
Co mówi teoria
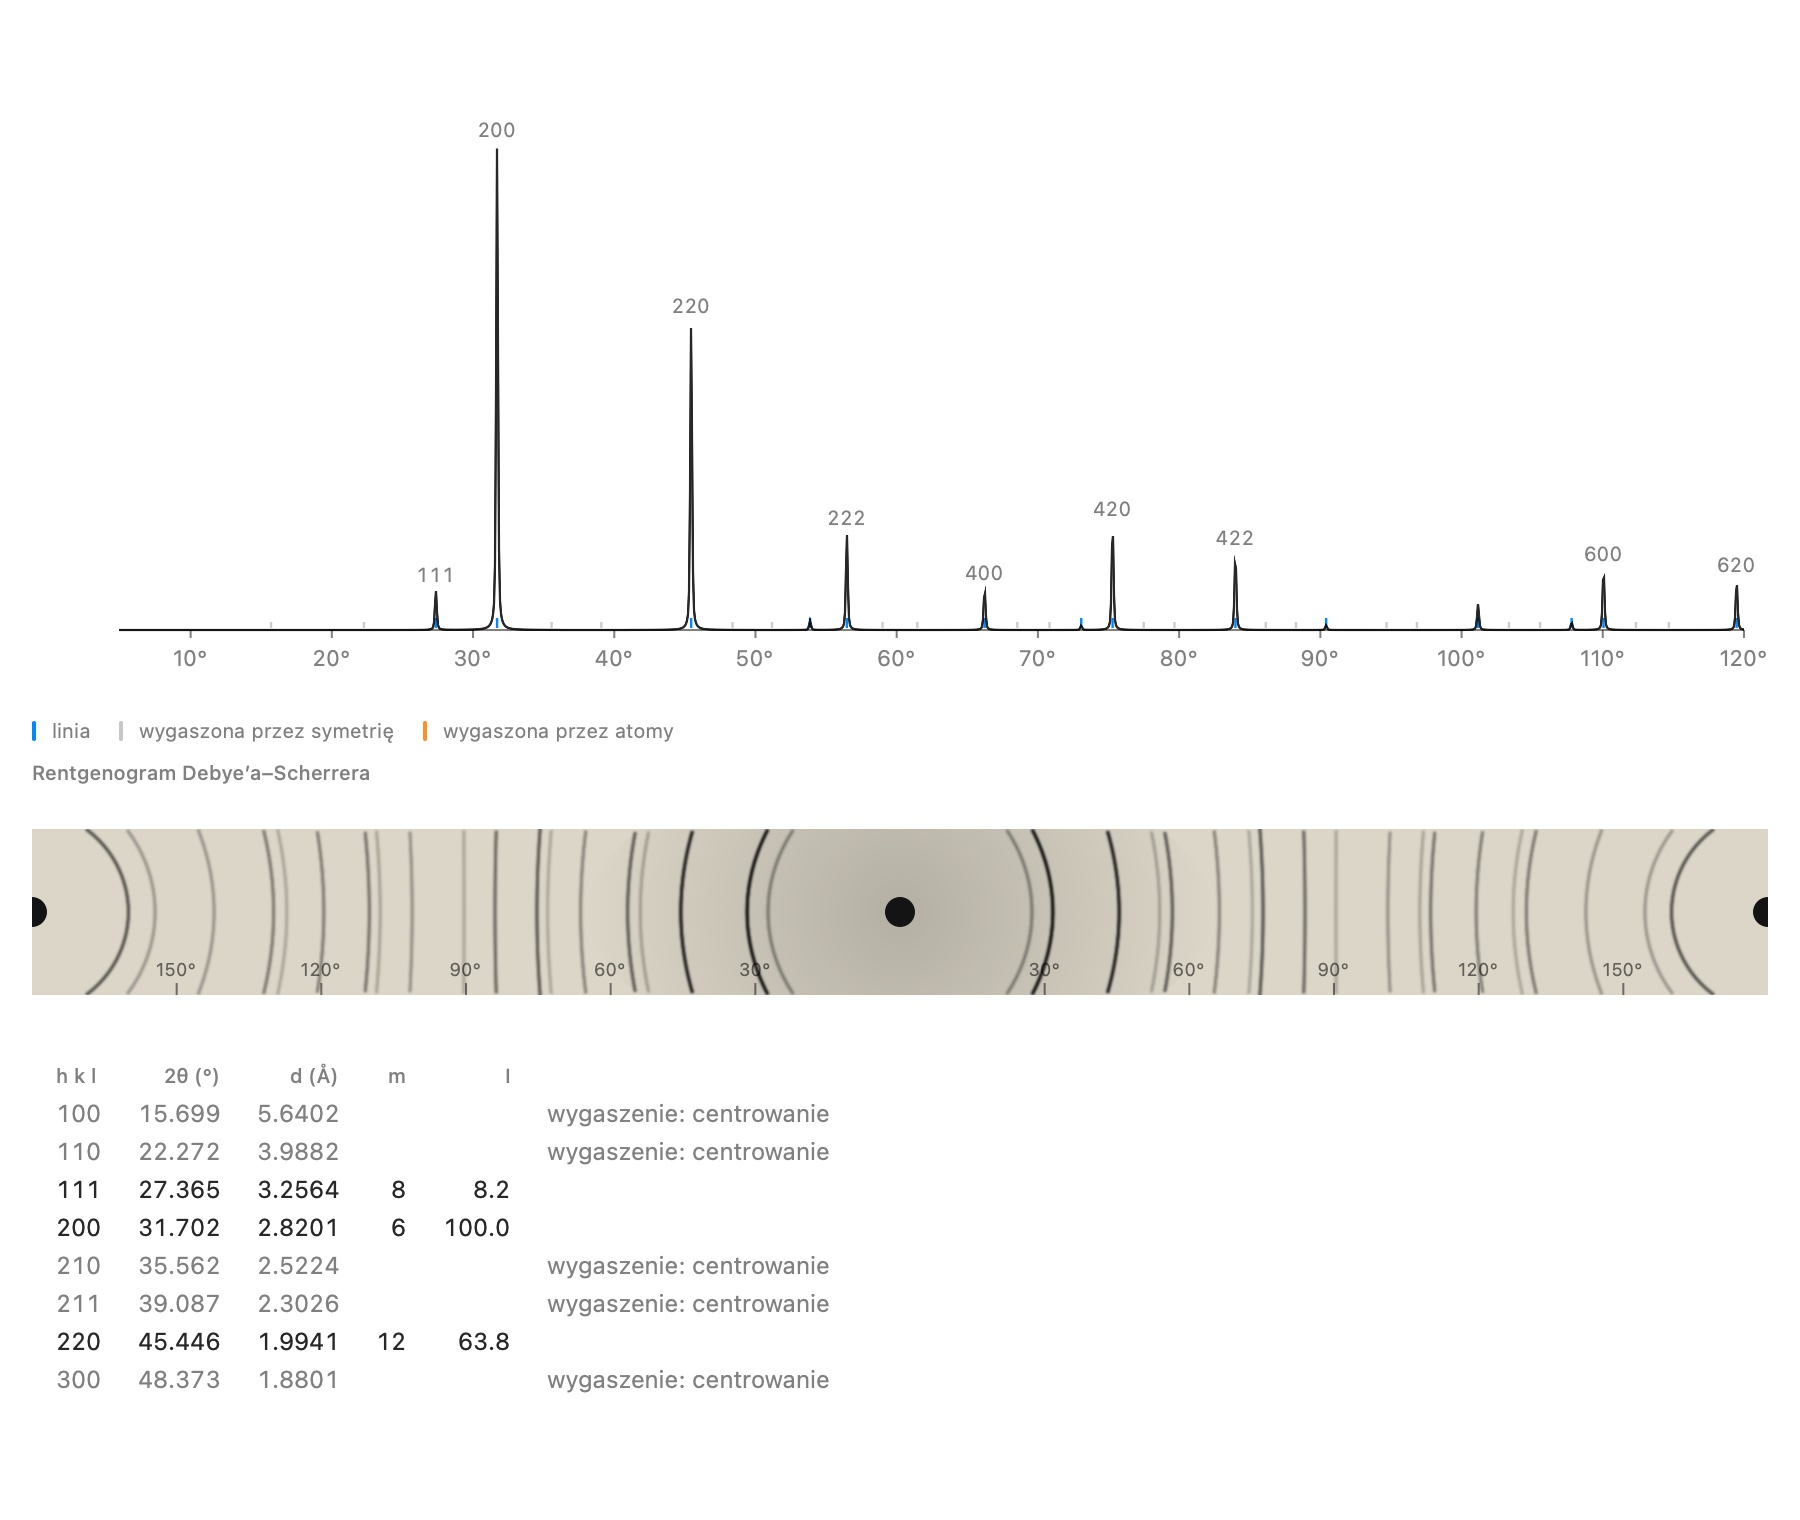
Większość próbek to nie monokryształ, lecz proszek: tysiące drobnych kryształków zorientowanych przypadkowo. Każda rodzina płaszczyzn znajduje w nim zawsze kilka dobrze zorientowanych krystalitów, tak że każdy refleks staje się stożkiem wokół wiązki, o kącie połówkowym 2θ. Na błonie zwiniętej wokół próbki, w kamerze Debye’a–Scherrera, każdy stożek zostawia parę łuków. Współczesny dyfraktometr mierzy natężenie w funkcji 2θ: to dyfraktogram proszkowy, odcisk palca fazy krystalicznej.
Linia dyfraktogramu proszkowego skupia wszystkie refleksy o tej samej odległości d. Jej natężenie zależy od kilku czynników:
- od czynnika struktury;
- od krotności, czyli liczby refleksów równoważnych (sześć dla 200 w układzie regularnym);
- od czynnika geometrycznego, zwanego czynnikiem Lorentza i polaryzacji;
- od drgań termicznych atomów (czynnik B), które osłabiają linie przy dużych kątach.
Linii może brakować z dwóch bardzo różnych powodów. Może być wygaszona przez symetrię, niezależnie od atomów: przez centrowanie, oś śrubową, płaszczyznę poślizgu. Może też być zniesiona przez same atomy, jak linia 222 diamentu.
Wzory
Natężenie linii dyfraktogramu proszkowego, gdzie to krotność, z czynnikiem Lorentza i polaryzacji:
W Laue
W pracowni Kryształ Dyfraktogram proszkowy (na karcie Dyfrakcja) umieszcza pod widokiem dyfraktogram kryształu, przeliczany przy każdym przesunięciu atomu. Jest on obliczany z atomowymi czynnikami rozpraszania Waasmaiera i Kirfela dla promieni rentgenowskich oraz z koherentnymi długościami rozpraszania dla neutronów. Po powiększeniu pokazuje swoje ustawienia (promieniowanie, długość fali, linia Kα₂, B, szerokość pików, maksymalne 2θ), tabelę linii i film z kamery Debye’a–Scherrera. Tabela mówi, dlaczego brakuje linii: jest wygaszona przez centrowanie, oś śrubową lub płaszczyznę poślizgu albo zniesiona przez atomy. Przy opcji Identyczne punkty każdy atom rozprasza tak samo: zostają tylko sieć i położenia, a nieparzyste linie soli kamiennej znikają, bo Na i Cl stają się nierozróżnialne. Linie eksportuje się do CSV, krzywą do .xy.
Prawdziwy pomiar proszkowy: udokładnianie
Co mówi teoria
Rzeczywisty pomiar nigdy nie wygląda dokładnie tak jak obliczenie. Piki mają szerokość i kształt zależne od aparatu i próbki; dochodzi tło, a zero przyrządu jest nieco przesunięte. Przy anodzie miedzianej każda linia jest dodatkowo podwojona przez linię Kα₂. Metoda Rietvelda porównuje pomiar punkt po punkcie z obliczonym dyfraktogramem i dopasowuje parametry metodą najmniejszych kwadratów, aż różnica będzie jak najmniejsza. Otrzymuje się dokładną komórkę, często z dokładnością do 10−4 Å, oraz dowód, że model dobrze opisuje próbkę.
Profil linii modeluje się funkcją pseudo-Voigta, mieszaniną funkcji Gaussa i Lorentza. Jej szerokość zmienia się z kątem zgodnie z prawem Cagliotiego, a tło opisuje wielomian Czebyszewa. Jakość ocenia się za pomocą dwóch współczynników zgodności: Rwp, ważonej różnicy, oraz χ², który porównuje tę różnicę z oczekiwanym szumem zliczeń. χ² bliskie 1 oznacza, że model wyjaśnia pomiar tak dobrze, jak pozwala na to szum.
Wzory
Szerokość linii (Caglioti) i minimalizowana suma, z wagami :
Współczynniki zgodności ( punktów, parametrów):
W Laue
W przeglądarce dyfraktogramu sekcja Pomiar importuje plik: dwie lub trzy kolumny (2θ, natężenie, odchylenie standardowe) w formacie .xy, .xye, .dat lub CSV, proszkowy CIF albo plik GSAS. Pomiar nakłada się na obliczenie (punkty, obliczona krzywa na czerwono, różnica poniżej). Wybiera się parametry do udokładnienia (skala, zero, przesunięcie próbki, tło, szerokości, mieszanie, asymetria, komórka) i zakres 2θ, a następnie Udokładnij uruchamia dopasowanie w dwóch przebiegach, w tle. Laue wyświetla Rwp, χ² i udokładnioną komórkę; Zastosuj komórkę zapisuje ją w dokumencie. Laue został w ten sposób sprawdzony na prawdziwym pomiarze wzorca NIST LaB₆: certyfikowana komórka zostaje odtworzona z dokładnością do 3 × 10⁻⁴ Å.
Nieznany proszek: indeksowanie
Co mówi teoria
Jeśli nie wiadomo, co zostało zmierzone, trzeba najpierw znaleźć komórkę: to indeksowanie, które przypisuje każdej linii wskaźniki (h k l). Dla komórki regularnej to prawie zabawa. Wartości 1/d² linii mają się do siebie jak liczby całkowite h² + k² + l², a ciąg występujących liczb zdradza nawet typ sieci. Przy niższej symetrii trzeba szukać dwóch lub trzech parametrów naraz, a liczba możliwych rozwiązań szybko rośnie. Jakość rozwiązania mierzy się wskaźnikiem dobroci M₂₀ de Wolffa: jest duży, gdy linie trafiają dokładnie, a niewiele linii obliczonych pozostaje nieobserwowanych. Gdy komórka zostanie znaleziona, brakujące linie wskazują zgodne grupy przestrzenne.
Wzory
Dla komórki regularnej oraz wskaźnik dobroci de Wolffa (, linii obliczonych do 20. linii obserwowanej, średnia odchyłka):
W Laue
Sekcja Indeksowanie przeglądarki znajduje piki pomiaru (oznaczone pomarańczowymi trójkątami). Następnie szuka wyjaśniających je komórek regularnych, tetragonalnych, heksagonalnych i rombowych, uporządkowanych według M₂₀. Komórki jednoskośne i trójskośne nie są szukane. Dla wybranej komórki Laue proponuje zgodne rodziny grup przestrzennych, najpierw najbardziej restrykcyjne. Użyj tej komórki i grupy zapisuje je w dokumencie i można zacząć udokładnianie.
Struktury pasmowe
Co mówi teoria
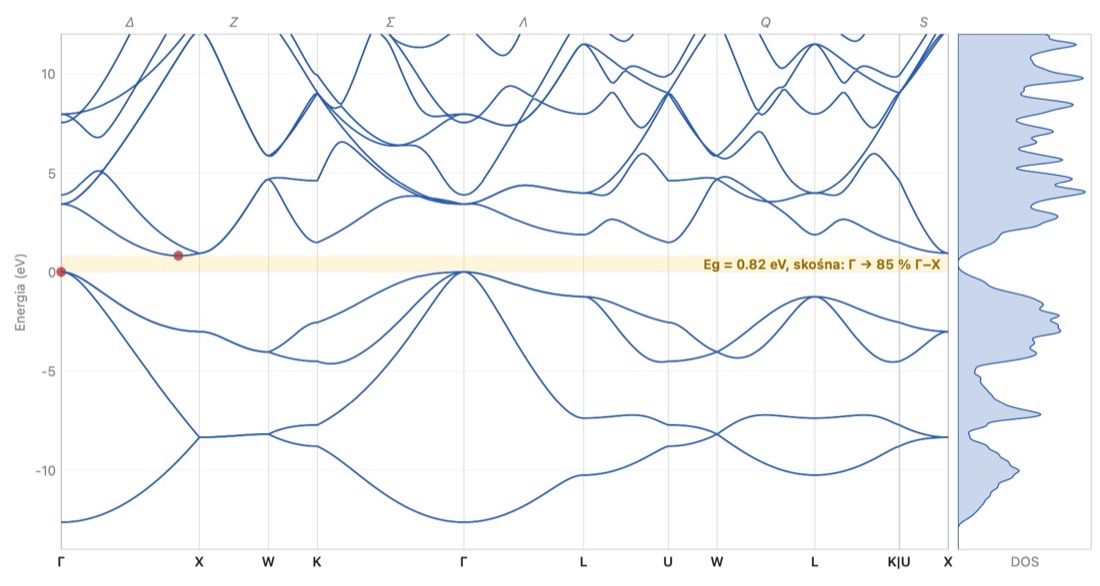
W izolowanym atomie elektron ma do dyspozycji tylko kilka poziomów energii. W krysztale ogromna liczba identycznych atomów zbliża się do siebie: każdy poziom poszerza się w pasmo, które ma tyle stanów, ile jest komórek. Elektron w krysztale jest falą, która przebiega całą sieć. Jego stan opisuje wektor falowy k, a jego energia zależy od k. Ponieważ sieć się powtarza, wystarczy zmieniać k w obrębie jednej komórki sieci odwrotnej: strefy Brillouina.
Pasma rysuje się wzdłuż ścieżki łączącej punkty wysokiej symetrii strefy. Punkty te mają zwyczajowe nazwy: Γ w środku, X w środku kwadratowej ściany, L w środku ściany sześciokątnej. Linie, które je łączą, też mają nazwy: Δ od Γ do X, Λ od Γ do L, Σ od Γ do K.
Każde pasmo przyjmuje dwa elektrony na komórkę, po jednym o każdym spinie. Pasma wypełnia się elektronami walencyjnymi od dołu do góry:
- jeśli ostatnie pełne pasmo jest oddzielone od następnego pustym przedziałem, pasmem wzbronionym, czyli przerwą energetyczną Eg, kryształ jest izolatorem (kilka eV, jak sól) albo półprzewodnikiem (rzędu 1 eV, jak krzem);
- jeśli pasmo jest wypełnione tylko częściowo, elektrony poruszają się bez wysiłku: to metal. Granicę między stanami obsadzonymi i pustymi nazywa się poziomem Fermiego.
Przerwa decyduje o tym, jakie światło jest pochłaniane. Foton o energii większej niż Eg może przenieść elektron z pasma walencyjnego do pasma przewodnictwa; foton o mniejszej energii przechodzi przez kryształ. Przerwa jest prosta, gdy wierzchołek pasma walencyjnego i dno pasma przewodnictwa leżą przy tym samym k, jak w arsenku galu, w Γ. Kryształ dobrze wtedy pochłania i emituje światło: robi się z niego diody LED i lasery. W przeciwnym razie przerwa jest skośna, jak w krzemie, od Γ do linii Δ: potrzebne jest dodatkowo drganie sieci, fonon, a kryształ prawie nie emituje światła.
Wzory
Energia elektronu swobodnego oraz długość fali, powyżej której kryształ o przerwie przestaje pochłaniać:
W Laue
W pracowni Kryształ Struktura pasmowa (na karcie Właściwości) umieszcza obok widoku mały wykres pasm z wartością przerwy albo napisem Metal. Po powiększeniu pokazuje przestrzennie strefę Brillouina z nazwanymi punktami, pasma wzdłuż zwyczajowej ścieżki i gęstość stanów. Dla półprzewodnika lub izolatora karta Absorpcja podaje funkcję dielektryczną, współczynnik załamania, współczynnik absorpcji, współczynnik odbicia i wykres Tauca. Dostępne są trzy metody:
- pseudopotencjał empiryczny, dopasowany do pomiarów optycznych, dla czternastu półprzewodników o strukturze diamentu lub blendy cynkowej (Si, Ge, GaAs, InP, ZnS…): najwierniejszy;
- ciasne wiązanie, dla każdego kryształu, który ma atomy: pierwsze spojrzenie, metal czy nie, i kształt pasm;
- pusta sieć, czyli elektrony swobodne złożone do strefy, by zrozumieć, skąd biorą się pasma.
Obliczone przerwy często nieco odbiegają od zmierzonych. Przycisk Zmierzona przerwa podnosi pasma przewodnictwa do wartości zmierzonej: to „nożyce”. Pasma, gęstość stanów i widmo eksportuje się do CSV, wykresy jako obrazy. Przykłady Krzem i Arsenek galu otwierają się od razu na swoich pasmach.
Nożyce, po prostu: żaden model pasmowy nie daje właściwej szerokości przerwy wzbronionej (obliczenia badawcze metodą DFT dają ją o 30 do 50 % za małą, ciasne wiązanie czasem za dużą), ale kształt pasm jest dobry. Nożyce przecinają wykres w połowie przerwy i przesuwają wszystkie puste pasma w górę lub w dół, jednym blokiem, do zmierzonej przerwy; nic innego się nie zmienia. Ustala to energię, od której kryształ zaczyna pochłaniać, a więc jego barwę i przezroczystość, oraz współczynnik załamania, który maleje, gdy przerwa rośnie. Suwak Poprawka przerwy (nożyce) sięga od −3 do +3 eV; Zmierzona przerwa ustawia go, gdy wartość jest znana (półprzewodniki pseudopotencjału i około dwudziestu popularnych kryształów w ciasnym wiązaniu: diament, sól kamienna, korund, kwarc, kalcyt, rutyl…). Widmo nadąża od razu.
Stop dwóch półprzewodników z tabeli — Si₁₋ₓGeₓ, In₁₋ₓGaₓAs, GaAs₁₋ₓPₓ… — liczy się jako kryształ wirtualny: jego czynniki postaci są średnią czynników obu związków, ważoną udziałami we wspólnej pozycji. Na karcie Budowa sekcja Stop przesuwa x od jednego związku do drugiego, a komórka podąża za prawem Vegarda. Widać tam, jak przerwa GaAs₁₋ₓPₓ zmienia się z prostej w skośną (około x = 0,36; zmierzone 0,45) i jak w Si₁₋ₓGeₓ dolina przewodnictwa germanu wyprzedza dolinę krzemu (około x = 0,93; zmierzone 0,85). Kryształ wirtualny pomija nieporządek: brakuje mu większości ugięcia przerwy (In₀.₅₃Ga₀.₄₇As: 0,91 eV obliczone, 0,75 eV zmierzone) i daje tylko jedną rodzinę fononów tam, gdzie prawdziwy stop ma dwie.
Kryształ, który nie jest regularny, nie ma tego samego współczynnika załamania we wszystkich kierunkach: kalcyt podwaja obrazy, bo światło spolaryzowane prostopadle do jego osi c widzi współczynnik zwyczajny nₒ = 1,658, a światło spolaryzowane wzdłuż osi współczynnik nadzwyczajny nₑ = 1,486. Menu Polaryzacja na karcie Absorpcja pokazuje widmo dla E ⊥ c (zwyczajny), E ∥ c (nadzwyczajny) lub Średnia po polaryzacjach (trzy osie dla kryształu dwuosiowego). Tabela Współczynnik załamania przy 589 nm stawia wiersz Zmierzony obok dwóch modeli: Dipole punktowe, w których każdy jon odkształca się w polu wszystkich pozostałych, oraz Pasma, z poprawką przerwy, w których elektrony poruszają się po całym krysztale. Laue oznacza jako Zalecany ten, który dla takiego rodzaju kryształu był najbliżej pomiaru: dipole dla kryształu jonowego o szerokiej przerwie (w granicach 4 % dla kalcytu, kwarcu, korundu, soli kamiennej…), pasma poniżej 5 eV (półprzewodniki, rutyl); pasma za to dają poprawny znak dwójłomności nₑ − nₒ we wszystkich pięciu badanych kryształach jednoosiowych.
Dyspersję — współczynnik zmieniający się z barwą — widać na krzywej Współczynnik załamania n, ekstynkcja κ: dla kryształów, których dyspersję zmierzono (kalcyt, kwarc, korund, rutyl, fluoryt, sól kamienna, CsCl, blenda cynkowa, diament, SrTiO₃, krzem, GaAs), krzywa Zmierzony jest nałożona linią przerywaną, dla wybranej polaryzacji. Tabela współczynników zyskuje kolumnę V_d, liczbę Abbego: im jest mniejsza, tym szerzej kryształ rozkłada światło białe w tęczę (diament 55, rutyl 10, stąd jego „ogień”). Ostatni wiersz podaje jednowyrazowy wzór Sellmeiera modelu zalecanego, gotowy do wklejenia w program do projektowania optyki; eksport Widmo optyczne (CSV)… zawiera też zmierzony współczynnik. Model trafia w liczbę Abbego z dokładnością 20 % dla 11 promieni z 14: do projektowania optyki lepiej brać krzywą zmierzoną.
W metalu poziom Fermiego przecina pasma: stany obsadzone wypełniają część strefy Brillouina, a powierzchnia Fermiego oddziela je od stanów pustych. To ona decyduje o przewodnictwie, cieple właściwym elektronów i odpowiedzi na pole magnetyczne. W przeglądarce, dla metalu w ciasnym wiązaniu lub dla elektronów swobodnych (pusta sieć), Powierzchnia Fermiego rysuje ją w strefie, jednym kolorem na każde pasmo, a pod spodem jej przekrój płaszczyzną, która przechodzi przez Γ w poprzek widoku: obrót strefy obraca też przekrój. Elektrony swobodne miedzi dają sferę leżącą w całości wewnątrz strefy; w ciasnym wiązaniu wybrzusza się ona w szyjki, które dotykają ośmiu sześciokątnych ścian w punktach L, jak wykazały pomiary Pipparda (1957). Dla glinu i jego trzech elektronów sfera swobodna wylewa się do drugiej i trzeciej strefy: to konstrukcja Harrisona.
Drgania kryształu: fonony
Co mówi teoria
Atomy kryształu nie są nieruchome: drgają wokół swoich położeń, utrzymywane przez wiązania jak przez sprężyny. Drganie rozchodzi się w całym krysztale jako fala o wektorze falowym q; jego kwant nazywa się fononem. Podobnie jak dla elektronów, wystarczy przebiegać q w strefie Brillouina, a częstotliwość rysuje się wzdłuż tej samej ścieżki co pasma.
Kryształ, którego komórka prymitywna zawiera N atomów, ma 3N gałęzi:
- trzy gałęzie akustyczne, które startują od zera w Γ: cała komórka porusza się jako całość, a przy dużych długościach fali są to fale dźwiękowe, jedna podłużna i dwie poprzeczne;
- 3N − 3 gałęzi optycznych, w których atomy tej samej komórki drgają względem siebie nawzajem. W krysztale jonowym niosą one dipol i pochłaniają podczerwień.
W krysztale jonowym podłużne drganie optyczne wytwarza ponadto pole elektryczne, które je usztywnia: jego częstotliwość (LO) przewyższa częstotliwość drgań poprzecznych (TO). Różnica zależy od ładunków jonów i od ekranowania przez elektrony.
Sztywne wiązania i lekkie atomy drgają szybko: diament sięga 40 THz, sól kamienna nie przekracza 8 THz. Fonony wyznaczają ciepło właściwe i przewodnictwo cieplne, i to ich potrzebuje krzem, by pokonać swoją przerwę skośną.
Wzory
Łańcuch atomów o masie połączonych sprężynami o sztywności , o okresie :
W Laue
W przeglądarce struktury pasmowej karta Fonony rysuje gałęzie wzdłuż tej samej ścieżki, wraz z gęstością stanów drgań, w THz, cm⁻¹ lub meV. Dla półprzewodników tetraedrycznych badanych przez Martina (Si, Ge, GaAs, InP…) sprężyny pochodzą z modelu Keatinga, dopasowanego do stałych sprężystości. W krysztale jonowym (sól kamienna, fluoryt, perowskity…) jony przyciągają się i odpychają za sprawą swoich ładunków: Laue dodaje te siły kulombowskie, a w pobliżu Γ podłużna gałąź optyczna wznosi się ponad poprzeczne, jak pokazują pomiary w podczerwieni. Dla pozostałych kryształów Laue zakłada uniwersalne sprężyny między sąsiadami, zależnie od charakteru wiązania (kowalencyjne lub metaliczne), i utrzymuje warstwy grafitu. To pierwsze spojrzenie na gałęzie, których sztywność można regulować, by porównać je z pomiarem. Gałąź narysowana poniżej zera sygnalizuje strukturę, która wolałaby się odkształcić: tytanian strontu, regularny w temperaturze pokojowej, odkształca się w ten sposób poniżej 105 K.
Światło i kryształ: podczerwień, Raman, dwójłomność
Co mówi teoria
Długość fali światła widzialnego jest tysiące razy większa od komórki: światło widzi drgania tylko w środku strefy Brillouina, w Γ. Można je zobaczyć na dwa sposoby:
- podczerwień jest pochłaniana przez mod, w którym drga dipol elektryczny, gdy jony o przeciwnych ładunkach poruszają się względem siebie;
- rozpraszanie Ramana nieco zmienia barwę lasera, gdy mod odkształca chmurę elektronową, czyli polaryzowalność.
To symetria decyduje, które mody są aktywne. W krysztale, który ma środek symetrii, żaden mod nie jest aktywny jednocześnie w podczerwieni i w widmie Ramana: to reguła wykluczania. Mod optyczny krzemu widać tylko w widmie Ramana (520 cm⁻¹), mod soli kamiennej tylko w podczerwieni. Między częstotliwością poprzeczną TO a podłużną LO kryształ jonowy odbija prawie całe światło: to pasmo reststrahlen, „promieni szczątkowych”, za pomocą którego dawniej wyodrębniano daleką podczerwień.
Symetria decyduje też o rozchodzeniu się światła widzialnego. Kryształ regularny ma ten sam współczynnik załamania we wszystkich kierunkach. Kryształ tetragonalny, trygonalny lub heksagonalny jest jednoosiowy: światło biegnące wzdłuż c nie rozszczepia się, każdy inny promień rozdziela się na dwa, zwyczajny i nadzwyczajny. Pozostałe kryształy są dwuosiowe. Kalcyt, z płaskimi i równoległymi grupami CO₃, jest przykładem najbardziej efektownym: kreska oglądana przez romboedr wydaje się podwójna.
Wzory
Funkcja dielektryczna kryształu jonowego w podczerwieni i relacja Lyddane’a, Sachsa i Tellera:
Barwa kamienia szlachetnego pochodzi najczęściej od śladowej domieszki: centrum barwnego w krysztale poza tym doskonałym. W rubinie jon Cr³⁺ zastępuje mniej więcej jeden atom glinu na sto; pole elektryczne sześciu otaczających go tlenów rozszczepia jego poziomy d i jon pochłania barwę żółtozieloną i fioletową: zostaje czerwień. Ten sam chrom w berylu, gdzie pole to jest słabsze, pochłania czerwień: to szmaragd. Elektron uwięziony w wakansie chloru, centrum F, barwi sól kamienną na żółto.
W Laue
W pracowni Kryształ, na karcie Właściwości, sekcja Centra barwne dodaje jon metalu przejściowego w miejsce kationu (Cr³⁺, Ti³⁺, V³⁺, V²⁺, Fe²⁺, Co²⁺, Cu²⁺), centrum F w położeniu anionu albo znane pasmo (szafir niebieski, akwamaryn, różowy diament, odmiany kwarcu). Laue wyznacza z nich pasma absorpcji, widmo przepuszczone i barwę widzianą w świetle dziennym; gęstość optyczna odpowiada grubości kamienia. Defekt jest widoczny w widoku 3D: jon na swoim miejscu, w barwie swojego pierwiastka i otoczony przerywanym okręgiem, albo pusta wakansja ze swoim elektronem. Tak zbudowane są przykłady Rubin, Szmaragd, Szafir niebieski i Sól kamienna z centrami F.
Gdy pasma zmierzono w świetle spolaryzowanym (rubin, szafir niebieski), dwa pola barwne pokazują dwie barwy kryształu: dla światła spolaryzowanego prostopadle do osi optycznej (E ⊥ c) i wzdłuż osi (E ∥ c). To dichroizm, który pokazuje dichroskop: rubin purpurowoczerwony i pomarańczowoczerwony, szafir fioletowoniebieski i niebieskozielony. Tam, gdzie zmierzono przekrój czynny jonu (w korundzie), Laue podaje też stężenie w atomach na milion (ppma), które daje tę gęstość optyczną.
Dla rubinu sekcja pokazuje też efekt Zeemana linii R, tych samych co w laserze rubinowym: w polu magnetycznym wzdłuż osi c poziom podstawowy i poziomy, z których wychodzą linie, rozszczepiają się, a każda linia dzieli się na składowe, które w miarę wzrostu pola rozchodzą się wachlarzem, przy 10 teslach na szerokość około 8 cm⁻¹. Linie ciągłe (σ) widać w świetle spolaryzowanym prostopadle do c, przerywane (π) wzdłuż c; ich grubość odpowiada natężeniu. To właśnie dzięki tym wachlarzom rozpoznano poziomy chromu w rubinie.
W przeglądarce struktury pasmowej karta Podczerwień i Raman podaje mody w Γ, ich degenerację i to, co je widzi (Podczerwień, Raman lub Ciche), współczynnik odbicia w podczerwieni (dla E ⊥ c i E ‖ c w krysztale jednoosiowym), klasę optyczną oraz współczynniki załamania w zakresie widzialnym, obliczone metodą W. L. Bragga (1924). Tutor pyta, ile osi optycznych ma kryształ.
Temperatura: drgające atomy
Co mówi teoria
Kryształ nigdy nie jest nieruchomy. Każdy atom drga wokół swojego położenia, utrzymywany przez wiązania jak przez sprężyny. Drgania te rozkładają się na fonony, fale z sekcji Fonony; w temperaturze T każda z nich jest tym silniej wzbudzona, im mniejsza jest jej energia hν w porównaniu z k_BT. Nawet w 0 K pozostaje pewien ruch: drgania zerowe, których wymaga mechanika kwantowa.
Z tych drgań wynika kilka wielkości, które można zmierzyć. Ciepło właściwe C_v: w wysokiej temperaturze każdy atom gromadzi 3 k_B (prawo Dulonga i Petita, 24,9 J/(mol·K) na mol atomów); w niskiej temperaturze mody zamarzają jeden po drugim, a C_v maleje jak T³ (Debye). Temperatura Debye’a θ_D streszcza sztywność kryształu w jednej liczbie: 343 K dla miedzi, 645 K dla krzemu, ponad 2000 K dla diamentu. Średnie kwadratowe przemieszczenie ⟨u²⟩ każdego atomu osłabia dyfrakcję pod dużymi kątami: to czynnik Debye’a–Wallera, exp(−B sin²θ/λ²), gdzie B = 8π²⟨u²⟩/3. Wreszcie według kryterium Lindemanna ciało stałe topi się, gdy √⟨u²⟩ osiąga 10–15 % odległości między sąsiadami.
Wzory
W Laue
W pracowni Kryształ, na karcie Symulacje, sekcja Temperatura nadaje kryształowi temperaturę. Ruchy cieplne ustawia ją na 293 K; suwak i pole w kelwinach regulują ją od 0 do 1500 K. Temperatura zapisuje się razem z dokumentem.
Na podstawie sprężyn fononów Laue wyznacza temperaturę Debye’a (tę, która daje to samo ciepło właściwe w tej temperaturze, oraz jej wartość w wysokiej temperaturze), ciepło właściwe C_v, czynnik B każdego pierwiastka i współczynnik Lindemanna, wyświetlany na pomarańczowo, gdy przekracza 10 %. Dwie krzywe pokazują C_v i B od 0 do 1500 K, a wybrana temperatura jest zaznaczona kreską.
Ta temperatura jest wszędzie ta sama. Dyfraktogram proszkowy i lauegram biorą wtedy dla każdego pierwiastka czynnik B obliczony z drgań zamiast jednego wspólnego B: przy ogrzewaniu linie pod dużymi kątami gasną. Symulacja Monte-Carlo spinów (sekcja Magnetyzm) również przebiega w tej temperaturze.
Drgające atomy w widoku 3D wprawia kryształ w ruch: każdy atom porusza się tak, jak wymagają tego fonony w tej temperaturze, jako suma fal o losowych fazach. Ruch jest spowolniony mniej więcej bilion razy; częstotliwości zachowują wzajemne stosunki, a mody optyczne są szybsze niż fale akustyczne. Przy ogrzewaniu drgania rosną; w 0 K pozostają drgania zerowe. Amplituda pokazuje ruch taki, jaki jest, albo trzy lub dziesięć razy większy, aby był widoczny z daleka.
Elipsoidy przemieszczeń rysuje każdy atom jak ORTEP: elipsoidę, w której przebywa przez część czasu, domyślnie 50 % jak w publikacjach; Prawdopodobieństwo powiększa lub zmniejsza wszystkie razem, z zachowaniem kształtu. Jej osie to osie tensora średniokwadratowych przemieszczeń atomu, uśrednionego po symetrii jego pozycji: kula na pozycji regularnej, elipsoida tam, gdzie wiązania zostawiają atomowi więcej swobody w jednym kierunku, jak tlenom kwarcu.
Te same sprężyny dają stałe sprężystości kryształu, wyznaczone z prędkości dźwięku w czterdziestu kierunkach, oraz jego moduł ściśliwości B. Razem z ciepłem właściwym dają one rozszerzalność cieplną z relacji Grüneisena, α = γ C_v / (3 B V). Parametr Grüneisena γ mówi, jak bardzo drgania sztywnieją, gdy kryształ się kurczy; sprężyny harmoniczne go nie znają, więc podajesz go w polu Grüneisen γ, podobnie jak sprzężenia w magnetyzmie. Domyślnie wynosi 2, jak dla większości metali i kryształów jonowych; krzem ma około 0,5. Laue wyświetla α i komórkę w tej temperaturze, licząc od 293 K, w której zwykle mierzy się komórkę; dyfraktogram proszkowy i lauegram biorą tę komórkę, a ich linie przesuwają się przy ogrzewaniu.
Sprężyny są sprężynami fononów: to pierwsze spojrzenie, nie pomiar. Miedź daje θ_D = 321 K i B = 0,48 Ų w 300 K (zmierzone: 343 K i 0,55 Ų), fluoryt B = 0,44 Ų dla wapnia i 0,76 Ų dla fluoru (0,47 i 0,68); krzem, którego mody poprzeczne model Keatinga czyni zbyt sztywnymi, wychodzi nieco za sztywny. Jego stałe sprężystości natomiast wracają dokładnie: Martin dopasował do nich sprężyny. Stałe miedzi i żelaza są za małe (B = 101 i 100 GPa wobec zmierzonych 137 i 170): sprężyny centralne między najbliższymi sąsiadami nie potrafią lepiej, a rozszerzalność, którą dają, jest odpowiednio za duża.
Magnetyzm: spiny i ruchy cieplne
Co mówi teoria
Niektóre jony mają spin: nie wszystkie ich elektrony d są sparowane. Mn²⁺ ma ich pięć, wszystkie równoległe (S = 5/2, reguły Hunda), Ni²⁺ dwa (S = 1). Każdy spin jest małym magnesem. Między sąsiadami oddziaływanie wymienne J skłania je do ustawienia się równolegle (J dodatnie, ferromagnetyzm) lub przeciwnie (J ujemne, antyferromagnetyzm). Ruchy cieplne natomiast wprowadzają nieporządek. Powyżej temperatury krytycznej, T_C dla ferromagnetyka lub T_N (Néela) dla antyferromagnetyka, ruchy cieplne przeważają: kryształ jest paramagnetyczny. Poniżej niej ustala się uporządkowanie, które narasta w miarę chłodzenia.
Najprostszym modelem jest pole średnie Weissa (1907): każdy spin widzi ze swoich sąsiadów tylko ich średnią, jak pole magnetyczne. Model ten daje temperaturę uporządkowania, namagnesowanie rosnące poniżej niej, podatność χ, która powyżej niej podlega prawu Curie–Weissa, oraz skok ciepła właściwego przy przejściu. Pomija fluktuacje, które opóźniają uporządkowanie: zawsze zawyża temperaturę krytyczną, często o jedną trzecią lub nawet o połowę.
Wzory
W Laue
W pracowni Kryształ, na karcie Symulacje, sekcja Magnetyzm umieszcza moment w położeniach: Spiny jonów (reguły Hunda) proponuje S każdego jonu metalu przejściowego 3d na podstawie jego ładunku, a dla metali ferromagnetycznych (Fe, Co, Ni) spin efektywny wyznaczony ze zmierzonego momentu. Każde położenie jest skierowane w górę lub w dół; Wektor propagacji k (0, ½ lub 1 na każdej osi) określa, jak znak zmienia się od jednej komórki do następnej. Strzałki spinów pojawiają się w widoku 3D.
Laue grupuje sąsiadów magnetycznych w powłoki (J₁, J₂…, z ich odległością i liczbą); dla każdej z nich podajesz J w meV. Sprzężenia się mierzy, zwykle za pomocą nieelastycznego rozpraszania neutronów; nie są tu obliczane. Laue wyświetla temperaturę uporządkowania z pola średniego, θ Curie–Weissa i moment efektywny. Sygnalizuje też, czy inne uporządkowanie tej samej komórki pojawiłoby się wcześniej. Krzywe temperaturowe rysują uporządkowanie i namagnesowanie, podatność (równoległą, prostopadłą i dla proszku) oraz jej odwrotność, która przecina oś w θ, a także ciepło właściwe.
Przykłady MnO, NiO i MnF₂ (antyferromagnetyki) oraz żelazo α (ferromagnetyk) mają już wpisane opublikowane sprzężenia i zmierzoną temperaturę.
Pole średnie pomija fluktuacje; metoda Monte-Carlo je pokazuje. Opcja Ruchy cieplne (Monte-Carlo) wprawia w drżenie spiny w widoku 3D w temperaturze kryształu, ustawionej w sekcji Temperatura: znacznie poniżej T_N strzałki drgają wokół uporządkowania; w pobliżu przejścia niektóre obszary tracą uporządkowanie; powyżej niego strzałki wskazują we wszystkich kierunkach. Poniżej na bieżąco wyświetla się wypadkowe namagnesowanie próbki, w μ_B na atom i jako ułamek nasycenia, wraz z uporządkowaniem; mały wykres stawia punkt przy każdej temperaturze, w której zatrzyma się suwak temperatury, na krzywych pola średniego: przesuwając go powoli przez przejście, sam wykreślasz spadek namagnesowania żelaza albo uporządkowanie antyferromagnetyka, którego namagnesowanie pozostaje zerowe. Symulowana próbka podąża za widokiem: tyle komórek magnetycznych na bok, ile pokazanych komórek; gdy widok jest wypełniony, trzy komórki kryształu na bok albo, z modułem Przejścia fazowe, cały widok. Brzegi próbki są periodyczne. Ma co najmniej taki rozmiar, jakiego wymaga zasięg sprzężeń, aby spin nie spotkał własnej kopii po drugiej stronie brzegu: siedem komórek dla żelaza, którego sprzężenia obejmują dziesięć powłok sąsiadów. W oknie krzywych przycisk Monte-Carlo ogrzewa tysiące spinów od stanu uporządkowanego i umieszcza swoje punkty obok krzywych pola średniego. Otrzymana temperatura uporządkowania jest niższa i bliższa pomiarowi: MnF₂ porządkuje się w okolicy 70 K, wobec 87 K w polu średnim i zmierzonych 67 K.
Uporządkowanie magnetyczne ma własną symetrię: są to operacje grupy przestrzennej, które przeprowadzają każdy moment na niego samego albo, gdy dołączyć do nich odwrócenie czasu 1′, odwracające wszystkie momenty, na moment przeciwny. Tworzą one grupę magnetyczną, jedną z 1651 grup Szubnikowa. Sekcja Magnetyzm podaje jej nazwę w obu notacjach tablic, BNS i OG (MnF₂: P4₂′/mnm′; MnO: Cc2/c, w której translacja c/2 podwojonej komórki odwraca momenty), i mówi, w jakich kierunkach każde położenie może mieć swój moment. W oknie krzywych neutronowy dyfraktogram proszkowy pokazuje to, co widzą neutrony, czułe na momenty: kolorem linie magnetyczne, w antyferromagnetyku leżące między liniami kryształu — linia (½ ½ ½) MnO, dzięki której Shull i Smart odkryli antyferromagnetyzm w 1949 roku.
W uporządkowanym magnesie niewielkie odchylenie jednego spinu rozchodzi się na sąsiadów jak fala: to fala spinowa, a jej kwantem jest magnon, tak jak fonon jest kwantem drgania. W oknie krzywych Laue rysuje ich energię wzdłuż ścieżki w strefie Brillouina, na podstawie tych samych sprzężeń J. W ferromagnetyku rośnie ona od zera jak k² (żelazo); w antyferromagnetyku jak k (MnF₂, MnO). Anizotropia D, która utrzymuje momenty na ich osi, otwiera przerwę u dołu pasm magnonów. To właśnie te krzywe mierzy nieelastyczne rozpraszanie neutronów i z nich pochodzą sprzężenia w przykładach.
Anizotropię widać też w polu. W oknie krzywych Laue rysuje namagnesowanie M w funkcji pola B, w niskiej temperaturze (5 % temperatury uporządkowania), dla pola wzdłuż momentów i w poprzek nich. W poprzek momenty stopniowo odchylają się ku polu, a M rośnie liniowo. Wzdłuż momentów M pozostaje najpierw prawie zerowe, po czym w polu spin-flop momenty nagle obracają się prostopadle do pola, a M skacze na poprzednią prostą. Bez anizotropii ten obrót następuje już przy najmniejszym polu; im większe D, tym później się pojawia. Przy D = 0,02 meV MnF₂ przechodzi tę zmianę przy około 9,5 T, wobec 9,27 T zmierzonych.
Grupa magnetyczna mówi też, co kryształ może robić. Moment wypadkowy jest dozwolony tylko wtedy, gdy jakiś kierunek pozostaje niezmieniony przy wszystkich jej operacjach: tak jest w ferromagnetyku i w lekko skośnych antyferromagnetykach, słabo ferromagnetycznych. Liniowy efekt magnetoelektryczny, czyli namagnesowanie kryształu przez pole elektryczne, wymaga, by grupa łamała zarówno inwersję, jak i odwrócenie czasu. Sekcja Magnetyzm mówi, czy jedno i drugie jest dozwolone, i podaje postać tensora magnetoelektrycznego α. Przykład tlenku chromu Cr₂O₃, antyferromagnetycznego kuzyna rubinu, to przypadek podręcznikowy: jego grupa R-3′c′ nie zawiera ani inwersji, ani odwrócenia czasu, lecz ich iloczyn; α ma w niej dwie składowe: składową a w płaszczyźnie i składową b wzdłuż c. Dzyaloshinskii przewidział ten efekt w 1959 roku na podstawie samego tego argumentu symetrii, a Astrov zmierzył go rok później.
Przejścia fazowe: złamana symetria, porządek i nieporządek
Co mówi teoria
Podczas chłodzenia wiele kryształów zmienia strukturę, nie topniejąc. Tytanian baru BaTiO₃, regularny powyżej 393 K, staje się tetragonalny: wszystkie jego jony tytanu przesuwają się w tę samą stronę i kryształ się polaryzuje; jest ferroelektrykiem. W SrTiO₃ poniżej 105 K oktaedry TiO₆ obracają się nieznacznie, naprzemiennie od jednej komórki do następnej. W mosiądzu β, CuZn, powyżej 741 K miedź i cynk obsadzają losowo położenia sieci regularnej przestrzennie centrowanej; poniżej miedź zajmuje naroża, a cynk środki. Za każdym razem faza niskotemperaturowa zachowuje tylko część symetrii fazy wysokotemperaturowej: jej grupa przestrzenna H jest podgrupą grupy G fazy wysokotemperaturowej. Przejście odczytuje się więc krok po kroku z listy maksymalnych podgrup G, czyli tych, których żadna inna podgrupa nie oddziela od G.
Podgrupa traci albo obroty, albo translacje. Jeśli zachowuje wszystkie translacje, a traci obroty, jest translationengleiche (t): komórka pozostaje ta sama, a kryształ dzieli się na domeny orientacyjne, czyli bliźniaki, w liczbie równej liczbie operacji utraconych przez grupę punktową. Jeśli zachowuje obroty, a traci translacje, jest klassengleiche (k): komórka się powiększa, a kryształ dzieli się na domeny antyfazowe, przesunięte o utraconą translację. Indeks mówi, ile operacji zostaje utraconych: 2 dla przejścia CuZn z Im-3m do Pm-3m, które traci translację centrującą.
Landau (1937) opisuje przejście za pomocą parametru porządku η, zerowego w fazie wysokotemperaturowej i niezerowego w niskotemperaturowej: polaryzacja BaTiO₃, kąt obrotu oktaedrów w SrTiO₃, różnica obsadzeń dwóch położeń w CuZn. Energię swobodną rozwija się w szereg potęg η, zachowując tylko wyrazy dozwolone przez symetrię fazy wysokotemperaturowej. Jeśli wyraz sześcienny jest dozwolony, przejście jest pierwszego rodzaju: η zmienia się skokowo, jak w Cu₃Au. W przeciwnym razie może być ciągłe. Dystorsję rozkłada się na mody symetrii, z których każdy wiąże się z reprezentacją nieprzywiedlną grupy wysokotemperaturowej; mod niosący parametr porządku wskazuje, jaka niestabilność wywołała przejście. Cochran (1960) powiązał ją z drganiami: w miarę zbliżania się do przejścia częstość jednego fononu, modu miękkiego, spada do zera, a jego zamrożony kształt to faza niskotemperaturowa.
W stopie uporządkowanie bierze się z energii par sąsiadów. Bragg i Williams (1934) podali dla niego pole średnie: każde położenie widzi średni skład swoich sąsiadów. Podobnie jak w magnetyzmie, pomija ono fluktuacje i zawyża temperaturę uporządkowania; metoda Monte-Carlo je uwzględnia. Ciepło właściwe i podatność uporządkowania osiągają maksimum w punkcie przejścia, a kumulant Bindera spada od 2/3, w stanie uporządkowanym, do 0. Ten sam model opisuje jony wchodzące do elektrody akumulatora: napięcie ogniwa jest ich potencjałem chemicznym i wykazuje stopień tam, gdzie jony się porządkują.
Wzory
W Laue
Ten rozdział opisuje moduł Przejścia fazowe, udostępniany w ramach subskrypcji. W pracowni Kryształ, na karcie Symulacje, sekcja Przejścia fazowe podaje maksymalne podgrupy grupy kryształu: symbol, numer, t lub k oraz indeks. Kliknięcie opisuje wybraną podgrupę: jej komórkę, początek układu, podgrupy sprzężone i domeny, które tworzą się podczas chłodzenia, orientacje × translacje. Proponowane są podgrupy k o indeksie od 2 do 4, czyli te, które powiększają komórkę co najwyżej czterokrotnie. Zejdź przenosi kryształ do podgrupy, w jej standardowym ustawieniu: nowa komórka, nowy początek układu, a każde rozszczepiające się położenie otrzymuje numer (Ti, a potem Ti_1 i Ti_2). Operację można cofnąć, przebyta ścieżka pozostaje widoczna nad listą, a Wróć cofa o jeden krok.
Po zejściu przesuń atomy lub wpisz położenia zmierzonej struktury: Laue mierzy dystorsję względem najwyższej grupy, w Å dla każdego położenia. Suwak Pokazane zmienia ją w widoku 3D, od 0 % (struktura fazy wysokotemperaturowej) do 200 % (dystorsja powiększona). Dystorsja rozkłada się na mody symetrii, każdy z własnym wektorem falowym (Γ, X, M, R…), reprezentacją i amplitudą. Następnie Laue wskazuje parametr porządku: jego reprezentację, wymiar, niezmienniki trzeciego i czwartego stopnia oraz to, czy przejście może być ciągłe (warunek Landaua) i pozostać współmierne (warunek Lifshitza). Oblicza też fonony fazy wysokotemperaturowej, uporządkowane według reprezentacji, i informuje, czy mod parametru porządku jest modem miękkim. Dzięki swoim sprężynom model rzeczywiście znajduje niestabilny mod polarny BaTiO₃; w SrTiO₃ nie wychwytuje niestabilności oktaedrów, o czym Laue informuje.
Landau–Devonshire otwiera model BaTiO₃ i PbTiO₃ z opublikowanymi współczynnikami: polaryzację i przenikalność elektryczną w funkcji temperatury, trzy przejścia BaTiO₃ (392, 283 i 202 K), częstość modu miękkiego z relacji Lyddane’a–Sachsa–Tellera oraz pętlę histerezy w wybranej temperaturze.
Aby zbadać przejście porządek–nieporządek, współdziel położenie w krysztale między dwa pierwiastki (inspektor położenia, Współdziel to położenie z innym pierwiastkiem), a następnie zejdź do podgrupy, w której to położenie się rozszczepia: żelazo α z 50 % Cu i 50 % Zn, w stronę Pm-3m (mosiądz β); miedź z 75 % Cu i 25 % Au, w stronę Pm-3m o indeksie 4 (Cu₃Au). Sekcja pokazuje wtedy uporządkowanie η, a Porządek–nieporządek… otwiera okno stopu. Podaj temperaturę przejścia (wartość zmierzona jest proponowana dla CuZn, Cu₃Au, CuAu, FeCo i CuPd): Laue wyznacza z niej energię porządkowania V, wykreśla η według Bragga–Williamsa i według Monte-Carlo, a metodą Monte-Carlo także ciepło właściwe, podatność i kumulant Bindera. Symulacja Monte-Carlo dla CuZn porządkuje się w okolicy 0,8 temperatury z pola średniego, jak przewiduje model Isinga. Wysoka rozdzielczość uruchamia osiem łańcuchów zamiast dwóch, z dwukrotnie większą liczbą punktów, co daje gładsze krzywe. Suwak T i Wprowadź to uporządkowanie do kryształu nadają każdemu położeniu obsadzenie z pola średniego: na dyfraktogramie proszkowym pojawiają się linie nadstruktury, wyraźne dla Cu₃Au, a słabe w promieniowaniu rentgenowskim dla CuZn, którego dwa atomy mają prawie tę samą liczbę elektronów.
Przykład LiCoO₂ otwiera napięcie interkalacji: gdy kryształ zawiera ruchliwy jon (Li, Na, Mg…), sekcja proponuje Napięcie interkalacji…. Każde położenie jest obsadzone lub puste, z odpychaniem V₁ między najbliższymi sąsiadami i V₂ między drugimi sąsiadami; symulacja Monte-Carlo, w której jony wchodzą i wychodzą, daje napięcie w funkcji zapełnienia x, jego pochodną dx/dμ oraz uporządkowanie w rzędy. Wartości domyślne sprawiają, że rzędy litu przy x = ½ topnieją w okolicy 330 K, zgodnie z pomiarem, ze stopniem napięcia około 0,1 V. Okno informuje też, czego ten prosty model nie zawiera.
Wreszcie moduł zapewnia dużą próbkę w magnetycznej symulacji Monte-Carlo: cały widok wypełniony spinami (zob. Magnetyzm).
Porównanie z bazami danych
Co mówi praktyka
Model jest coś wart dopiero w porównaniu z pomiarem. Dla wielu kryształów przyjęte wartości są opublikowane w otwartych bazach: zmierzone gęstości i współczynniki załamania oraz przerwy energetyczne i stałe dielektryczne obliczone metodą teorii funkcjonału gęstości (DFT). Te obliczenia są cenne, ale nie nieomylne: ich przerwy energetyczne są często o 30 do 50 % za małe. Trzeba więc zawsze wiedzieć, czy liczba została zmierzona, czy obliczona.
W Laue
W pracowni Kryształ, na karcie Budowa, sekcja Wartości referencyjne otwiera okno, które tylko na twoje żądanie odpytuje Wikidata (zmierzone gęstości i współczynniki załamania), refractiveindex.info (zmierzone współczynniki załamania), AFLOW (obliczone przerwy energetyczne i gęstości) oraz, z bezpłatnym kluczem, Materials Project (obliczone przerwy energetyczne, gęstości, ε∞, ε(0) i współczynniki załamania). Laue wysyła tylko wzór i numer grupy przestrzennej. Każda wartość jest pokazana z jej rodzajem (Pomiar lub Obliczenie), źródłem i odnośnikiem, obok wartości Laue.
Tutor
Co mówi dydaktyka
Symetrii uczymy się, manipulując nią i myląc się. Dobre ćwiczenie sprawdza odpowiedź i mówi, dlaczego jest błędna. Daje podpowiedzi, nie zdradzając wszystkiego, a potem pokazuje rozwiązanie, gdy utkniemy.
W Laue
Półka Ćwiczenia (Tutor) ma przełącznik odbiorców (Projektowanie, Nauczanie, Nauka) i porządkuje ćwiczenia tematycznie: pierwsze kroki, grupy płaskie, fryzy, kwazikryształy, sieci i gęstości, grupy przestrzenne i klasy, położenia Wyckoffa, budowanie struktur, dyfrakcja i wygaszenia, dyfraktogramy proszkowe, struktury pasmowe.
Dokument z półki Ćwiczenia (Tutor) otwiera się z panelem tutora: jedno polecenie na krok, przycisk Sprawdź i podpowiedzi, po jednej. Sprawdza silnik: każde równoważne położenie jest poprawne. Błędna odpowiedź zostaje wyjaśniona, na przykład „Na1 leży w 8c (symetria położenia -43m), nie w 4a”, albo – w przypadku grupy – czego proponowana grupa ma więcej lub mniej niż motyw. Po poprawnej odpowiedzi rozwiązanie wyjaśnia dlaczego; gdy podpowiedzi się skończą, Pokaż rozwiązanie je pokazuje i pozwala iść dalej. Niektóre ćwiczenia ukrywają grupę lub elementy symetrii, bo to ty masz je znaleźć.
Druk i tkanina
Co mówi teoria
Wzór do druku musi łączyć się bez szwów: prawa krawędź jednego raportu musi dokładnie przechodzić w lewą krawędź następnego. Dla sieci prostokątnej jest to raport prosty. Dla sieci centrowanej lub heksagonalnej naturalny raport przesuwa się z rzędu na rząd: przesunięcie o pół w dół obniża każdą kolumnę o pół raportu, a układ cegiełkowy przesuwa każdy rząd. Ostrość zależy od rozdzielczości: 300 punktów na cal dla zwykłego druku, więcej dla delikatnych tkanin.
W Laue
Druk lub tkanina… eksportuje sam wzór, bez komórki i symboli, w rzeczywistym rozmiarze: krawędź komórki ustawia się w centymetrach. Formaty to wektorowe PDF i SVG, ostre w każdym rozmiarze, oraz PNG i TIFF w 150, 300 lub 600 dpi, z rozdzielczością zapisaną w pliku. Tło może być przezroczyste. Rozmiar to strona (od A4 do A2, Letter, Tabloid), dowolny rozmiar albo bezszwowy raport: prosty, z przesunięciem o pół w dół lub cegiełkowy. Dla drukarni PDF otrzymuje 3 mm spadu, znaczniki cięcia i profil sRGB. Do sitodruku separacje dają jedną kliszę na każdy kolor, zebrane w archiwum ZIP. SVG może mieć jedną warstwę na kolor. DXF, w milimetrach, służy do cięcia laserowego i do plotera. Menu eksportu dają też paletę wzoru dla Adobe (ASE), GIMP-a i Inkscape’a (GPL) albo Procreate. Mandala ma własne okno druku: drukuje się ją według średnicy podanej w centymetrach.
Druk 3D kryształu
Co mówi teoria
Model, który trzyma się w dłoni, rozumie się inaczej niż obraz: sąsiadów atomu liczy się czubkiem palca. Drukarka 3D nakłada materiał warstwa po warstwie, od dołu do góry. Wymaga trzech rzeczy:
- obiektu zamkniętego, czyli bryły bez dziur;
- rzeczywistego rozmiaru, w milimetrach;
- obiektu, który się utrzyma: cienki szpic się złamie, odosobniony atom odpadnie, a część nachylona bardziej niż o około 45° potrzebuje podpory. Programy przygotowujące wydruk (PrusaSlicer, Bambu Studio, Cura, OrcaSlicer) same dodają te podpory, drzewiaste, dopasowane do drukarki i materiału.
Dominują dwa formaty plików. STL jest czytany wszędzie, ale nie ma ani koloru, ani jednostki. 3MF, obecny format programów przygotowujących wydruk, zachowuje milimetry, kolory i kilka części w jednym obiekcie. Drukarka wielomateriałowa może wtedy nadać każdemu pierwiastkowi jego własny filament.
W Laue
W pracowni Kryształ Druk 3D… otwiera okno druku. Wybiera się w nim:
- format, 3MF lub STL;
- liczbę komórek wzdłuż a, b i c (domyślnie jedna komórka);
- Najdłuższy bok (mm) obiektu;
- Średnica wiązań (mm): domyślnie 2,5 mm, z ostrzeżeniem poniżej 2 mm.
Wiązania wychodzące poza obiekt nigdy nie są drukowane. Atomy, których nie trzyma żadne wiązanie, są usuwane, chyba że zaznaczysz Zachowaj atomy, których nie trzyma żadne wiązanie. Laue nie dodaje podpór: zleca się je programowi przygotowującemu wydruk, którego podpory drzewiaste dobrze pasują do modelu kulkowo-prętowego.
Podgląd pokazuje obiekt taki, jaki zostanie wydrukowany, ustawiony na stole drukarki, z liczbą atomów i części. Jeśli obiekt rozpada się na kilka części, często wystarczy dodać komórki, by je połączyć. Eksportuj… zapisuje plik.
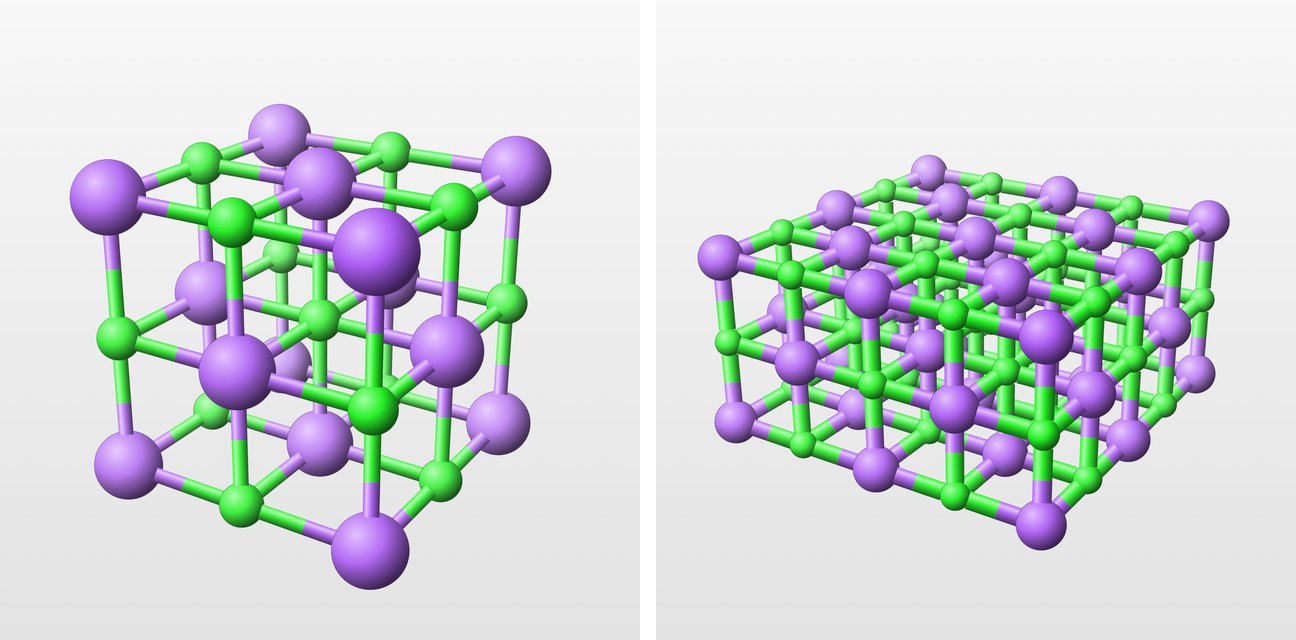
Prezentacja i eksport
W Laue
W pracowni Kryształ Zapisz widok zachowuje orientację, powiększenie i ustawienia wyświetlania; zapisane widoki są przechowywane w dokumencie. Prezentuj ukrywa panele i pokazuje widoki jeden po drugim, za pomocą klawiszy strzałek. Eksportuj obraz zapisuje widok jako PNG, do slajdu, lub jako wektorowy PDF, do artykułu lub materiałów dla studentów, w rozdzielczości ustalonej w ustawieniach. To samo menu zapisuje Wideo obrotu (MP4): osiem sekund, w których kryształ obraca się raz wokół siebie, wokół osi komórki najbliższej pionowi.